物理化学の基礎まとめ|熱力学・化学平衡・反応速度・電気化学の公式
物理化学は、化学反応や物質の性質を「なぜそうなるのか」から数式で説明する分野です。有機化学で「この反応は高温で逆に進む」「この平衡は右に偏る」「この段階が律速になる」と言うとき、その裏ではいつも物理化学の式が働いています。
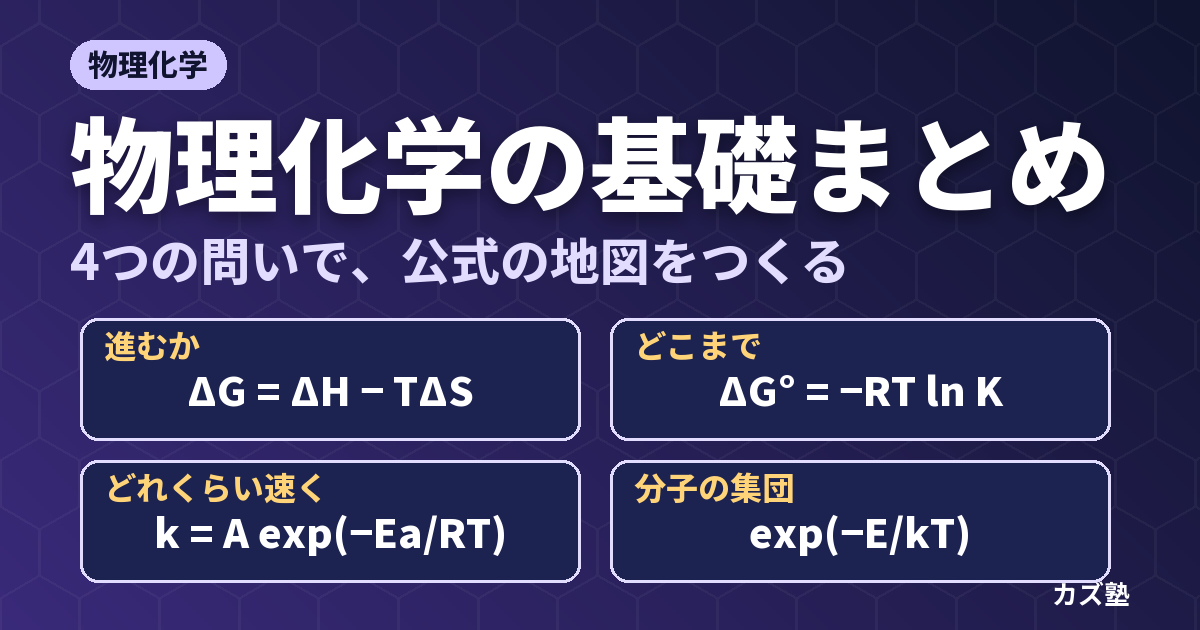
扱う範囲は広いですが、大学の講義で最初に出会う内容は、次の4つの問いに答えるための道具だと考えると見通しがよくなります。このページでは、その4つの問いに沿って物理化学の記事を並べ、主要な式を早見表にまとめました。
物理化学の地図:4つの問い
物理化学の入門で扱う内容は、ほとんどが次の4つの問いのどれかに答えるためのものです。
| 問い | 分野 | 中心になる量・式 | 解説記事 |
|---|---|---|---|
| 1. その変化は自然に進むか | 化学熱力学 | ΔG = ΔH − TΔS | ギブズエネルギー |
| 2. どこまで進むか | 化学平衡・電気化学 | ΔrG° = −RT ln K | ファントホッフの式・緩衝液・ネルンストの式 |
| 3. どれくらい速く進むか | 反応速度論 | v = k[A]m[B]n、k = A exp(−Ea/RT) | 反応速度式・アレニウスの式 |
| 4. 分子の集団はどう振る舞うか | 統計熱力学・気体・溶液・相平衡 | exp(−E/kT)、状態方程式、蒸気圧 | ボルツマン分布・実在気体・溶液・相平衡 |
1と2は「到達点」の話、3は「速さ」の話で、この2つは独立です。到達点を決めるのは反応の前後のエネルギー差(ΔG°)、速さを決めるのは途中の山の高さ(ΔG‡)だからです。とても有利な反応がいつまでも進まないことも、速い反応が少ししか進まないこともあります。この区別は反応速度と化学平衡の違いで詳しく扱っています。4は、1〜3の式の中に出てくる exp(−E/RT) や気体・溶液のふるまいを、分子の数の側から支える土台です。
1. 化学熱力学:その変化は自然に進むか
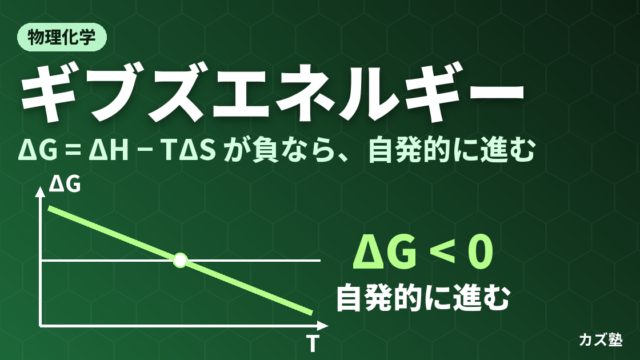
温度と圧力が一定のとき、変化が自発的に進むかどうかはギブズエネルギーの変化 ΔG の符号で決まります。
ΔG = ΔH − TΔS (ΔG < 0 なら自発的に進む)
ΔH(エンタルピー変化)は熱の出入り、ΔS(エントロピー変化)は乱雑さの変化に対応します。ΔH と ΔS の符号の組み合わせで、「どの温度でも進む」「低温でだけ進む」「高温でだけ進む」「どの温度でも進まない」の4通りに分かれます。Diels–Alder 反応が高温で逆向きに進むのも、2分子が1分子にまとまる反応で ΔS が負のため、温度が上がると −TΔS の不利が ΔH の有利を上回るからです。
- ギブズエネルギーとは?エンタルピー・エントロピーの関係とΔG=ΔH−TΔS:符号4通りの表、逆転温度、ΔG と ΔG° の違い、水の蒸発の例
- 結合解離エネルギー:切れる結合とできる結合のエネルギーから反応熱(ΔH)を見積もる
2. 化学平衡:どこまで進むか
反応がどこまで進むか(平衡の位置)は平衡定数 K で表され、K は標準ギブズエネルギー変化と対数の関係で結ばれています。
ΔrG° = −RT ln K
d ln K / dT = ΔrH° / (RT2)   (ファントホッフの式)
25 °C では ΔrG° が 5.7 kJ/mol 変わるごとに K は10倍変わります。温度を上げたときに K がどちらに動くかは ΔrH° の符号だけで決まり、発熱反応では K が小さく、吸熱反応では大きくなります。ルシャトリエの原理を数式にしたものがファントホッフの式です。
同じ平衡の考え方を、酸と塩基に当てはめたものが pH と緩衝液の式、酸化と還元に当てはめたものが電極電位の式です。
pH = pKa + log([A−]/[HA])     (ヘンダーソン・ハッセルバルヒの式)
E = E° − (RT/nF) ln Q          (ネルンストの式)
ΔG = −nFE
- ファントホッフの式とは?平衡定数の温度依存とプロット・ΔG°=−RT ln K:導出、ファントホッフ・プロット、浸透圧の式(Π = cRT)との区別
- ヘンダーソン・ハッセルバルヒの式とは?緩衝液のpHの求め方と緩衝能:薄めても pH が変わりにくい理由、緩衝能、リン酸・Tris 緩衝液の作り方
- pKa表の使い方:pKa の意味と代表値、塩基の選び方
- ネルンストの式とは?導出と標準電極電位・電池の起電力・pHとの関係:標準電極電位の表の読み方、電池の起電力と平衡定数、ガラス電極で pH を測る原理
- サイクリックボルタンメトリー(CV)とは?原理とボルタモグラムの見方:電位を掃引して酸化還元電位と可逆性を調べる方法
- 反応速度と化学平衡の違い:触媒が平衡を変えない理由、濃度操作で平衡を動かす方法
3. 反応速度論:どれくらい速く進むか
反応の速さは、濃度のべき乗の積で表した反応速度式で書きます。指数 m・n を反応次数といい、反応式の係数からではなく実験から決まります。速度定数 k の温度依存を表すのがアレニウスの式です。
v = k[A]m[B]n
一次反応:ln[A] = ln[A]0 − kt、半減期 t1/2 = ln 2 / k
k = A exp(−Ea/RT)、ln k = ln A − Ea/(RT)
一次反応の半減期は初濃度によらず、二次反応では初濃度に反比例します。ln k を 1/T に対してプロットすると直線になり、傾き −Ea/R から活性化エネルギーが求まります(アレニウスプロット)。
有機化学で反応機構を考えるときの道具(反応エネルギー図・遷移状態・律速段階)も、この分野の一部です。
- 反応速度式と反応次数とは|一次反応・二次反応の積分形と半減期の求め方:積分形、半減期、次数の決め方(初速度法・積分法)、擬一次条件
- アレニウスの式とは?アレニウスプロットと活性化エネルギーの求め方:式の意味、プロットの作り方、「10 °C で2倍」が成り立つ条件
- 律速段階と反応次数とは:前平衡・定常状態近似・擬一次条件
- 遷移状態とは?:Eyring 式と活性化エントロピー
- 反応エネルギー図の読み方・反応座標図の読み方:遷移状態・中間体・ハモンドの仮説
- 速度論支配と熱力学支配とは:速くできる生成物と安定な生成物
- 同位体効果(KIE)とは:重水素置換で律速段階を調べる
- ミカエリス―メンテンの式:酵素反応の速度論
4. 分子の集団:気体・溶液・相平衡
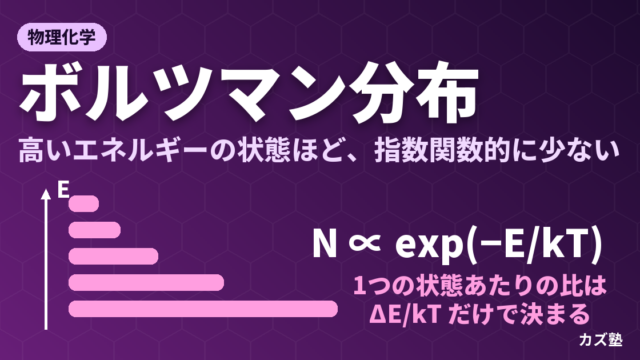
アレニウスの式やファントホッフの式に出てくる exp(−E/RT) の形は、ボルツマン分布から来ています。温度 T の熱平衡では、エネルギー E の状態にいる粒子の数が exp(−E/kT) に比例します。NMR の感度が低い理由も、配座の割合も、この分布で計算できます。
Nj / Ni = (gj/gi) exp(−ΔE/kT)       (ボルツマン分布)
(P + an2/V2)(V − nb) = nRT         (ファンデルワールスの状態方程式)
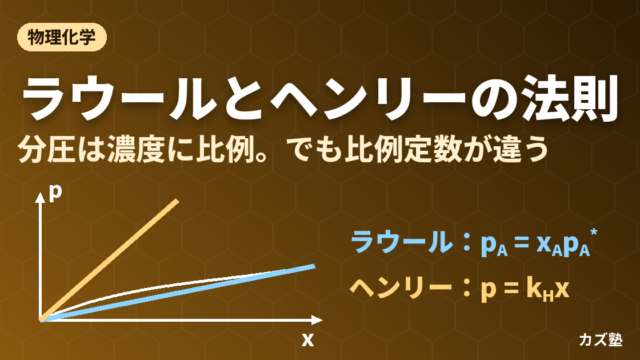
pA = xApA*                        (ラウールの法則)
ln P = −ΔHvap/(RT) + 定数          (クラウジウス・クラペイロンの式)
気体では、理想気体の「分子の大きさゼロ・相互作用ゼロ」という前提を直したのがファンデルワールスの状態方程式です。溶液では、成分の蒸気の分圧がモル分率に比例するラウールの法則と、薄い溶質の分圧が濃度に比例するヘンリーの法則が出発点になります。液体の蒸気圧が温度でどう変わるかを表すのがクラウジウス・クラペイロンの式で、減圧すると沸点が下がる理由もここから計算できます。
- ボルツマン分布とは?エネルギー準位の占有数をNMR・配座でわかりやすく:占有数の比、縮退度、マクスウェル・ボルツマンの速さ分布
- ファンデルワールスの状態方程式|理想気体と実在気体の違いとa・bの意味:a・b の意味、圧縮因子、臨界定数
- 分子間力とは?:a の大小や沸点を決める引力の正体
- ラウールの法則とヘンリーの法則|蒸気圧図・共沸・ヘンリー定数の単位:蒸気圧図と沸点図、蒸留と共沸、気体の溶解度
- クラウジウス・クラペイロンの式|蒸気圧と相図の読み方・三重点・臨界点:蒸発エンタルピーの求め方、水の相図
- ロータリーエバポレーター:減圧で沸点を下げる実験装置への応用
主要な式の早見表
| 式 | 何がわかるか | 記事 |
|---|---|---|
| ΔG = ΔH − TΔS | 変化が自発的に進むか(ΔG < 0) | ギブズエネルギー |
| ΔrG° = −RT ln K | 平衡の位置(25 °C で 5.7 kJ/mol ごとに K が10倍) | ファントホッフの式 |
| d ln K/dT = ΔrH°/(RT2) | 温度で平衡がどちらに動くか | ファントホッフの式 |
| pH = pKa + log([A−]/[HA]) | 緩衝液の pH | 緩衝液 |
| E = E° − (RT/nF) ln Q | 濃度による電位の変化(25 °C で濃度比10倍ごとに 0.05916/n V) | ネルンストの式 |
| v = k[A]m[B]n | 濃度と反応速度の関係・反応次数 | 反応速度式 |
| t1/2 = ln 2/k | 一次反応の半減期(初濃度によらない) | 反応速度式 |
| k = A exp(−Ea/RT) | 速度定数の温度依存・活性化エネルギー | アレニウスの式 |
| Nj/Ni = (gj/gi) exp(−ΔE/kT) | エネルギー準位にいる粒子の数の比 | ボルツマン分布 |
| (P + an2/V2)(V − nb) = nRT | 実在気体の圧力・体積・温度 | ファンデルワールスの状態方程式 |
| pA = xApA* | 溶液の成分の蒸気圧(理想溶液) | ラウールの法則 |
| ln P = −ΔHvap/(RT) + 定数 | 蒸気圧の温度変化・外圧と沸点 | クラウジウス・クラペイロンの式 |
| A = εcl | 吸光度と濃度の関係 | ランベルト・ベールの法則 |
読む順番
講義や教科書の順番は「熱力学 → 平衡 → 速度論」が一般的ですが、有機化学から入った人は、反応の速さと平衡の違いを先に押さえると、そのあとの式がどこで使われるのかが見えやすくなります。
- 反応速度と化学平衡の違いで、到達点と速さが別の量であることを押さえる
- ギブズエネルギー → ファントホッフの式で、平衡と温度の関係を式で理解する
- 反応速度式 → アレニウスの式で、速さと温度の関係を式で理解する
- ボルツマン分布で、上の2つの式に共通する exp(−E/RT) の意味をつかむ
- 実験や分析で使う場面に合わせて、緩衝液・ネルンストの式・溶液・相平衡・実在気体へ
実験データを扱うための道具
物理化学の実験では、測った値から傾きを求め(アレニウスプロット、ファントホッフ・プロット)、その誤差を見積もる場面が多くあります。データ処理の記事も合わせて使ってください。
- 最小二乗法とは?傾きと切片の式の導出・標準誤差・決定係数とExcelの関数
- Excel(エクセル)の近似曲線|6種類の選び方・数式とR2乗値・検量線の例
- 有効数字とは?数え方と計算のルール(掛け算・足し算・log)・丸め方
- 標準偏差と標準誤差の違いとは?n-1で割る理由・相対標準偏差と変動係数
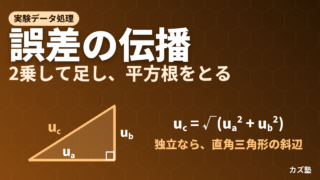
- 誤差の伝播とは?不確かさの計算式と合成標準不確かさ・滴定の計算例
- t検定のやり方とp値の意味|対応のある・ないの使い分けとExcelのT.TEST
よくある質問
化学反応や物質の性質を、熱力学・統計力学・量子力学などの物理の考え方を使って数式で説明する分野です。大学の入門では、変化が自然に進むか(熱力学)、どこまで進むか(化学平衡)、どれくらい速いか(反応速度論)、分子の集団がどう振る舞うか(気体・溶液・相平衡)を主に扱います。
反応機構を理解するうえで必要です。反応エネルギー図・遷移状態・律速段階・速度論支配と熱力学支配は、どれも反応速度論と熱力学の考え方です。pKa や平衡の偏りも、ΔG° と平衡定数の関係で説明できます。
化学平衡はどこまで進むか(到達点)で、反応の前後のエネルギー差 ΔG° で決まります。反応速度はどれくらい速く進むかで、途中の山の高さ(活性化エネルギー)で決まります。2つは独立で、触媒は山を下げて速くしますが、平衡の位置は変えません。
ΔG = ΔH − TΔS、ΔrG° = −RT ln K、k = A exp(−Ea/RT) の3つが中心です。ファントホッフの式、ネルンストの式、ヘンダーソン・ハッセルバルヒの式は、この3つから導けるか、同じ考え方の応用です。式を丸暗記するより、どの量の関係を表しているかを押さえると使い分けやすくなります。
どちらも縦軸に対数、横軸に 1/T をとる直線のプロットです。アレニウスプロットは ln k(速度定数)を描き、傾きから活性化エネルギーが求まります。ファントホッフ・プロットは ln K(平衡定数)を描き、傾きから反応エンタルピーが求まります。速さの温度依存と、到達点の温度依存の違いです。
関連するまとめページ
- 大学有機化学の完全攻略ガイド【全3巻70章・独学の学習ロードマップ】
- 有機反応10大機構の地図|SN1/SN2・Diels-Alder・Wittigを一望する
- 分析化学のまとめ|機器分析の原理と選び方・何を知りたいかで選ぶ装置
- 有機化学実験の基本操作まとめ|分液・カラム・TLC・再結晶・晶析の選び方