イオンクロマトグラフィーの原理|サプレッサーと陰イオン・陽イオンの分析
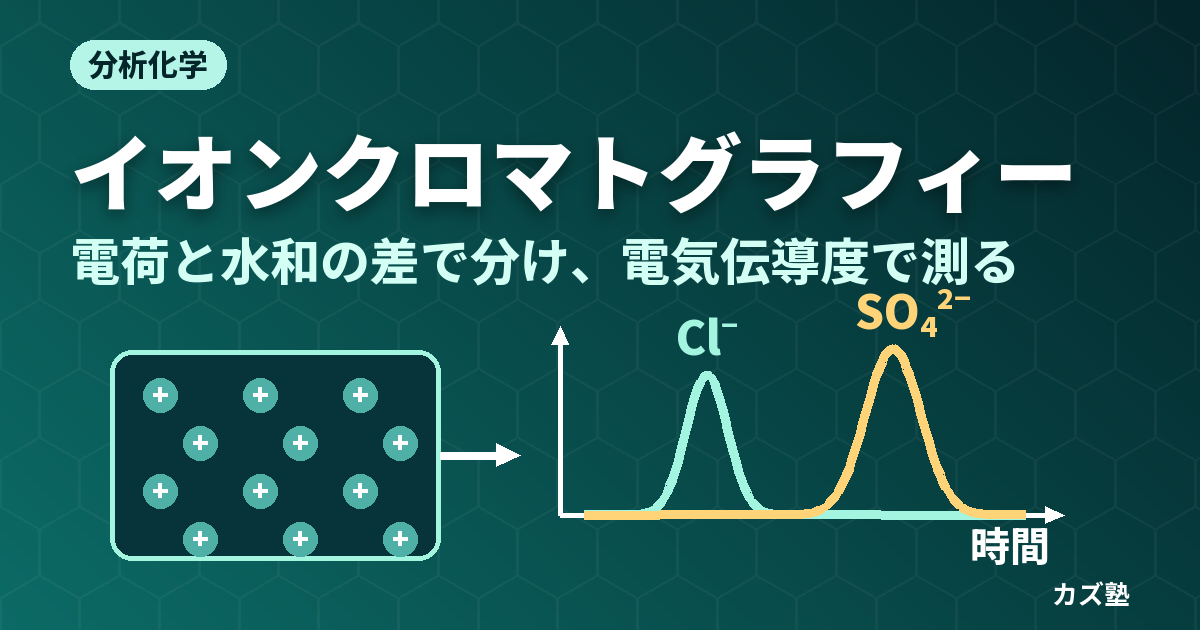
川の水に溶けているフッ化物イオン・塩化物イオン・臭化物イオン・亜硝酸イオン・硝酸イオン・リン酸イオン・硫酸イオン。この7種類を、電位差測定と吸光光度法を組み合わせて1つずつ測ると1〜2日かかります。同じ7種類を、イオンクロマトグラフィーなら1回の注入で約15分で並べて測れます(Harvey の教科書が挙げている比較です)。速さの秘密は、イオンを「交換で分ける」カラムと、溶離液の電気をほぼ消してしまうサプレッサーという部品にあります。
装置の見た目は HPLC とほとんど同じです。それでも、HPLC の考え方だけでは「なぜ硫酸イオンは塩化物イオンより後に出るのか」「なぜ溶離液を濃くすると硫酸イオンだけ大きく前に動くのか」「なぜ検出器の前にわざわざ別の交換樹脂を置くのか」は説明できません。この記事では、イオン交換の平衡と電気伝導率の足し算という2つの道具から、これらを順に組み立てます。
イオンクロマトグラフィーとは——HPLCの一種で、測る相手がイオン
イオンクロマトグラフィー(ion chromatography、略して IC)は、液体クロマトグラフィーのうち、主に水に溶けた低分子のイオンを分けて測る方法です。装置そのものはイオンクロマトグラフと呼びます。分析機器メーカーの解説でも、IC は一般に「低分子イオンを測定対象とする高速液体クロマトグラフィーの一種」と定義され、原理は HPLC と同じでも、測定対象が大きく異なるので HPLC と区別されている、と説明されています。日本の規格では JIS K 0127(イオンクロマトグラフィー通則。現行は2013年の改正版)が、装置の構成から定量・検出下限の求め方までの共通のルールを定めています。
クロマトグラフィーとしての基本——固定相と移動相の間を行き来する時間の差で分かれること、保持時間・保持係数・理論段数・分離度の意味——は HPLC と共通です。これらはHPLC の原理の記事で説明しているので、この記事では IC に固有の部分に絞ります。IC が HPLC と違うのは次の2点です。
- 固定相がイオン交換体:逆相 HPLC の C18 のような疎水性の相互作用ではなく、樹脂に固定した電荷とイオンとの静電的な引き合い(イオン交換)で保持する
- サプレッサーと電気伝導度検出器:多くの無機イオンは紫外光をほとんど吸収しないので、HPLC の UV 検出器では見えにくい。そこで、溶液の電気の通りやすさ(電気伝導率)で検出し、その感度をサプレッサーで引き上げる
IC は1975年に Small・Stevens・Bauman が Analytical Chemistry 誌に発表した方法から始まりました。当時の問題は、溶離液に含まれる大量の電解質の電気伝導が、試料のわずかなイオンの信号を埋もれさせてしまうことでした。彼らは、分離カラムの後ろにもう1本の交換樹脂のカラムを置いて溶離液の電気伝導を消す、という方法でこれを解きました。このもう1本が、今のサプレッサーの原形です。
装置の構成と流れ
装置は、溶離液(移動相)→ 送液ポンプ → インジェクター → 分離カラム → サプレッサー → 電気伝導度検出器 → データ処理部、の順につながっています。JIS K 0127 の目次でも、装置の構成は溶離液槽・送液部・試料導入部(インジェクター)・カラム部・検出部・データ処理部の順に並んでいます。図1は、陰イオンを水酸化カリウム(KOH)の溶離液で分析するときに、液の中で何が起きているかを場所ごとに示したものです。
図の①〜③が、この記事の骨格です。①カラムの中では、試料の陰イオンと溶離液の水酸化物イオンが、樹脂の正電荷を取り合いながら進みます。②カラムの出口では、イオンは別々の帯に分かれていますが、まわりは濃い KOH で、電気伝導率がとても高い液です。③サプレッサーを通ると KOH は水に変わり、塩化物イオンの帯は塩酸の形になって検出器に入ります。以下、①を「保持の原理」、②③を「検出の原理」として順に見ていきます。
保持の原理——イオン交換樹脂との取り合い
固定相:4種類のイオン交換樹脂
IC の固定相は、ジビニルベンゼンで橋かけしたポリスチレンなどの高分子の粒子に、電荷をもつ官能基を結合させたもの(イオン交換樹脂)です。Harvey の教科書は、官能基の種類で次の4つに分けています。
| 種類 | 官能基 | 交換するイオン | 使える pH の範囲(理由) |
|---|---|---|---|
| 強酸性陽イオン交換体 | スルホ基 −SO3− | 陽イオン | 広い。スルホン酸は強酸なので、酸性でも陰イオンの形を保つ |
| 弱酸性陽イオン交換体 | カルボキシ基 −COO− | 陽イオン | pH 4 未満では完全にプロトン化して電荷を失い、交換できなくなる |
| 強塩基性陰イオン交換体 | 第四級アンモニウム基 −N(CH3)3+ | 陰イオン | 広い。窒素に H が無いので、強い塩基性でも正電荷を保つ |
| 弱塩基性陰イオン交換体 | アミノ基(プロトン化した形) | 陰イオン | 塩基性が強いとプロトンを失って電荷が消え、交換できなくなる |
「強」「弱」は交換基の酸・塩基としての強さのことで、保持の強さのことではありません。弱酸性・弱塩基性の交換体は、溶離液の pH しだいで交換基そのものの電荷が消えてしまうので、使える条件が限られます。スルホン酸が酸性でも電離したままでいる理由はスルホン酸の記事で、pKa と電離の関係はpKa 表の使い方で扱っています。Harvey によると、IC の樹脂は直径 5〜11 μm の多孔性の高分子粒子か、多孔性のシリカ粒子に樹脂を被覆したもので、カラムは長さ 250 mm・内径 2〜5 mm が典型です。水道の検査方法の告示も、陰イオン交換基を被覆したポリマー系充填剤を充填したカラムを挙げています。
イオン交換の平衡と選択係数
保持の仕組みを式で書きます。Harvey の例にならい、スルホ基の陽イオン交換体が水素イオンの形になっていて、そこに1価の陽イオン M+ が来たとします。
−SO3−H+(樹脂) + M+(移動相)  ⇌  −SO3−M+(樹脂) + H+(移動相)

選択係数   K = ( {M+} [H+] ) / ( [M+] {H+} )
           { } は樹脂の上の濃度、[ ] は移動相の濃度
M+ がどれだけ樹脂の上にいるかを表す分配比 D = {M+}/[M+] は、この式を変形すると K{H+}/[H+] になります。つまり、移動相の H+ が多いほど M+ は樹脂から追い出され、早く出てきます。溶離液のイオンは「交換基の席を取り合う相手」で、その濃度が保持を決めます。陰イオン交換でも同じで、図1の①では、溶離液の OH− が試料の Cl− や SO42− と席を取り合っています。
保持の強さの順:電荷と水和
選択係数 K の大きさ、つまり樹脂への付きやすさは、イオンによって決まった順になります。Harvey が挙げている順(左ほど強く保持される)は次のとおりです。
陽イオン(強酸性陽イオン交換体)
Al3+ > Ba2+ > Pb2+ > Ca2+ > Ni2+ > Cd2+ > Cu2+ > Co2+ > Zn2+ > Mg2+
  > Ag+ > K+ > NH4+ > Na+ > H+ > Li+

陰イオン(強塩基性陰イオン交換体)
SO42− > I− > HSO4− > NO3− > Br− > NO2− > Cl− > HCO3− > CH3COO− > OH− > F−
この順を決めている要因は2つあります。
1つ目は電荷の大きさです。電荷が2倍なら交換基との静電的な引力も強く、さらに図1の①のように2つの交換基に同時に付くことができます。陽イオンの列で3価の Al3+ と2価のイオンが前に、1価のイオンが後ろにまとまっているのはこのためです。陰イオンでも、2価の SO42− が先頭にいます。
2つ目は、同じ電荷どうしなら水和の弱いイオンほど強く付くことです。Harvey は「水和半径が小さいか、分極しやすいイオンほど強く結合する」と書いています。ここで効いているのは裸のイオンの大きさではありません。F− は陰イオンの中で裸のイオンとしては最も小さいのに、列のいちばん後ろ(最も弱い)にいます。小さいイオンほど電荷が狭い範囲に集まっていて水分子を強く引きつけ、厚い水和の殻をまといます。交換基に近づくにはこの水をある程度はがす必要があり、水を強く抱えたイオンほどそれが不利になるからです。反対に、大きくて分極しやすい I− は水和が弱く、同じ1価の硝酸イオンより強く保持されます。陽イオンの列の最後が、1価の金属イオンの中で裸のイオンとしては最も小さい Li+ であるのも同じ理由です。
実際の陰イオン分析で、ピークがおおむね F−、Cl−、NO2−、Br−、NO3−、SO42− の順に並ぶのは、この列を逆から読んだものです。ただしリン酸イオンの位置は溶離液の pH で動きます(次の節の例題4)。なお、市販のカラムでは樹脂の骨格の疎水性も保持に効き、同じ価数でも疎水的なイオンが遅れて出るなど、列の細かい順はカラムによって違います。
溶離液:濃度とpHで保持を動かす
陰イオン分析の溶離液には、炭酸ナトリウムと炭酸水素ナトリウムの混合液や、水酸化ナトリウム・水酸化カリウムの水溶液がよく使われます。陽イオン分析では、メタンスルホン酸のような酸の水溶液を使います。どれも「交換基の席を取り合う相手のイオン」を一定の濃度で流すためのものです。
溶離液の濃度と保持係数の関係
メーカーの解説には「溶離液を濃くすると保持が短くなり、価数の大きいイオンほど大きく動く」と書かれています。この「価数の大きいイオンほど」は、イオン交換の平衡から定量的に導けます。分析したい陰イオンを Ax−(電荷の大きさ x)、溶離液の陰イオンを Ey−(電荷の大きさ y)とします。電気的な中性を保つには、Ax− が y 個樹脂に付くとき、Ey− が x 個はずれなければなりません。
y Ax−(移動相) + x Ey−(樹脂)  ⇌  y Ax−(樹脂) + x Ey−(移動相)

K = {A}y [E]x / ( [A]y {E}x )

分配比 D = {A}/[A] = K1/y × ( {E} / [E] )x/y

試料のイオンはごく少ないので、樹脂の席はほとんど E が占めている:{E} ≈ Q/y(Q は交換容量)
保持係数 k = D × (固定相の体積 / 移動相の体積) なので

log k = 定数 − (x / y) log [E]
溶離液の濃度 [E] を対数でとると、log k は直線になり、傾きは −x/y(試料イオンの電荷 ÷ 溶離液イオンの電荷)です。OH− の溶離液(y = 1)なら、1価の Cl− の傾きは −1、2価の SO42− は −2 です。溶離液を2倍に濃くすると、Cl− の k は 1/2 に、SO42− の k は 1/4 になります。2価のイオンは、2つの席を同時に明け渡さなければならないぶん、取り合う相手の濃度に2乗で効いてくるのです。この式は、活量を濃度で近似し、溶離液のイオンが1種類だけという理想化をしています。
図2の数値は計算用の仮の値ですが、ここから IC の実際的な性質が3つ読み取れます。1つ目に、溶離液の濃度を変えると溶出の順そのものが入れかわりうることです。図2では 40 mmol/L で2本の線が交わり、それより濃いと SO42− のほうが先に出ます。2つ目に、グラジエント溶出が効く理由です。最初は薄い溶離液で1価のイオンをしっかり分け、あとで濃くすると、強く保持された多価のイオンを急速に押し出せます。3つ目に、式の定数に交換容量 Q が入っていることです。Q が小さいカラムほど同じ k を薄い溶離液で得られ、検出のときの背景を下げられます。サプレッサーなしで測る方式で、交換容量の小さい樹脂と薄い溶離液を組み合わせるのはこのためです。
炭酸塩の溶離液では溶離液の主なイオンが2価の CO32−(y = 2)なので、傾きは1価で −1/2、2価で −1 になり、濃度を2倍にしたときの変化は 0.707 倍と 0.5 倍で、OH− の溶離液より穏やかです(溶離液に1価の HCO3− も含まれるので、実際の傾きは −x/2 と −x の間になります)。
pHで価数が変わるイオン:リン酸
リン酸は H3PO4 → H2PO4− → HPO42− → PO43− と段階的に電離し、3段目の pKa は 12.35 です(Harvey の教科書の付録の値。ヘンダーソン・ハッセルバルヒの式の記事と同じ値を使います)。溶離液の pH がこの近くにあると、溶離液の pH を少し変えるだけで、リン酸の平均の電荷(2価と3価の割合)が変わります。電荷が大きいほど強く保持されるので、溶離液の pH を上げるほどリン酸のピークは後ろへ動きます。炭酸ナトリウムと炭酸水素ナトリウムの比を変えると、まず溶離液の中の2価の CO32− の割合が変わります。CO32− は1価の HCO3− より強く席を取り合う(溶離力が強い)ので、比を変えるとすべてのイオンの保持が動きます。リン酸は、それに加えて自分の電荷も pH で変わるので、ほかのイオンとは違う動き方をします。この比の調整が、リン酸のように多段階に電離するイオンの溶出位置を合わせるのにも使われるのはこのためです。溶離液の pH の求め方はヘンダーソン・ハッセルバルヒの式の記事の考え方そのものです(例題4で計算します)。
OH− の溶離液は、サプレッサーを通ると濃度にかかわらず水になるので、グラジエントで濃度を変えても背景がほとんど動きません。炭酸塩の溶離液では、サプレッサーのあとに残る炭酸の量が溶離液の濃度とともに変わるので、グラジエントをかけると背景が動いてしまいます。グラジエント分析に OH− の溶離液が向くのはこのためで、水を電気分解して KOH の溶離液をその場でつくり、流す電流で濃度を変える装置も使われています。
検出の原理——電気伝導度とサプレッサー
電気伝導率は「濃度 × 動きやすさ」の足し算
電気伝導度検出器は、セルの2つの電極の間の電気の流れやすさ(電気伝導率 κ、単位は S/cm や μS/cm)を測ります。薄い溶液の電気伝導率は、溶けているイオンごとに「濃度 × そのイオンの運びやすさ」を足し合わせたものになります。
κ = Σ ci λi / 1000

κ:電気伝導率(S/cm)
ci:イオン i の濃度(mol/L)。1 L = 1000 cm3 なので 1000 で割る
λi:イオン i のモル伝導率(S cm2 mol−1)。薄い極限の値を極限モル伝導率という
モル伝導率は、イオンが電場の中でどれだけ速く動けるか(移動度)に比例する量です。電場の中でイオンが動く速さを決めるのは電気の力と摩擦の釣り合いで、電気泳動の記事で説明した電気泳動移動度と同じ考え方です。25 °C の極限モル伝導率の代表値(Laidler と Meiser の教科書の値)を並べると、次のようになります。
| 陽イオン | λ(S cm2 mol−1) | 陰イオン | λ(S cm2 mol−1) |
|---|---|---|---|
| H+ | 349.8 | OH− | 198.6 |
| K+ | 73.5 | Br− | 78.1 |
| Na+ | 50.1 | Cl− | 76.4 |
| Li+ | 38.6 | F− | 55.4 |
| ½ Ca2+ | 59.5 | ½ SO42− | 80.0 |
½ Ca2+・½ SO42− の値は、電荷1つ分あたり(イオン 1/2 mol あたり)の値です。イオン 1 mol あたりに直すとその2倍で、SO42− なら 160.0、Ca2+ なら 119.0 S cm2 mol−1 になります。
H+ と OH− だけが飛び抜けて大きいことに注目してください。ほかのイオンは水分子をかき分けて自分自身が動くのに対し、H+ と OH− は水の水素結合のネットワークに組み込まれていて、水素結合の相手を替えるだけでプロトンが次々と受け渡されるので、見かけ上とても速く動けます(グロットゥス機構)。サプレッサーは、この2つのイオンの特別な性質を最大限に使う仕掛けです。なお、Li+ の値が Na+・K+ より小さいのは、保持のところで見たのと同じく水和の殻が厚く、水の中を動くときの実質的な大きさ(流体力学的半径)が大きいからです。電気泳動の記事の移動度の式 μ = q/(6πηr) で、r が大きいほど遅くなるのと同じことです。
この表だけで、純粋な水の電気伝導率も計算できます。25 °C の水では [H+] = [OH−] = 1.0 × 10⁻⁷ mol/L なので、κ = 1.0 × 10−7 × (349.8 + 198.6) ÷ 1000 = 5.48 × 10⁻⁸ S/cm、つまり 0.0548 μS/cm です。逆数の比抵抗は 18.2 MΩ cm で、超純水製造装置の表示でおなじみの値になります。
サプレッサーがないと、背景に埋もれる
図1の②、サプレッサーの前の液を計算してみます。溶離液を 20 mmol/L の KOH とすると(仮の値)、背景の電気伝導率は 0.020 × (73.5 + 198.6) ÷ 1000 S/cm = 5442 μS/cm です(極限モル伝導率で見積もった概算で、20 mmol/L では実際の値は数%低くなります)。ここへ Cl− の帯が来ると、何が変わるでしょうか。
カラムを出てくる液の中の陽イオンは、溶離液の K+ だけです(試料の Na+ などの陽イオンは陰イオン交換樹脂に保持されず、最初に素通りします)。電気的な中性を保つには陰イオンの合計も変わらないので、Cl− の帯の中では、Cl− が来た分だけ OH− が減っています。つまり、OH− が Cl− に置きかわるだけです。帯の中の Cl− の濃度を c とすると、電気伝導率の変化は
Δκ = c (λCl − λOH) / 1000 = c (76.4 − 198.6) / 1000
となり、Cl− のほうが運びにくいので、ピークはマイナス向きに出ます。c = 1.0 × 10⁻⁵ mol/L(0.355 mg/L)なら Δκ = −1.22 μS/cm で、背景 5442 μS/cm の 0.02% にすぎません。背景が大きいと、電気伝導率の温度変化やポンプの脈動による揺らぎも背景に比例して大きくなるので、この小さな変化は揺らぎの中に埋もれてしまいます。Small らが解こうとしたのは、まさにこの問題でした。
サプレッサーの2つの働き
陰イオン分析のサプレッサーの中身は、水素イオンの形にした陽イオン交換体です。ここを通ると、液の中の陽イオン(K+ や Na+)がすべて H+ に交換されます。次の1行目は Harvey が炭酸ナトリウムの溶離液について書いている式で、2・3行目は同じ考え方で KOH の溶離液と試料の KCl について書いたものです(樹脂−H+ はサプレッサーの交換基)。
溶離液:  2Na+ + CO32− + 2 樹脂−H+  →  2 樹脂−Na+ + H2CO3   (強電解質 → 弱電解質)
KOH なら:  K+ + OH− + 樹脂−H+  →  樹脂−K+ + H2O                 (電解質 → 水)
試料:    K+ + Cl− + 樹脂−H+  →  樹脂−K+ + H+ + Cl−             (塩 → 強酸)
ここに、メーカーの解説がそろって挙げるサプレッサーの2つの働きが見えます。
- 背景を下げる:溶離液は、ほとんど電離しない炭酸(H2CO3)や水に変わり、電気をほとんど運ばなくなる
- ピークを大きくする:試料の陰イオンの相手の陽イオンが、最も運びやすい H+ に替わる。塩酸は強酸なので完全に電離したまま残る
同じ 1.0 × 10⁻⁵ mol/L の Cl− で計算すると、サプレッサーのあとの電気伝導率は 1.0 × 10−5 × (349.8 + 76.4) ÷ 1000 S/cm = 4.26 μS/cm です。背景が理想的に純水になったとすれば、背景 0.055 μS/cm の上に 4.26 μS/cm のピークが立ち、ピークは背景の約 78 倍です。サプレッサーの前は 0.0002 倍でした。ピークそのものの大きさも、マイナス 1.22 からプラス 4.26 へと約 3.5 倍になっています。
実際の装置では、背景は純水の理論値より大きくなります。炭酸塩の溶離液なら、サプレッサーのあとにも一部電離した炭酸が残るからです。それでも、背景がサプレッサーの前より桁違いに小さくなることは変わりません。サプレッサーのあとの液は水か炭酸水になっているので、LC-MS と同じように質量分析計につなぐこともできます(IC-MS)。不揮発性の塩を含んだままの溶離液は、質量分析計のイオン化部を汚してしまうので、サプレッサーで塩を除けることが接続の前提になります。
サプレッサーの形にはいくつかあります。交換樹脂を詰めたカラム型は、使っているうちに交換基が K+ や Na+ で埋まるので、酸の液(水道の告示でいう「除去液」)を流して H+ の形に戻す(再生する)必要があります。イオン交換膜を使う型では、膜の向こう側で H+ を補給し続けます。水を電気分解して陽極で H+ をつくり、それを膜ごしに送り込む型もあります。どの型でも、行っている化学は上の交換反応と同じです。
サプレッサーを使わない方式(ノンサプレッサー方式)
サプレッサーなしで測る方法もあり、日本でも使われています。水道の検査方法の告示も、サプレッサ型とノンサプレッサ型の両方のカラムを認めています。Harvey によると、この方式は溶離液のイオン濃度を小さくできれば可能で、そのために交換容量の小さい樹脂を使い(図2の式で、Q が小さいほど薄い溶離液で足りる)、陰イオンには安息香酸カリウムやフタル酸水素カリウム、陽イオンにはごく薄いメタンスルホン酸のような溶離液を使います。
この方式のピークも、さきほどの置きかわりの式 Δκ = c(λ試料 − λ溶離液) / 1000 で読めます。フタル酸イオンや安息香酸イオンのような大きな有機の陰イオンは運びにくいので、Cl− などの無機イオンが来るとそこだけ電気伝導率が上がり、プラスのピークになります。溶離液のイオンが紫外光を吸収するなら、試料のイオンが来た分だけ吸光度が下がることを使う間接 UV 検出もできます(Harvey)。吸光度と濃度の関係はランベルト・ベールの法則のとおりで、吸光度を測る装置の仕組みは分光光度計の記事で扱っています。逆に、硝酸イオン・亜硝酸イオン・臭化物イオンのように自分で紫外光を吸収するイオンは、UV 検出器で直接測ることもできます。水道の告示も、検出器に「電気伝導度検出器又は紫外部吸収検出器」を挙げています。
弱い酸の陰イオンは見えにくい
サプレッサーのあと、試料の陰イオン A− は酸 HA の形で検出器に入ります。HA が強酸なら完全に電離していて、H+ と A− の両方が電気を運びます。ところが HA が弱い酸だと、大部分が電離していない分子のまま流れ、電気をほとんど運びません。メーカーの解説が「解離しない物質や、導電率の低いイオンは感度が得られない」と書いているのはこのことです。
たとえばシアン化水素(pKa 9.21)は、1.0 × 10⁻⁵ mol/L で計算すると、水自身の電離を入れても電離しているのは約 0.5% だけです。シアン化物イオン・ホウ酸イオン・ケイ酸イオンのような弱酸の陰イオンが、サプレッサー方式の電気伝導度検出で見えにくいのはこのためで、別の検出法が使われます。フッ化水素(pKa 3.20)は中くらいの強さの酸で、1.0 × 10⁻⁵ mol/L なら 98% 電離していますが、1.0 × 10⁻³ mol/L では 54% に下がります。濃くなるほど電離する割合が下がるので、フッ化物イオンの検量線は高濃度側で直線から外れやすくなります。
陰イオン分析と陽イオン分析
陰イオンと陽イオンでは、カラム・溶離液・サプレッサーの電荷がすべて反対になります。陽イオン分析のサプレッサーは OH− の形の陰イオン交換体で、Harvey は塩酸の溶離液が H+ + Cl− + 樹脂+OH− → 樹脂+Cl− + H2O と水に変わる反応を書いています。試料の Na+ は相手が OH−(陰イオンで最も運びやすい)に替わり、水酸化ナトリウムの形で検出されます。
| 比べる点 | 陰イオン分析 | 陽イオン分析 |
|---|---|---|
| 分離カラム | 陰イオン交換体(第四級アンモニウム基) | 陽イオン交換体(スルホ基・カルボキシ基) |
| 溶離液の例 | 炭酸ナトリウム+炭酸水素ナトリウム、KOH・NaOH | メタンスルホン酸、塩酸 |
| サプレッサーの交換体 | 陽イオン交換体(H+ 形) | 陰イオン交換体(OH− 形) |
| サプレッサー後の溶離液 | 炭酸または水 | 水 |
| 検出される形 | 酸(H+A−) | 水酸化物(M+OH−) |
| 主な測定対象 | F−・Cl−・NO2−・Br−・NO3−・PO43−・SO42−、有機酸 | Li+・Na+・NH4+・K+・Mg2+・Ca2+、アミン類 |
| 見えにくいもの | 弱酸の陰イオン(CN− など)。炭酸塩の溶離液では試料の炭酸水素イオンも区別できない | サプレッサーのあと弱い塩基になる陽イオン。NH4+ はアンモニアになって一部しか電離しないので、F− と同じく検量線が曲がりやすい |
陽イオン分析の溶出順も、Harvey の列を逆から読むとおおむね Li+、Na+、NH4+、K+、Mg2+、Ca2+ になり、2価のイオンが後ろにまとまります。列の中で Na+ と NH4+ は隣どうしなので、海水のように Na+ が桁違いに多い試料では、大きな Na+ のピークの裾にわずかな NH4+ が隠れやすいことも、この列から予想できます。
NH4+ は金属元素ではないので、ICP-MS や原子吸光分析のような元素を測る方法では測れません。逆に、ICP 発光分析や ICP-MS は試料を高温のプラズマで原子やイオンにばらしてしまうので、「硫黄が何 mg/L あるか」はわかっても、それが硫酸イオンなのか亜硫酸イオンなのかは区別できません。原子吸光分析も同じく元素の総量を測る方法で、クロムなら3価と6価を区別せずに全クロムとして測ります。IC はイオンの形のまま分けるので、亜硝酸イオンと硝酸イオン、クロムの3価と6価のような酸化数の違う化学種を別々に測れます。「元素の総量なら ICP・原子吸光、イオンの種類と量なら IC」という分担です。
水質試験での位置づけ
公定法としてのIC
IC は、水の中の陰イオン・陽イオンを測る公定法に広く取り入れられています。確かめられた範囲で挙げると次のとおりです。
- JIS K 0127(イオンクロマトグラフィー通則):IC で定性・定量を行うときの共通のルール。装置の構成、溶離液、分離カラム、試料の前処理、検量線、標準添加法、検出下限・定量下限の求め方までを定める
- JIS K 0102-2:2022(工業用水・工場排水試験方法-第2部:陰イオン類、アンモニウムイオン、有機体窒素、全窒素及び全りん):ふっ素化合物・塩化物イオン・臭化物イオン・硫酸イオン・アンモニウムイオン・亜硝酸イオン・硝酸イオン・りん酸イオンのそれぞれに、イオンクロマトグラフィーの箇条がある。滴定法・吸光光度法・イオン電極測定方法と並ぶ方法の1つという位置づけで、附属書に溶離液の例を載せている。JIS K 0102 は、以前の1冊の規格から部ごとの規格群に分けられた
- ISO 10304-1:2007:溶けている陰イオン(臭化物・塩化物・フッ化物・硝酸・亜硝酸・リン酸・硫酸)をイオンの液体クロマトグラフィーで測る国際規格
- 水道水の検査方法:水質基準に関する省令に基づく検査方法の告示(平成15年厚生労働省告示第261号)の別表第13「イオンクロマトグラフ(陰イオン)による一斉分析法」は、硝酸態窒素及び亜硝酸態窒素・フッ素・塩化物イオンを対象にしている(水道の水質に関する行政は2024年4月に環境省へ移った)
規格や告示の濃度範囲・基準値は改正で変わるので、実際に検査するときは必ず最新の原本で確かめてください。
試料の扱い方と、その理由
水道の告示や JIS の手順には、理由を知っておくと忘れにくい決まりがいくつかあります。
- メンブランフィルターでろ過し、初めのろ液は捨てる:粒子がカラムの入口に詰まると圧力が上がり、分離も悪くなる。告示は初めのろ液約 10 mL を捨てるとしている。フィルターから溶け出す成分や、フィルターへの吸着の影響を最初の分に押しつけて、あとのろ液を使うためと考えられる
- フッ化物イオンの試料はポリエチレン瓶に採る:フッ化物イオン(酸性ではフッ化水素)はガラスの主成分の二酸化ケイ素と反応するので、ガラス瓶では量が変わりうる
- 濃い試料は検量線の範囲まで薄める:交換容量には限りがあり、多すぎるイオンは席を奪い合ってピークの形が崩れ、近くのピークとも重なる
- 炭酸水素イオンは別の方法で測る:炭酸塩の溶離液を使うと、試料の炭酸水素イオンは溶離液と区別できない。天然水の主な陰イオンなので、酸による滴定(アルカリ度)などで別に測ることになる(例題5)
定量は、ほかのクロマトグラフィーと同じく、標準液のピーク高さまたは面積で作った検量線で行います(JIS K 0127 は標準添加法も定めています)。検量線法の違いは検量線の記事、検出下限・定量下限の求め方は検出限界と定量限界の記事で扱っています。
ほかの方法との比べ方
| 方法 | 何を測るか | IC と比べた長所・短所 |
|---|---|---|
| イオンクロマトグラフィー | イオンの種類ごとの量(一斉に) | 複数のイオンを1回で。化学種を区別できる。弱酸の陰イオンは苦手 |
| 滴定(塩化物イオンの硝酸銀滴定など) | 1種類のイオンの量 | 装置が安い。測るイオンごとに別の操作が要り、ほかのイオンの妨害を受けうる |
| イオン電極 | 1種類のイオンの活量(電位) | その場で連続して測れる。電位は活量の対数で変わる(ネルンストの式)。1電極で1種類 |
| 吸光光度法 | 発色させた1種類の成分 | 感度の高い発色反応がある成分に強い。成分ごとに試薬と操作が違う |
| ICP 発光・ICP-MS・原子吸光 | 元素の総量 | 金属元素に強い。イオンの形(酸化数・化学種)は区別できない |
有機化学の研究室では、IC は「有機化合物の中のハロゲンや硫黄を測る」場面で出会うことが多いはずです。試料を燃やして生じたハロゲン化水素や硫黄酸化物を吸収液に集め、陰イオンとして IC で測ります(元素分析の記事の燃焼イオンクロマトグラフィー)。
計算例(数値は計算練習用の仮の値)
ここからの例題の数値は計算の練習のための仮の値です。原子量は H 1.008、C 12.011、N 14.007、O 15.999、Na 22.990、Mg 24.305、S 32.06、Cl 35.45、K 39.098、Ca 40.078、極限モル伝導率は上の表の値を使います。有効数字の扱いは有効数字の記事を参照してください。
例題1(硝酸イオンと硝酸態窒素):IC で地下水の硝酸イオンを測ると 10.0 mg/L だった。水質の基準や報告では、硝酸イオンを窒素の量(硝酸態窒素、mg N/L)で表すことが多い。硝酸態窒素は何 mg/L か。また、硝酸ナトリウム 6.068 g を水に溶かして 1 L にした標準原液 1 mL には、硝酸態窒素が何 mg 含まれるか。
NO3− のモル質量は 14.007 + 3 × 15.999 = 62.004 g/mol。窒素は1分子に1個なので、硝酸態窒素は 10.0 × 14.007 / 62.004 = 2.26 mg/L。標準原液は、NaNO3 のモル質量 22.990 + 62.004 = 84.994 g/mol から、6.068 × 14.007 / 84.994 = 1.000 g/L、つまり 1 mL あたり 1.000 mg の窒素。水道の告示の標準原液がこの量で作られているのは、「1 mL = 窒素 1 mg」になるように逆算した量だからである。「硝酸イオンとして」か「窒素として」かを書き忘れると、値が約 4.4 倍ずれる。
例題2(サプレッサーの前後の電気伝導率):溶離液は 20 mmol/L の KOH とする。カラムから出た Cl− の帯の頂上で、Cl− の濃度が 1.0 × 10⁻⁵ mol/L だった。(a) サプレッサーがないときの背景の電気伝導率と、Cl− の帯での変化、(b) サプレッサーで溶離液が完全に水に変わったときの背景と、Cl− の帯の電気伝導率を求めよ。
(a) 背景 = 0.020 × (73.5 + 198.6) / 1000 = 5.442 × 10⁻³ S/cm = 5442 μS/cm。帯の中では OH− が Cl− に置きかわるので、変化 = 1.0 × 10−5 × (76.4 − 198.6) / 1000 S/cm = −1.22 μS/cm(背景の 0.022%)。(b) 背景は純水の 0.0548 μS/cm。Cl− の帯は HCl なので 1.0 × 10−5 × (349.8 + 76.4) / 1000 S/cm = 4.26 μS/cm(水の H+ の寄与は、塩酸の H+ に比べて無視できる)。ピーク ÷ 背景は約 78。参考までに、相手が K+ のままの KCl なら 1.50 μS/cm で、H+ に替わることで 2.84 倍になっている。
例題3(溶離液の濃度と保持時間):KOH 10 mmol/L の溶離液で、保持係数は Cl− が 2.0、SO42− が 8.0 だった。ホールドアップタイム tM は 1.5 分とする。溶離液を 20 mmol/L、40 mmol/L にすると、それぞれの保持時間はどうなるか。log k = 定数 − (x/y) log[E] が成り立つとする。
OH− は y = 1 なので、k は Cl−(x = 1)で [E]−1、SO42−(x = 2)で [E]−2 に比例する。保持時間は tR = tM(1 + k)。10 mmol/L:Cl− 1.5 × 3.0 = 4.5 分、SO42− 1.5 × 9.0 = 13.5 分。20 mmol/L:k は 1.0 と 8.0 / 4 = 2.0 なので、3.0 分と 4.5 分。40 mmol/L:k は 0.5 と 8.0 / 16 = 0.5 で、どちらも 2.25 分になって重なる。溶離液を2倍にするたびに、SO42− は Cl− の2倍の割合で前に動く。分析時間を縮めたいからといって溶離液を濃くしすぎると、ピークの順が入れかわったり重なったりする。
例題4(炭酸塩の溶離液の pH とリン酸の電荷):炭酸ナトリウム 3.5 mmol/L と炭酸水素ナトリウム 1.0 mmol/L を含む溶離液の pH を求め、その pH でリン酸がどの形でいるかを答えよ。炭酸の Ka1 = 4.5 × 10⁻⁷、Ka2 = 4.7 × 10⁻¹¹(CRC Handbook の値)、リン酸の pKa3 = 12.35(Harvey の値)、水のイオン積 1.00 × 10⁻¹⁴ とし、活量は濃度で近似する。
ヘンダーソン・ハッセルバルヒの式をそのまま使うと、pH = pKa2 + log(3.5 / 1.0) = 10.33 + 0.54 = 10.87。しかしこの組成は濃度が mmol/L と薄く、pKa2 も 10 を超えているので、CO32− + H2O ⇌ HCO3− + OH− の加水分解で生じる OH− が無視できない。Ka1・Ka2 と水のイオン積を入れて電荷の収支(Na+ + H+ = HCO3− + 2CO32− + OH−)を厳密に解くと [OH−] = 0.45 mmol/L、[HCO3−] = 1.45 mmol/L、[CO32−] = 3.05 mmol/L で、pH = 10.65 になる。なお、イオン強度(約 0.011)を入れて Davies の式で活量係数を補正すると pH は 10.54 となり、実際の値はこの近似より 0.1 ほど低めになる。pH 10.65 では、[PO43−] / [HPO42−] = 10(10.65 − 12.35) = 0.020 で、リン酸は 98.0% が HPO42−、2.0% が PO43−(平均の電荷 −2.02)。比較のため、KOH 30 mmol/L の溶離液(pH 12.48)なら PO43− が 57.3%(平均の電荷 −2.57)になり、リン酸はより強く保持される。
例題5(イオンバランスで見落としを見つける):ある天然水を IC で測り、陽イオンは Na+ 11.5、K+ 1.95、Mg2+ 2.43、Ca2+ 12.0 mg/L、陰イオン(炭酸塩の溶離液)は Cl− 10.6、NO3− 6.2、SO42− 14.4 mg/L だった。陽イオンと陰イオンの電荷の合計を比べ、差がどこから来ているかを考えよ。
電荷の量(mmol/L × 電荷の大きさ。meq/L)に直す。陽イオン:Na+ 11.5/22.990 = 0.500、K+ 1.95/39.098 = 0.050、Mg2+ 2 × 2.43/24.305 = 0.200、Ca2+ 2 × 12.0/40.078 = 0.599、合計 1.349。陰イオン:Cl− 10.6/35.45 = 0.299、NO3− 6.2/62.004 = 0.100、SO42− 2 × 14.4/96.056 = 0.300、合計 0.699。水は電気的に中性なので2つの合計は等しいはずだが、陰イオンが 0.650 足りない。炭酸塩の溶離液では試料の炭酸水素イオンを測れないので、これが足りない分の候補になる。HCO3−(61.016 g/mol)なら 0.650 × 61.016 = 39.7 mg/L に相当する。滴定で炭酸水素イオンが 39.7 mg/L と求まれば、陰イオンの合計は 1.349 になり、収支が合う。逆に、測れるはずのイオンをすべて測っても合わないときは、測定や計算の誤りを疑う。
試験での問われ方
大学の分析化学・機器分析の試験や院試では、IC は次のような形で問われます。
- サプレッサーの役割を説明する:「背景を下げる」と「ピークを大きくする」の両方を、反応式(Na2CO3 → H2CO3、NaCl → HCl)と極限モル伝導率(H+ と OH− が最大)で説明できると満点に近い(例題2)
- 溶出順を答える:電荷の大きいイオン、同じ電荷なら水和の弱いイオンほど後に出る。F− が最初に出る理由を「水和が強いから」と書けるか
- 溶離液の濃度の効果:濃度を上げると保持が短くなり、多価イオンほど大きく動く。log k の傾き −x/y を導けると強い(例題3)
- ほかの方法との使い分け:ICP・原子吸光は元素の総量、IC はイオンの種類。NO2− と NO3− を区別できるのは IC
- 濃度の換算:硝酸イオンと硝酸態窒素、mg/L と mmol/L と meq/L(例題1・5)
まとめ
IC の装置は HPLC と同じ顔をしていますが、中で働いているのは、イオン交換の平衡と、イオンの運びやすさの足し算という2つの単純な原理でした。この2つを押さえておけば、溶出順も、溶離液の選び方も、サプレッサーの意味も、暗記ではなく同じ筋で説明できます。
よくある質問
イオンクロマトグラフィーは HPLC の一種で、ポンプ・インジェクター・カラム・検出器という装置の構成は同じです。違いは、固定相がイオン交換樹脂で、イオンを静電的な引き合いで保持すること、多くの無機イオンが紫外光を吸収しないため電気伝導度検出器を使うこと、その感度を上げるためにカラムと検出器の間にサプレッサーを置くことです。測る相手は主に水に溶けた低分子のイオンです。
サプレッサーは分離カラムと電気伝導度検出器の間に置くイオン交換体で、2つの働きをします。1つは溶離液を電気を通しにくい形に変えて背景を下げることで、陰イオン分析では炭酸ナトリウムが炭酸に、水酸化カリウムが水に変わります。もう1つは試料のイオンの相手を、最も電気を運びやすい H+(陰イオン分析)や OH−(陽イオン分析)に替えてピークを大きくすることで、塩化ナトリウムは塩酸の形で検出されます。
陰イオン交換樹脂への付きやすさの順で、付きにくいイオンから先に出ます。電荷の大きいイオンほど強く保持されるので、2価の硫酸イオンは1価のイオンより後に出ます。同じ電荷なら、水和の弱いイオンほど強く保持されます。そのためフッ化物イオンは、裸のイオンとしては小さいのに水和が強く、最初に出ます。一般的な条件では、おおむねフッ化物イオン、塩化物イオン、亜硝酸イオン、臭化物イオン、硝酸イオン、硫酸イオンの順です。リン酸イオンの位置は溶離液の pH で変わります。
溶離液の濃度を上げると、交換基の席を取り合う相手が増えるので、すべてのイオンの保持時間が短くなります。イオン交換の平衡から、保持係数の対数は溶離液の濃度の対数に対して傾きが「試料イオンの電荷 ÷ 溶離液イオンの電荷」の直線になり、水酸化物イオンの溶離液を2倍に濃くすると、1価のイオンの保持係数は半分、2価のイオンは4分の1になります。そのため多価イオンほど大きく前に動き、溶出の順が入れかわることもあります。
ICP 発光分析・ICP-MS・原子吸光分析は、試料を高温で原子にばらして元素の総量を測るので、金属元素の定量に向きますが、クロムの3価と6価のようなイオンの形の違いは区別できません。イオンクロマトグラフィーはイオンの形のまま分けるので、亜硝酸イオンと硝酸イオンを別々に測ったり、アンモニウムイオンのように金属でないイオンを測ったりできます。元素の量を知りたいなら ICP・原子吸光、イオンの種類ごとの量を知りたいならイオンクロマトグラフィーです。
参考文献
- D. Harvey, Analytical Chemistry 2.1, §12.6 Other Forms of Chromatography(Ion-Exchange Chromatography)(LibreTexts)
- H. Small, T. S. Stevens, W. C. Bauman, “Novel Ion Exchange Chromatographic Method Using Conductimetric Detection”, Analytical Chemistry 1975, 47, 1801
- JIS K 0127:2013「イオンクロマトグラフィー通則」
- JIS K 0102-2:2022「工業用水・工場排水試験方法-第2部:陰イオン類,アンモニウムイオン,有機体窒素,全窒素及び全りん」
- ISO 10304-1:2007, Water quality — Determination of dissolved anions by liquid chromatography of ions — Part 1
- 水質基準に関する省令の規定に基づき厚生労働大臣が定める方法(平成15年厚生労働省告示第261号)別表第13
- K. J. Laidler, J. H. Meiser, Physical Chemistry, Benjamin/Cummings, 1982(極限モル伝導率)
- LibreTexts, Reference Table E1: Acid Dissociation Constants at 25 °C(CRC Handbook 84th ed. の値)
- メトローム「イオンクロマトグラフィの基本のきほん 原理編」、サーモフィッシャーサイエンティフィック「IC 基礎ハンドブック」(サプレッサーの働き・溶離液の種類)
関連記事
機器分析の全体像は機器分析総まとめ、実験操作は有機化学実験の基本操作まとめにまとめています。 分析化学の記事を、知りたいことから装置を選べるように並べた分析化学のまとめもあります。
- HPLCとは?原理・順相と逆相の違い・保持時間とクロマトグラムの読み方
- LC-MSとは?原理・ESIとAPCIの違い・LC-MS/MSとマススペクトルの読み方
- ICP-MSとは?原理と多原子イオン干渉の対策、ICP発光・原子吸光との違い
- 元素分析(CHN分析)とは?原理と計算方法・論文の±0.4%基準とずれの原因
- 電気泳動とは?原理・アガロースゲルとSDS-PAGEの違い・バンドの見方
- ヘンダーソン・ハッセルバルヒの式とは?緩衝液のpHの求め方と緩衝能
- 検量線とは?絶対検量線法・内部標準法・標準添加法の違いと使い分け
- 蛍光X線分析(XRF)とは?原理と特徴・WDXとEDXの違い・マトリックス効果