DSCとは?示差走査熱量測定の原理・DSC曲線の読み方・熱履歴と結晶化度
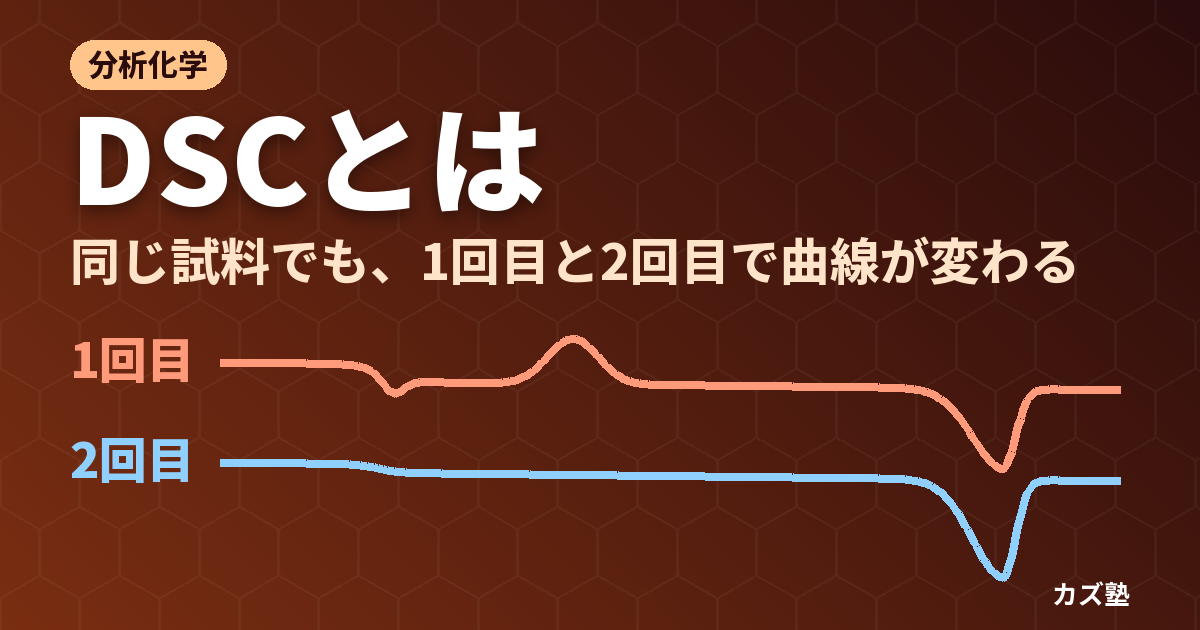
急冷して固めた透明な PET(ポリエチレンテレフタレート)の小片を、同じ DSC 装置で、同じ条件で2回続けて昇温します。1回目の曲線にはガラス転移の付近に小さな吸熱ピークがあり、その少し上の温度に発熱ピークが出ました。ところが、いったん融かして冷やしたあとの2回目には、どちらも消えています。装置が壊れたわけでも、試料が別物になったわけでもありません。変わったのは、試料がどんな温度の道のりをたどってきたかだけです。
この「道のり」が熱履歴で、DSC はそれまで写し取ってしまうほど敏感な装置です。だからこそ、曲線のどこが材料そのものの性質で、どこが履歴なのかを読み分けられないと、測定結果を正しく使えません。
DSCとは:何を測る装置か
DSC は differential scanning calorimetry の略で、日本語では示差走査熱量測定といいます。名前の3つの部分が、そのまま測定のしくみを表しています。
- 示差(differential):試料だけでなく、基準(空の容器など)を並べて同時に測り、両者の差をとる
- 走査(scanning):温度を一定の速度で上げたり下げたりしながら測る
- 熱量測定(calorimetry):測る量は温度ではなく熱の流れ(単位時間あたりに出入りする熱量)
出力は熱流(heat flow)で、単位は mW(= mJ s−1)です。試料の質量で割った W g−1 で表示することもあります。横軸は温度(または時間)です。
何もイベントが無くても、熱は流れ込んでいる
試料の温度を毎秒 β ずつ上げ続けるには、熱容量のぶんだけ熱を送り込み続ける必要があります。質量 m、比熱容量 cp の試料なら、必要な熱流は
熱流 = m × cp × β (β:昇温速度)
です。融解も反応も起きていない温度域でも、DSC 曲線は0にはならず、この大きさだけベースラインがずれています。このずれが、あとで出てくるガラス転移の段差と比熱容量の測定の出発点になります。
試料が融けはじめると、温度を上げる分に加えて融解熱(潜熱)を送り込まなければならず、熱流が一時的に大きくなります。これが融解の吸熱ピークです。逆に結晶化や硬化反応のように試料が熱を出すと、外から送り込む熱が少なくて済み、発熱ピークになります。DSC 曲線は「ベースライン(熱容量)」と「ピーク(潜熱・反応熱)」の2つの成分でできている、と考えると読みやすくなります。
なぜ基準と比べるのか
試料は容器(パン)に入れて炉の中に置きます。炉の温度を上げると、試料だけでなく容器やセンサーも温まり、熱を吸います。試料1つだけの温度変化を測ると、こうした装置側の熱が混ざってしまいます。そこで、同じ種類の容器をもう1つ基準として並べ、同じように加熱して、両者の差だけを取り出します。容器や炉の影響は両方に同じだけ入るので、差をとれば打ち消し合い、試料そのものの熱の出入りが残ります。
JIS K 7121 では、基準側にはふたを固定した空の容器を置き、試験片の量を多く必要とする場合には α-アルミナの粉を試料と同じ見掛けの体積だけ詰めてもよい、としています。基準に求められるのは、測る温度範囲で融解も反応も起こさないことです。
熱流束型と入力補償型の違い
試料と基準の「熱の流れの差」を求める方法は2つあります。JIS K 7121 も DSC を熱流束 DSC と入力補償 DSC の2方式に分けて定義しています。違いは、熱流を何から求めるかです。
熱流束型:温度差を熱流に換算する
熱流束型(heat flux DSC)では、1つの炉の中に試料と基準の容器を並べます。2つの容器は熱を通しやすい金属の円板などに載っていて、炉からの熱はこの通り道を通って両方へ流れ込みます。測っているのは試料側と基準側の温度差 ΔT です。
温度差が熱流に換算できる理由は、熱の通り道を「熱抵抗 Rth」とみなすとわかります。電気回路で電流 = 電圧 ÷ 抵抗となるのと同じで、熱の通り道を流れる熱流は、両端の温度差を熱抵抗で割った値になります。炉の温度を T炉、試料側・基準側の温度を TS、TR とし、両側の熱抵抗が等しいとすると
試料側に流れ込む熱流  ΦS = (T炉 − TS) / Rth
基準側に流れ込む熱流  ΦR = (T炉 − TR) / Rth

差    ΦS − ΦR = (TR − TS) / Rth
となり、炉の温度は消えて、試料と基準の温度差だけで熱流の差が決まります。試料が融けて熱を吸うと、試料側の温度上昇が遅れ(TS < TR)、その遅れのぶんだけ多くの熱が試料側へ流れ込みます。実際の装置では、この比例係数(熱抵抗に当たる量)を温度ごとに標準物質で校正して、温度差を熱流に直しています。
入力補償型:温度差を打ち消す電力を測る
入力補償型(power compensation DSC)では、試料と基準を別々の小さな炉に入れ、それぞれにヒーターと温度センサーを持たせます。装置は2つの炉が同じ温度プログラムをたどり、しかも互いの温度が常に等しくなるように、それぞれのヒーターの電力を調節します。
試料が融けて熱を吸うと、試料側の温度が遅れようとします。装置はそれを打ち消すため、試料側のヒーターに電力を足します。この足した電力の差 ΔP が、そのまま試料に余分に入った熱流です。熱流束型が「生じた温度差」から熱流を求めるのに対し、入力補償型は「温度差を生じさせないために使った電力」を読んでいる、という違いです。
| 項目 | 熱流束型 | 入力補償型 |
|---|---|---|
| 炉の数 | 1つ(試料と基準を同じ炉に置く) | 2つ(試料用と基準用) |
| 測る量 | 試料と基準の温度差 ΔT | 2つのヒーターの電力の差 ΔP |
| 試料と基準の温度 | 転移のあいだはずれる(そのずれが信号) | 等しく保つように制御する |
| 熱流の求め方 | ΔT ÷ 熱抵抗(係数は校正で決める) | ΔP そのもの(これも標準物質で校正する) |
| 出力 | どちらも熱流(mW)と温度の曲線=DSC 曲線 | |
試験で「熱流束型と入力補償型の違いを説明せよ」と問われたら、測る量(温度差か電力差か)と炉の数の2点を押さえれば答えになります。どちらの方式でも、出てくる DSC 曲線の読み方は同じです。
DSC曲線の読み方
図2は、急冷して固めた結晶性の高分子(たとえば PET)を一定速度で昇温したときの DSC 曲線を模式的に描いたものです。低温側から順に、ガラス転移の段差、冷結晶化の発熱ピーク、融解の吸熱ピークが現れます。島津製作所の解説にある急冷 PET の測定例では、約 77 °C にガラス転移によるベースラインのずれ、約 130 °C に結晶化の発熱、約 250 °C に融解の吸熱が見られます。
最初に縦軸の向きを確かめる
DSC 曲線を読む前に、最初に確かめることが1つあります。吸熱が上向きか下向きかです。これは装置や規格によって逆になります。
- ISO 11357-1(プラスチックの DSC の国際規格)は、用語の注記で吸熱を上向き、発熱を下向きに描くとしている
- NETZSCH の技術解説によると、ASTM E793・E794 などでは吸熱を下向きに描くことが示されている
- 熱流束型で温度差を「試料 − 基準」でとると、吸熱では試料が遅れて負になり、吸熱が下向きに出る。「基準 − 試料」でとれば上向きになる(Harvey の教科書は DTA の ΔT を基準 − 試料で定義している。定義上は吸熱で正。ただし同書の図は吸熱を下向きに描いている)
つまり、ピークが上を向いているか下を向いているかだけでは、吸熱か発熱かは決められません。グラフの縦軸に「endo」「exo」の矢印や「↓ 吸熱」のような表示があるので、まずそれを見ます。表示が無いときは、融解ピークの向きを手がかりにします。融解は熱を吸う過程なので、融解と同じ向きのピークが吸熱、反対向きが発熱です。この記事の図は、吸熱を下向きに描いています。
ガラス転移:ピークではなく段差になる理由
ガラス転移は、非晶質(アモルファス)の部分が、硬いガラス状態から、分子鎖の一部が動けるゴム状態(低分子なら過冷却液体)に変わる現象です。DSC ではピークではなく、ベースラインの段差として現れます。
理由は、ガラス転移には融解のような潜熱が無く、変わるのは熱容量だからです。ガラス状態では分子はほぼ決まった位置で振動しているだけですが、転移温度を超えると、鎖の一部が向きや形を変える動き(高分子ではミクロブラウン運動)が始まります。熱を受け取れる「動き方」が増えるので、同じだけ温度を上げるのにより多くの熱が要るようになり、比熱容量 cp が段階的に大きくなります。ベースラインの高さは m × cp × β だったので、cp が増えたぶんだけ、ベースラインが吸熱側へ一段ずれます。
段差の大きさを見積もってみます(計算練習用の仮の数値)。試料 10.0 mg、ガラス転移での比熱容量の増加 Δcp = 0.30 J g−1 K−1、昇温速度 20 K/min(= 1/3 K s−1)とすると
段差 = m × Δcp × β
     = 0.0100 g × 0.30 J g−1 K−1 × (1/3) K s−1
     = 1.0 × 10⁻³ J s−1 = 1.0 mW
同じ試料を 10 K/min で測ると段差は 0.50 mW になります。段差は昇温速度と試料量に比例するので、ガラス転移が小さくて見えにくいときは、試料を増やすか昇温を速くすると見やすくなります。JIS K 7121 も、融解の測定は毎分 10 °C・試験片約 5 mg、ガラス転移の測定は毎分 20 °C・試験片約 10 mg と、ガラス転移のほうを速い昇温・多めの試料で測るよう定めています。
段差は幅をもつので、ガラス転移温度 Tg を1つの数字で報告するには読み方を決めておく必要があります。JIS K 7121 は次の3つを定義しています(図2右上)。
| 記号 | 名前 | 求め方 |
|---|---|---|
| Tig | 補外ガラス転移開始温度 | 低温側のベースラインを高温側へ延ばした線と、段差の勾配が最大になる点で引いた接線の交点 |
| Tmg | 中間点ガラス転移温度 | 延ばした2本のベースラインから縦方向に等距離にある線と、段差の曲線の交点 |
| Teg | 補外ガラス転移終了温度 | 高温側のベースラインを低温側へ延ばした線と、同じ接線の交点 |
Tg は「どの読み方の値か」と「昇温速度」を添えて報告します。ガラスは平衡状態ではないので、Tg は冷却や昇温の速さによって動きます。昇温速度を書かない Tg の値は、ほかの測定と比べられません。Tg そのものが材料にとって何を意味するか(耐熱性の指標になる理由、Tg を上げる分子構造)は高分子の物性の記事で扱っています。
融解ピーク:開始温度で読む理由
融解は吸熱ピークになり、ピーク面積が融解熱に比例します。JIS K 7121 では、ピークの頂点の温度を融解ピーク温度 Tpm、低温側のベースラインを延ばした線と、低温側で勾配が最大の点の接線との交点を補外融解開始温度 Tim、高温側で同じように求めた交点を補外融解終了温度 Tem としています。
なぜ開始温度を補外で求めるのでしょうか。純物質は、融けているあいだ一定の温度にとどまろうとします。ところが炉はプログラムどおりに温度を上げ続けるので、炉と試料のあいだの温度差が広がり、熱が流れ込む速さがだんだん大きくなります。融けきった瞬間に熱流が最大になり、そこからベースラインに戻ります。つまりピークの頂点は「融け終わり」と熱の伝わる遅れで決まるので、試料が多いほど、昇温が速いほど高温側へずれます。一方、ピークの立ち上がりの接線をベースラインまで延ばした交点は、融けはじめの温度に対応し、試料量や昇温速度の影響を受けにくくなります。JIS K 7121 も、温度の校正にはインジウム・すず・亜鉛などの純金属の補外転移開始温度を使います。
高分子では事情が少し違います。高分子の結晶は大きさや完全さがばらついていて、薄く不完全な結晶ほど低い温度で融けるため、融解ピークは幅広くなります。このため JIS K 7121 は、融解が徐々に起こって低温側のベースラインが決めにくい場合は Tim を求めなくてもよいとしており、高分子では Tpm が報告の要になります(報告事項としては Tim・Tpm・Tem の3つが挙がっています)。融解の温度幅が広い理由は、高分子の物性の記事の「融点の幅が広い」と同じ理屈です。
結晶化ピーク:冷却時と昇温時(冷結晶化)
融けた試料を冷やすと、結晶になるときに融解熱と同じだけの熱を出すので、発熱ピークが現れます。JIS K 7121 では、冷却時の結晶化ピーク温度を Tpc、補外結晶化開始温度を Tic(高温側のベースラインと高温側の接線の交点)としています。冷却では高温側から結晶化が始まるので、開始温度の読み方が融解と左右逆になる点に注意します。
結晶化の温度は、融解温度より低くなります。結晶ができるには、まず結晶の核が生まれる必要があり、融点ちょうどでは核ができにくいからです(過冷却)。核生成と過冷却の考え方は晶析の記事の過飽和と同じで、冷却速度を速くするほど結晶化ピークは低温側へずれます。
図2の真ん中の発熱ピークは、冷却ではなく昇温中に現れる結晶化で、冷結晶化と呼ばれます。急冷された試料は、結晶になる暇がなく非晶のまま固まっています。昇温してガラス転移を超えると分子鎖が動けるようになり、そこで初めて結晶化が進んで熱を出します。冷結晶化のピークが見えたら、「その試料はもともと結晶化しきっていなかった」というサインです。この見方は、あとの結晶化度の計算で効いてきます。
硬化反応・分解:戻らない変化
エポキシ樹脂のような熱硬化性樹脂の未硬化物を昇温すると、幅の広い発熱ピークが現れます。エポキシ基がアミンなどの硬化剤と開環付加して網目ができる反応熱です(反応そのものはエポキシ基の記事のアミンによる開環付加)。この発熱は化学反応なので、冷やしても元に戻りません。もう一度昇温すると発熱ピークは消え、網目ができたぶん Tg の段差が高温側に現れます。
この性質を使うと、部分的に硬化した試料の硬化度を見積もれます。未硬化物を完全に硬化させたときの全発熱を ΔHtotal、調べたい試料に残っていた発熱を ΔHres とすると、硬化度 = 1 − ΔHres / ΔHtotal です。計算練習用の仮の数値で、全発熱 400 J g−1、残りの発熱 60 J g−1 なら、硬化度は 1 − 60/400 = 0.85(85%)です。
高温で現れる吸熱・発熱には、試料の分解や、水・溶媒の蒸発によるものもあります。これらは質量の減少を伴うので、DSC だけでは融解などと見分けにくいことがあります。測定前後で試料の質量を量る、熱重量測定(TG)で質量が減る温度を先に確かめる、といった確認が必要です。
| 現象 | 曲線の形 | 吸熱/発熱 | 再昇温すると |
|---|---|---|---|
| ガラス転移 | ベースラインの段差 | 吸熱側へずれる(熱容量の増加) | また現れる(付随する緩和の吸熱は履歴で変わる) |
| 融解 | ピーク | 吸熱 | 冷却で結晶化していれば、また現れる |
| 結晶化(冷却時)・冷結晶化(昇温時) | ピーク | 発熱 | 冷結晶化は、冷却中に結晶化しきっていれば消える |
| 硬化反応 | 幅の広いピーク | 発熱 | 消える(不可逆)。Tg が上がる |
| 蒸発・分解 | ピーク(形はさまざま) | 蒸発は吸熱。分解は吸熱のことも発熱のこともある | 1回目で蒸発・分解が終わっていれば消える(質量が減っている) |
熱履歴とは:1回目と2回目の昇温で曲線が変わる理由
熱履歴とは、試料が測定までにたどってきた温度の道のり——どのくらいの速さで冷やされたか、どの温度にどれだけの時間置かれていたか——のことです。成形のときの冷却の速さ、その後の保管温度と期間、乾燥や熱処理などがすべて含まれます。結晶性の高分子やガラスのように、平衡に達するのに時間がかかる物質では、この道のりが固体の構造(結晶の量や完全さ、非晶部の詰まり方)に残り、それが DSC 曲線に出ます。
1回目の昇温に出やすいもの
- Tg 付近の吸熱ピーク(エンタルピー緩和):ガラスを Tg より下の温度に長く置くと(保管中に時間がたつと)、非晶部が少しずつ詰まった状態へ移り、エンタルピーが下がります。昇温して Tg を通るとき、その下がったぶんを取り戻すための熱が要り、段差に小さな吸熱ピークが重なります。リガクのアプリケーションノートは、このピークの大きさが Tg を通過するときの冷却速度や、Tg 以下に保持された時間などの熱履歴に依存すると説明しています
- 冷結晶化の発熱:急冷されて結晶化しきっていない試料で、Tg を超えたところで結晶化が進む
- 熱処理の跡:結晶性の高分子を、Tg と融点のあいだのある温度で長く保つと、その温度の少し上に小さな融解ピークが出ることがある
- 水分・残留溶媒の蒸発:幅の広い吸熱として出ることがある。出ていった水や溶媒は戻らないので、2回目には消える
なぜ2回目では消えるのか
1回目の昇温で融解温度より上まで加熱すると、結晶はすべて融け、非晶部の詰まり方も液体の状態にそろいます。試料が過去に何を経験していたかの記憶は、ここでおおむね消えます。そのあと決めた速さで冷やすと、どの試料も同じ温度の道のりをたどり直したことになります。2回目の昇温で残る違いは履歴ではなく材料そのものの違いなので、材料どうしを公平に比べられます。リガクのノートも、Tg 以上に昇温した試料を再昇温すると吸熱ピーク(エンタルピー緩和)は小さくなるか消失するので、必要なら一度 Tg 以上に昇温して一定の熱履歴にしてから再昇温する、という手順を示しています。
JIS K 7121 は、この「一定の熱処理」の手順を定めています。
- 融解温度・結晶化温度を測る場合:融解ピークが終わる温度より約 30 °C 高い温度で融かして10分保ち、転移ピークより少なくとも約 50 °C 低い温度まで毎分 5 °C または 10 °C で冷やす
- ガラス転移温度を測る場合:転移が終わる温度(結晶性なら融解ピークが終わる温度)より少なくとも約 30 °C 高い温度まで加熱して10分保ち、Tg より約 50 °C 低い温度まで急冷する
JIS K 7121 は急冷する理由を書いていませんが、結晶性の試料では冷却中の結晶化を抑えて非晶部を残すため、非晶性の試料でも、ゆっくり冷やすと再昇温のときに Tg 付近の緩和の吸熱が大きく重なるため、と考えられます。なお図3の2回目は、融解・結晶化を測るときの一定速度の冷却のあとの曲線で、冷却中に結晶化したぶん非晶部が減り、段差が小さくなっています。
どちらの昇温を報告するか
1回目と2回目のどちらが「正しい」というわけではなく、知りたいことで使い分けます。
- 1回目:製品や試料がいまどういう状態かを知りたいとき(成形条件の確認、熱処理の効果、保管による変化、不良品の原因調べ)
- 2回目:材料そのものを比べたいとき(ロットの違い、組成や分子構造の違い)
報告には、どちらの昇温か、その前にどんな熱処理(保持温度・時間・冷却速度)をしたかを書きます。JIS K 7121 も、報告事項に試験片の状態調節と加熱・冷却速度を挙げています。
融解熱から結晶化度を求める
結晶性高分子は、1つの試料の中に結晶の部分と非晶の部分が共存しています(高分子の物性の記事)。融解熱を測ると、試料のうち何割が結晶だったか(結晶化度)を見積もれます。融けるのは結晶の部分だけなので、融解熱は結晶の量に比例するはずだからです。
ピーク面積を J g−1 に直す
熱流(mW = mJ s−1)を時間で積分すると熱量(mJ)になります。計算練習用の仮の数値で、試料 5.00 mg の融解ピークを時間で積分した面積が 200 mJ なら、融解熱は 200 mJ ÷ 5.00 mg = 40.0 J g−1 です。
横軸が温度のグラフで面積を測ると、単位は mW·K になり、熱量ではありません。温度は時間 × 昇温速度なので、昇温速度で割って時間の積分に戻します。上の例を 10 K/min(= 1/6 K s−1)で測っていれば、温度軸での面積は 200 × 1/6 ≈ 33.3 mW·K で、33.3 ÷ (1/6) = 200 mJ に戻ります。装置のソフトは自動で換算しますが、手で面積を読むときにはここで間違えやすくなります。
面積を測るときのベースラインは、JIS K 7122 では、ピークがベースラインから離れる点と戻る点を直線で結んで引きます(ベースラインが曲がっているときは曲線で結ぶ)。融解の前後で比熱容量が大きく変わる試料では、この直線の引き方で結果が変わるので、どう引いたかを記録しておきます。熱量そのものの校正には、測る転移に近い温度で融ける純物質(インジウムなど)の融解熱を使います。既知の物質で装置の応答を数値に結びつけるという点では、検量線と同じ考え方です。
結晶化度の式と、冷結晶化を引く理由
結晶化度 Xc = (ΔHm − ΔHcc) / ΔHm0

ΔHm  :測った融解熱(J g−1)
ΔHcc :同じ昇温中の冷結晶化の発熱(J g−1)。無ければ 0
ΔHm0 :結晶化度 100% の試料の融解熱(文献値)
冷結晶化の発熱を引くのは、融解ピークには、測定中にできた結晶の融解熱も含まれているからです。昇温中に冷結晶化でできた結晶は、そのあと同じ昇温の中で融けます。融解熱だけで計算すると、「もともと試料にあった結晶」と「測定中にできた結晶」を足し合わせてしまいます。
計算練習用の仮の数値で確かめます。図3の1回目のような曲線で、冷結晶化の発熱 25.0 J g−1、融解熱 40.0 J g−1、完全結晶の融解熱を仮に 140 J g−1 とすると
冷結晶化を引く :Xc = (40.0 − 25.0) / 140 = 0.107  → 10.7%
引かない(誤り):Xc = 40.0 / 140         = 0.286  → 28.6%
受け取ったときの試料の結晶化度は約 11% で、冷結晶化を引き忘れると約 29% と約2.7倍に見積もってしまいます。同じ試料を融かして一定速度で冷やしたあとの2回目の昇温で、冷結晶化が無く融解熱が 49.0 J g−1 だったなら、49.0/140 = 0.35(35%)です。この2つの差が、まさに熱履歴の違いです。
比熱容量を測る:3回の測定で比をとる
ベースラインの高さが m × cp × β だったことを思い出すと、ベースラインの高さから比熱容量が求められそうです。ただし、装置の信号には容器の熱容量や左右の非対称、装置の感度の係数が入っているので、1回の測定ではうまくいきません。JIS K 7123 は、空の容器・標準物質・試料の3回を同じ条件で測る方法を定めています。標準物質は α-アルミナ(合成サファイアなど)です。
- 空の容器:容器と装置の非対称によるずれを測る。あとの2回からこれを引く
- 標準物質:比熱容量 cp,std がわかっているので、「信号の高さ」と「熱容量」の換算係数がわかる
- 試料:同じ換算係数で、信号の高さを熱容量に直す
cp = (ys / ms) × (mstd / ystd) × cp,std        (JIS K 7123)

ys  :空の容器と試料の DSC 曲線の縦方向の差      ms  :試料の質量
ystd:空の容器と標準物質の DSC 曲線の縦方向の差  mstd:標準物質の質量
cp,std:標準物質の比熱容量
(JIS K 7123 は比熱容量を Cp、縦方向の差を h・H、質量を m・m' と書く。
 この記事では熱容量の議論に合わせて小文字の cp を使い、ΔH と紛れないよう h・H を y に置き換えた)
計算練習用の仮の数値で、試料 10.0 mg で ys = 1.92 mW、標準物質 20.0 mg で ystd = 2.40 mW、標準物質の比熱容量を仮に 0.80 J g−1 K−1 とすると
cp = (1.92 / 10.0) × (20.0 / 2.40) × 0.80 = 1.28 J g−1 K−1
この例の数値は、表示が実際の熱流より1割小さい装置を想定して作りました(10 K/min なら標準物質の真の熱流は 0.0200 × 0.80 × 1/6 ≈ 2.67 mW のところ、表示は 2.40 mW)。それでも、試料と標準物質の比をとるので、装置の係数は打ち消し合い、正しい 1.28 が出ます。3回測定の要点は、ここにあります。
純度を測る:van’t Hoff 式
不純物を含む結晶は、純物質より低い温度から、広い温度幅で融けます。再結晶の記事で融点を純度の目安にするのと同じ現象ですが、DSC では融け方の形から純度の数値まで求められます。
式の成り立ち
不純物が結晶には入らず、融けた液体にだけ溶けるとします(共晶系)。液体に溶けた不純物は、凝固点降下と同じしくみで、固体と液体が共存できる温度を下げます。希薄溶液での凝固点降下は、不純物のモル分率を x として
T0 − T = R T02 x / ΔHf
(T0:純物質の融点、ΔHf:主成分のモル融解熱、R:気体定数)
です。ここで、試料全体の不純物のモル分率を x2、ある温度 Tm(F) までに融けた割合を F とします。不純物はすべて融けた部分(液体)に集まるので、液体中の不純物の濃さは x2/F になります。融けはじめ(F が小さい)は不純物が少量の液体に濃縮されているので温度が低く、融けるにつれて液体が増えて薄まり、温度は T0 に近づきます。これを式にしたものが van’t Hoff 式です。
Tm(F) = T0 − (R T02 x2 / ΔHf) × (1 / F)
F は、融解ピークを途中まで積分した面積 ÷ 全面積で求めます。Tm(F) を 1/F に対してプロットすると直線になり、切片が T0、傾きが −RT02x2/ΔHf です。ΔHf は同じピークの全面積(J g−1)に主成分のモル質量を掛けてモル融解熱(J mol−1)に直したものを使うので、傾きから x2 が出ます。
計算例
計算練習用の仮の数値で解いてみます。モル融解熱 ΔHf = 25.0 kJ mol−1 の化合物で、融解ピークを区切って次の値を得たとします。
| 融けた割合 F | 1/F | 温度 Tm(F)(K) |
|---|---|---|
| 0.20 | 5.00 | 398.67 |
| 0.40 | 2.50 | 399.33 |
| 0.60 | 1.67 | 399.56 |
| 0.80 | 1.25 | 399.67 |
| 1.00 | 1.00 | 399.73 |
Tm(F) を 1/F に対して直線で近似すると
  傾き = −0.266 K、切片 T0 = 400.00 K

x2 = 0.266 × ΔHf / (R T02)
   = 0.266 × 25000 / (8.314 × 400.002)
   = 0.00500

純度 = (1 − 0.00500) × 100 = 99.50 mol%
求まる純度はモル分率(mol%)で、質量% ではない点に注意します。式に入っているのが不純物分子の数(凝固点降下は溶けている粒子の数で決まる)だからです。
使える条件
この方法は前提が多く、どんな試料にも使えるわけではありません。ASTM E928(DSC による純度測定の規格)は、適用範囲を次のように限っています。
- 純度が 98.5 mol% より高い材料。主成分が 98.5 mol% 未満のときは信頼できないとされる
- 熱的に安定で、融点がはっきりした化合物(融けながら分解するものには使えない)
- 不純物が融液に溶け、結晶には溶けない場合だけ(不純物が結晶に入り込む固溶体では、式の前提が崩れる)
実際のデータでは、融けはじめのごく少量の融解がベースラインに埋もれて検出されず、プロットが直線から曲がることがあります。このため、検出されなかった融解熱を補正量として足して直線に直す処理をします。ASTM E928 は、この補正量が検出された融解熱の 20% を超える場合も信頼できないとしています。純度が低い試料ほど融解の幅が広がり、前提の「希薄な液体」からも外れるので、DSC の純度測定は「もともと純度の高い試料の、残りわずかな不純物」を見積もるための方法だと考えるとよいでしょう。
測定条件の影響:昇温速度・試料量・容器・雰囲気
DSC 曲線は、試料が同じでも測り方で形が変わります。それぞれの条件が何に効くかを理由とともに押さえておくと、測定条件を自分で決められるようになります。
昇温速度
熱流は β に比例するので、昇温を速くすると段差もピークの高さも大きくなり、小さな変化が見やすくなります。一方で、炉と試料のあいだの温度の遅れも大きくなるので、ピークは高温側へずれて幅も広がり、近い温度で起こる2つの変化が重なって分けられなくなります。感度と分解能はトレードオフです。JIS K 7121 の毎分 10 °C(融解)・20 °C(ガラス転移)は、比べるための標準の条件です。異なる速度で測った値どうしは、そのままでは比べられません。
試料量と詰め方
試料を増やすと信号は大きくなりますが、試料の中に温度のむらができ、ピークが広がってピーク温度も高温側へずれます。JIS K 7121 は、融解・結晶化で約 5 mg、ガラス転移で約 10 mg とし、試験片を小さく切るか薄く切って容器に無理なく入れ、平らに均一に詰めて、試料と容器の熱の接触をよくすることを求めています。粒が大きく容器の底に点でしか触れていないと、熱が伝わりにくく、ピークがなまります。
容器(パン)
JIS K 7121 は、容器に、熱伝導率が高く試料に侵されないものを使うよう求めています。Harvey の教科書が述べるように、試料はアルミニウムの小さな容器に入れて測るのが基本の形です。アルミニウムの融点は約 660 °C なので、それに近い高温では使えず、アルミニウムと反応する試料にも使えません。その場合は別の材質の容器を選びます。水や溶媒を含む試料では、ふたを密封した容器を使うと蒸発の吸熱を抑えられますが、加熱で内圧が上がるので、容器の耐圧と測定温度を確かめておく必要があります。
雰囲気
JIS K 7121・K 7122 では、窒素を毎分 10〜50 mL の一定の流量で、試験が終わるまで流し続けます。空気中で加熱すると試料が酸化して発熱ピークが重なることがあるので、不活性な窒素で酸化を防ぎます。流量を途中で変えると炉の中の熱の逃げ方が変わり、ベースラインがずれます。逆に、酸化のしやすさを調べたいときは、あえて酸素や空気を流して、酸化による発熱が始まる温度や時間を測ることもあります。
校正
温度の目盛りは、融点のよくわかった純物質で合わせます。JIS K 7121 は、純度 99.99% 以上のインジウム・すず・鉛・亜鉛などを、実際の試験と同じガス流量と加熱速度で測り、2種類以上の補外転移開始温度から内挿して校正するとしています。インジウムの凝固点 156.5985 °C は国際温度目盛(ITS-90)を定義する定点の1つで、融点がきわめて正確にわかっている物質です。熱量(ピーク面積)の校正には、JIS K 7122 にあるとおり、測る転移に近い融点の純物質の融解熱を使います。
| 条件 | 大きく(多く)すると | JIS K 7121 の条件 |
|---|---|---|
| 昇温速度 | 信号が大きくなる/ピークが高温側へずれ、分解能が落ちる | 融解 毎分 10 °C、ガラス転移 毎分 20 °C |
| 試料量 | 信号が大きくなる/温度むらでピークが広がる | 融解・結晶化 約 5 mg、ガラス転移 約 10 mg |
| 冷却速度 | 結晶化ピークが低温側へずれる/結晶化度が下がる | 毎分 5 °C または 10 °C |
| ガス | 流量が変わるとベースラインがずれる。空気では酸化が重なりうる | 窒素 毎分 10〜50 mL(一定) |
DTAとの違い
DSC と比べられる方法に示差熱分析(DTA)があります。DTA も試料と基準を並べて加熱しますが、記録するのは温度差 ΔT そのもので、縦軸の単位は温度(K)や熱電対の起電力(µV)です。DSC の縦軸は熱流(mW)です。
熱流束型 DSC も温度差を測っているので、装置の形は DTA に似ています。違いは、熱流束型 DSC では熱の通り道を設計して熱抵抗が決まるようにし、温度差を熱流に換算する係数を校正しているところです。DTA でもピーク面積を標準物質で熱量に結びつけることはできますが(Harvey の教科書は DSC と DTA のどちらについても ΔH = k × A(k は標準物質で決める比例定数)と書いています)、温度差は試料の量や詰め方、熱の伝わり方の影響を受けやすく、係数が測定ごとに変わりやすくなります。熱量を数値で出したいなら DSC、転移や反応が起こる温度を調べるなら DTA でも足りる、と整理できます。
DTA は、質量の変化を測る熱重量測定(TG)と同じ装置に組み込んだ TG-DTA の形で使われることがあり、高い温度での分解・脱水・酸化の観察に向いています。DSC の曲線に出た吸熱が融解なのか蒸発・分解なのか迷ったときに、質量の変化を同時に見られるのが TG-DTA の強みです。原理と TG 曲線の読み方、水和物の質量減少から結晶水の数を求める計算はTG-DTA の記事で説明しています。
| 項目 | DSC | DTA |
|---|---|---|
| 記録する量 | 熱流の差(mW) | 温度差(K、µV) |
| ピーク面積 | 熱量(J)に換算して使う | 熱量に結びつけるには、条件ごとの校正が要る |
| 得意なこと | 融解熱・結晶化度・比熱容量・純度・硬化度などの定量 | 転移・反応の温度の検出。TG と組み合わせた分解・脱水の観察 |
測定の注意:失敗しやすいところ
- 分解する温度まで上げない:分解すると、出てきた物質がセンサーや炉を汚し、次の測定にまで影響する。分解温度がわからない試料は、TG などで先に質量が減りはじめる温度を確かめ、それより低い温度で止める
- 測定後に質量を量る:前後で質量が減っていれば、吸熱の一部は蒸発や分解の可能性がある
- 容器の底を平らに保つ:ふたを押し込むときに容器の底が変形すると、センサーとの接触が変わりベースラインが乱れる
- 基準側の容器をそろえる:試料側と同じ種類の容器を使い、ふたも同じように付ける。容器の違いはベースラインのずれとして出る
- 1回目と2回目を区別して記録する:どちらの昇温か、その前の熱処理の条件を、データと一緒に残す
- 結晶多形に注意する:医薬品などでは、準安定な結晶形が融けたあとに安定形として再結晶し、また融けることがある(吸熱 → 発熱 → 吸熱)。1つの化合物でも結晶形によって融点が違うので、ピークの数をそのまま不純物の数と読まない。結晶多形については晶析の記事も参照
試験での問われ方
大学の機器分析・高分子化学の試験や院試では、DSC は次のような形で問われます。
- 原理:DSC が何を測るか、熱流束型と入力補償型の違い、DTA との違いを説明する
- 曲線の帰属:与えられた DSC 曲線の段差・ピークを、ガラス転移・冷結晶化・融解・硬化に割り当てる。吸熱の向きを軸の表示から判断する
- ガラス転移の理由:ガラス転移がピークではなく段差になる理由を、熱容量の変化として述べる
- 熱履歴:1回目と2回目の昇温で曲線が違う理由、急冷した試料に冷結晶化が出る理由を説明する
- 計算:ピーク面積から融解熱(J g−1)、冷結晶化を差し引いた結晶化度、van’t Hoff 式による純度を求める
まとめ
DSC の曲線は、熱容量を表すベースラインと、熱の出入りを表すピークの重ね合わせでした。そして、そのどちらにも、試料がたどってきた温度の道のりが写り込みます。曲線を前にしたら、まず縦軸の向き、次に段差とピーク、最後に「これは何回目の昇温か」を確かめる——この順に読めば、材料の性質と履歴を取り違えずに済みます。
よくある質問
DSC は、試料と基準(空の容器など)を一定の速度で加熱・冷却しながら、両者に出入りする熱の流れの差を温度の関数として記録する測定法です。融解・結晶化・硬化反応のような熱の出入りはピークとして、ガラス転移のような熱容量の変化はベースラインの段差として現れます。ピーク面積から融解熱を求め、結晶化度・比熱容量・純度の見積もりにも使います。
熱流を何から求めるかが違います。熱流束型は1つの炉の中に試料と基準を置き、両者の温度差を測って、熱の通り道の熱抵抗(校正で決めた係数)で割って熱流に換算します。入力補償型は試料用と基準用の2つの小さな炉を持ち、両者の温度が常に等しくなるようにヒーターの電力を調節して、その電力の差を熱流として読みます。どちらも出力は熱流と温度の曲線で、読み方は同じです。
熱履歴とは、試料が測定までに受けた冷却の速さや、ある温度に置かれた時間などの温度の道のりのことです。結晶の量や非晶部の詰まり方として固体に残り、1回目の昇温ではガラス転移付近の吸熱(エンタルピー緩和)や冷結晶化の発熱として現れます。一度融かしてから決めた速さで冷やすと履歴がそろうので、材料どうしを比べたいときは2回目の昇温を使います。製品のいまの状態を知りたいときは1回目を使います。
DTA(示差熱分析)は試料と基準の温度差そのものを記録し、DSC は熱流の差(mW)を記録します。熱流束型 DSC も温度差を測りますが、熱の通り道を設計して温度差を熱流に換算する係数を校正しているので、ピーク面積から熱量を定量できます。DTA は転移や反応の起こる温度を調べるのに使われ、熱重量測定と組み合わせた TG-DTA として、分解・脱水の観察にも用いられます。
測った融解熱から、同じ昇温中に現れた冷結晶化の発熱を差し引き、完全結晶(結晶化度100%)の融解熱の文献値で割って求めます。式は結晶化度 =(ΔHm − ΔHcc)÷ ΔHm0 です。冷結晶化を引くのは、融解ピークに測定中にできた結晶の融解熱も含まれるからです。ピーク面積は時間で積分した熱量(mJ)を試料の質量で割って J g−1 にします。
関連記事
機器分析の全体像は機器分析総まとめ、実験操作は有機化学実験の基本操作まとめにまとめています。
- 高分子の物性|Tgと結晶性・分子量分布の読み方と溶解・難燃化の原理
- 「合成高分子」完全解説|連鎖成長重合・逐次成長重合・Ziegler-Natta触媒を徹底整理
- 晶析とは?再結晶との違いと過飽和・核生成|冷却・貧溶媒晶析と結晶多形
- 再結晶のやり方と溶媒の選び方|手順・結晶が出ないとき・油状化の対処
- エポキシ基とは?三員環エーテルが開きやすい理由と作り方・アミンとの反応
- 検量線とは?絶対検量線法・内部標準法・標準添加法の違いと使い分け
- TG-DTAとは?熱重量測定と示差熱分析の原理・TG曲線の読み方と計算例
- XRD(X線回折)とは?原理とブラッグの式・粉末X線回折パターンの読み方