ラマン分光法とは?散乱の原理とIRとの違い・ラマンシフト・交互禁制律
1928年、インドのカルカッタで C. V. ラマンは、水銀灯の光を1つの波長だけに絞って透明な物質に当て、散乱した光を分光器で調べました。すると、当てた光と同じ波長の線のほかに、両側に見慣れない線が並んでいました。別の水銀の線に替えて当てると、新しい線も一緒に動きました。しかも、当てた光と新しい線との振動数の差は、もとのときと同じでした。この「差は変わらない」という性質こそが、ラマン分光法で分子の振動を読む仕組みの土台です。
ラマン分光は赤外分光(IR)と同じく分子の振動を見る方法ですが、「どの振動が見えるか」の決まり(選択則)が違います。そのため、IR で見えにくい振動がラマンでは強く出たり、その逆が起きたりします。この記事では、散乱のエネルギー準位図から出発して、ラマンシフトが励起波長によらない理由、分極率で決まる選択則、CO2 で見る交互禁制律、蛍光を避ける励起波長の選び方、装置と用途までを、「なぜそうなるか」をつなげて説明します。装置と測定法の記述は、日本薬局方 一般試験法〈2.26〉ラマンスペクトル測定法(以下「局方」)と JIS K 0137:2010 ラマン分光分析通則(以下「JIS」)に拠っています。
光が分子に当たると起こる3つの散乱
透明な液体に光を当てると、大部分はそのまま通り抜けますが、ごく一部は分子にぶつかって四方へ散らばります。これが散乱です。散乱光を分光器で波長ごとに分けると、エネルギーの変わり方によって3種類に分かれます。
レイリー散乱:エネルギーが変わらない散乱
散乱光のほとんどは、当てた光(励起光)と同じ波長のまま散らばります。これをレイリー散乱といいます。分子は光からエネルギーを受け取らず、渡しもしないので、散乱の前後で分子の状態は同じです。エネルギーが保たれるこのような散乱を弾性散乱と呼びます。
ストークス散乱とアンチストークス散乱:振動の分だけずれる散乱
ごく一部の散乱光は、励起光とは違う波長で出てきます。これがラマン散乱で、エネルギーが変わる非弾性散乱です。
以下、振動の状態を表す振動量子数はローマ字の v(ブイ)、光や振動の振動数はギリシャ文字の ν(ニュー)で書きます。分子がはじめ振動の基底状態(v = 0)にいて、散乱のあとに1つ上の振動状態(v = 1)へ上がったとします。分子が振動エネルギーを受け取ったぶん、散乱光のエネルギーは小さく、波長は長くなります。これがストークス散乱です。逆に、はじめから v = 1 にいた分子が散乱のあとに v = 0 へ下がると、分子が手放したエネルギーのぶん散乱光のエネルギーは大きく、波長は短くなります。これがアンチストークス散乱です。局方も、レイリー散乱より短波長側の散乱光をアンチストークス散乱、長波長側をストークス散乱としています。
エネルギー準位図で見る
3つの散乱と、比べるための赤外吸収・蛍光を、エネルギー準位図に並べると次のようになります。
準位図の破線は仮想準位です。仮想準位は分子に実在するエネルギー準位ではありません。光の電場で分子の電子雲が揺さぶられている「途中の状態」を、エネルギーの帳尻として描いたものです。ラマン散乱は吸収してから光を出す過程ではないので、励起光の波長が吸収帯に合っている必要はありません。実在する電子励起状態へいったん吸収されてから光を出す蛍光(準位図の右端)との決定的な違いです。
ストークス散乱で失われるエネルギーも、アンチストークス散乱で得られるエネルギーも、v = 0 と v = 1 の間隔、つまり分子の振動1回ぶんのエネルギーです。散乱光のずれを測れば、分子の振動のエネルギーがわかります。これが、ラマン分光が「振動分光法」の1つである理由です。
アンチストークス散乱が弱い理由:ボルツマン分布
アンチストークス散乱は、はじめから v = 1 にいる分子からしか起こりません。室温で v = 1 にいる分子の数は、v = 0 にいる分子の数に比べてずっと少ないので、アンチストークス線はストークス線より弱くなります。熱平衡での2つの準位の分子数の比は、ボルツマン分布から次の式で見積もれます。
N1 / N0 = exp(−h c ν̃ / k T)

N1, N0:v = 1、v = 0 にいる分子の数
ν̃:振動の波数(cm−1) h:プランク定数 c:光速 k:ボルツマン定数 T:絶対温度
hc/k = 1.4388 cm K
| 振動の波数(cm−1) | 25 °C での N1/N0 | 読み取れること |
|---|---|---|
| 200 | 0.38 | 低波数ならアンチストークス線も十分に見える |
| 500 | 0.090 | ストークス線の1割に満たない |
| 1000 | 0.0080 | 1% を切る |
| 3000 | 5.2 × 10⁻⁷ | C–H 伸縮の領域ではアンチストークス線はほぼ見えない |
実際の強度比には散乱光の振動数の違いによる因子もかかりますが(532 nm 励起・1000 cm−1 付近で1.5倍ほど)、桁を決めているのは指数の項です。そのため局方はふつう強いストークス散乱を使うとし、JIS もふつうストークス散乱だけを表示するとしています。2つの強度比は温度で変わるので、試料の温度の見積もりに使われることもあります。
ラマンシフト:励起波長によらない理由
ラマンスペクトルは、横軸にラマンシフト、縦軸にラマン散乱の強さをとって描きます。JIS はラマンシフトを「励起光とラマン散乱光との波数差。」と定義し、横軸を cm−1 で目盛ることを標準とし、ストークス側を正にとるとしています。波数は波長の逆数で、1 cm の中に波がいくつ入るかを表します。
ラマンシフト(cm−1)= 1/λ0 − 1/λs

λ0:励起光の波長 λs:散乱光の波長(どちらも cm の単位で入れる)
1 nm = 10−7 cm なので、nm で表した波長なら 1/λ(cm−1)= 107 ÷ λ(nm)
なぜ励起波長を変えても同じ値になるのか
波数は光子のエネルギーに比例します(エネルギー = h c × 波数)。ラマンシフトは励起光と散乱光の光子のエネルギーの差を波数で表したものなので、その差は v = 0 と v = 1 の間隔、つまり分子の振動のエネルギーそのものです。振動のエネルギーは分子が決める量で、どの色の光を当てたかには関係しません。だから、励起光の波長を変えても、ラマンシフトの値は変わりません。冒頭のラマンの実験で新しい線が同じ振動数の差でついてきたのは、このためです。
実際の数値で確かめます。局方は、波数を校正する標準物質としてポリスチレンを挙げ、その 1001.4 cm−1 のバンド(ベンゼン環に由来)を校正に使う値の1つにしています。このバンドが3つの励起波長でどこに出るかを計算すると、次のようになります。
| 励起波長 | 励起光の波数 | 1001.4 cm−1 のストークス線の波長 | 励起光との波長の差 |
|---|---|---|---|
| 532 nm | 18797 cm−1 | 561.9 nm | 29.9 nm |
| 785 nm | 12739 cm−1 | 852.0 nm | 67.0 nm |
| 1064 nm | 9398 cm−1 | 1190.9 nm | 126.9 nm |
同じ振動なのに、散乱光の波長も、励起光との波長の差も、励起波長ごとにばらばらです。波長の差では装置どうしで比べられませんが、波数の差(ラマンシフト)ならどれも 1001.4 cm−1 にそろいます。ラマンスペクトルの横軸を nm ではなく cm−1 にする理由はここにあります。IR スペクトルの横軸も同じ波数なので、ラマンシフトの値は IR の吸収位置と直接比べられます。
蛍光とラマンを見分ける方法
この性質は、ピークがラマン散乱か蛍光かを見分けるのにも使えます。ラマン線は励起波長を変えると絶対的な波長が動き、ラマンシフトで見た位置は変わりません。蛍光は電子励起状態から出る光なので、励起波長を変えても絶対的な波長がほとんど動きません。2つの励起波長で測り、ラマンシフトで重ねて位置がそろうピークがラマン線です。
選択則:分極率が変わる振動がラマンに出る
ラマンに出る振動をラマン活性、出ない振動をラマン不活性といいます。どちらになるかを決めるのが分極率です。
分極率とは:電子雲の変形しやすさ
分子を電場の中に置くと、電子雲は電場と逆向きに少し引っ張られ、原子核は電場の向きに少し押されます。その結果、もともと双極子をもたない分子にも、一時的な双極子(誘起双極子)ができます。誘起双極子の大きさは電場に比例し、その比例定数が分極率 α です。
μind = α E

μind:誘起双極子 α:分極率 E:光の電場
分極率が大きいのは、電子雲が大きく、原子核に強くは縛られていない分子や結合です。π 電子をもつ C=C や、周期表の下にある大きな原子(硫黄など)の結合は、電子雲が変形しやすく、分極率が大きくなります。分子が大きく電子が多いほどロンドン分散力が強くなるのも、同じ電子雲の変形しやすさによるものです(分子間力の記事)。
なぜ「分極率の変化」が要るのか
光の電場は、励起光の振動数 ν0 で揺れています。分子が振動していなければ、誘起双極子も ν0 で揺れ、同じ振動数の光を四方に出します。これがレイリー散乱です。
ここで分子が振動数 νvib で振動していて、振動につれて分極率が少しずつ変わるとします。振動の変位(基準座標)を Q とすると、分極率は次のように書けます。
E = E0 cos(2πν0t)       (光の電場)
Q = Q0 cos(2πνvibt)      (分子の振動)
α = α0 + (∂α/∂Q) Q     (振動につれて分極率が変わる)

μind = α E
  = α0E0 cos(2πν0t)              ← ν0:レイリー散乱
  + ½(∂α/∂Q)Q0E0 cos{2π(ν0 − νvib)t} ← ストークス散乱
  + ½(∂α/∂Q)Q0E0 cos{2π(ν0 + νvib)t} ← アンチストークス散乱
2つの cos の積を和に直すと、誘起双極子に ν0 から νvib だけずれた振動数の成分が現れ、揺れる双極子はその振動数の光を出します。これがラマン散乱です。そして、ずれた成分の大きさには ∂α/∂Q がかかっています。振動しても分極率が変わらなければ(∂α/∂Q = 0)、ずれた成分は消えて、レイリー散乱しか残りません。
この古典論ではストークス線とアンチストークス線が同じ強さに見えますが、強さの違いは前の節のボルツマン分布という量子的な事情から来ます。選択則を理解するには古典論で十分です。
IR の選択則との違い
IR では、振動によって双極子モーメントが変化する振動だけが赤外線を吸収します(IR 吸収帯の読み方)。光の電場が分子を揺さぶるには、分子の側にも振動とともに揺れる電荷の偏りが要るからです。ラマンでは、光の電場がまず誘起双極子をつくるので、分子がもともと偏りをもっている必要はなく、電子雲の変形しやすさが振動で変わればよいのです。
| 比べる点 | IR(赤外吸収) | ラマン(散乱) |
|---|---|---|
| 何が起きるか | 振動と同じ振動数の赤外線を吸収する | 単色光を当て、振動のぶんずれた散乱光を測る |
| 活性の条件 | 双極子モーメントが変化する | 分極率が変化する |
| 使う光 | 赤外線(波数の範囲を走査・干渉計で一度に) | 紫外・可視・近赤外の単色レーザー |
| 横軸 | 波数(cm−1) | ラマンシフト(cm−1) |
| 強く出やすい振動 | 極性の大きい結合(C=O・O–H) | 分極しやすい結合・対称的な伸縮(C=C・S–S・C≡C) |
| 水・ガラス | 水は幅広く強く吸収し、ガラスも赤外線を吸収する | 水のラマン散乱は弱く、可視励起ならガラス容器越しに測れる |
赤外側の測定の実際(干渉計で測る FT-IR、ATR 法と KBr 錠剤法の使い分け)はFT-IR 分析の記事で説明しています。
交互禁制律:CO2 の3つの振動で確かめる
2つの選択則の違いがはっきり表れるのが、対称中心(反転中心。対称心とも呼ぶ)をもつ分子です。対称中心とは、分子の中のある1点について、どの原子もその点の反対側の等距離に同じ原子があるような点のことです。直線形の O=C=O では、炭素原子の位置が対称中心です。直線分子の基準振動の数は 3N − 5 なので、原子3個の CO2 では 3 × 3 − 5 = 4個です。そのうち変角は向きの違う2つが同じ振動数をもつ(2重に縮退している)ので、振動数は対称伸縮・逆対称伸縮・変角の3種類になります。これを IR とラマンの両方の目で見ると、次のようになります。
対称伸縮:IR では見えず、ラマンで見える
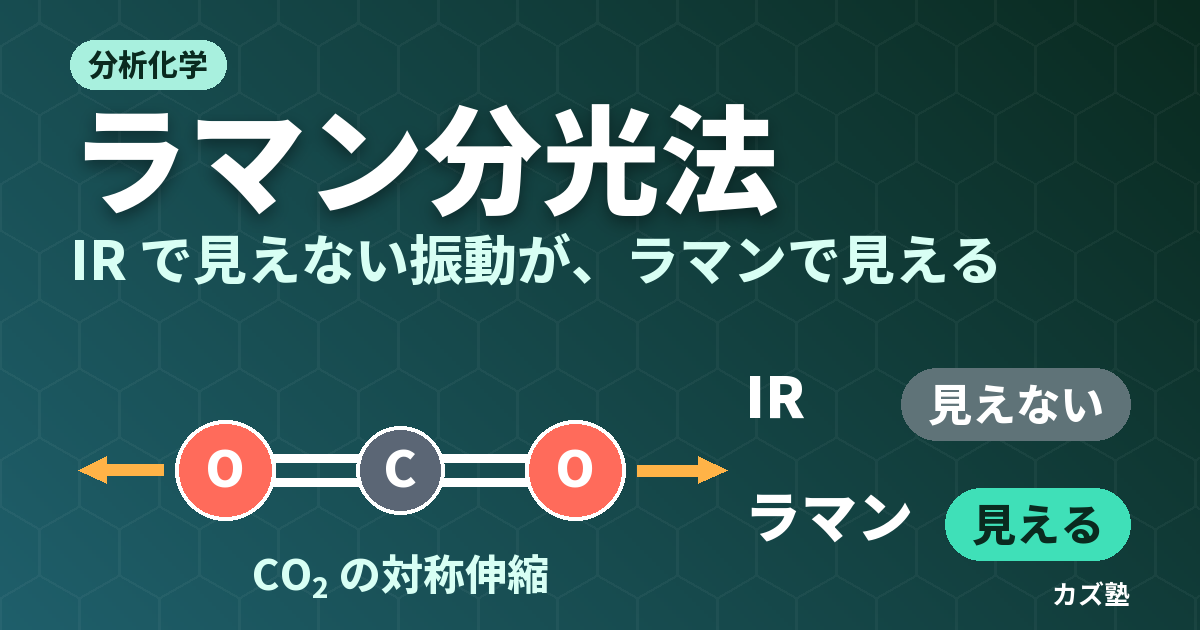
2つの C=O 結合が同時に伸び、同時に縮む振動です。C=O 結合1本1本は強く分極していますが、どの瞬間も2本の結合の双極子は反対向きで大きさが等しく、打ち消し合います。分子全体の双極子モーメントは振動の間ずっとゼロのままなので、IR 不活性です(結合の双極子の合成は双極子モーメントの記事、CO2 が無極性分子である理由は電気陰性度と結合の極性の記事)。
一方、結合が伸びると電子雲は広がって変形しやすくなり、縮むと変形しにくくなります。分極率は伸び縮みに合わせて一方向に増えたり減ったりするので ∂α/∂Q ≠ 0 となり、ラマン活性です。NIST のデータベースでは、この振動の摂動を受けない値は 1333 cm−1 とされています。ただし実際の気体のラマンスペクトルでは、1285 cm−1 付近と 1388 cm−1 付近の2本に分かれて現れます。変角振動の2倍(2 × 667 = 1334 cm−1)の倍音とエネルギーがほぼ重なって混ざり合うフェルミ共鳴のためです。
逆対称伸縮と変角:IR で見え、ラマンでは見えない
逆対称伸縮(2349 cm−1)は、片方の C=O が伸びるときにもう片方が縮む振動です。2本の結合の双極子の打ち消し合いが崩れるので、分子全体の双極子モーメントが振動とともに揺れ、IR 活性です。変角(667 cm−1)も、分子が折れ曲がると2本の双極子が打ち消し合わなくなるので IR 活性です。
ところが、この2つの振動では、変位が +Q の形と −Q の形とで分極率が同じ値になります。逆対称伸縮で「左の結合が伸びて右が縮んだ形」と「右が伸びて左が縮んだ形」は、対称中心で反転させれば重なる形です。反転させても分極率は変わらないので、+Q と −Q で分極率は同じ値です。分極率が +Q と −Q で同じなら、Q = 0 の位置で分極率の変化の傾き ∂α/∂Q はゼロになります(上の図のグラフ)。だからラマン不活性です。変角も、上に曲がった形と下に曲がった形は反転させれば重なるので、同じ理由でラマン不活性です。
交互禁制律が成り立つ理由
対称中心をもつ分子の基準振動は、対称中心について反転させたときに、変位が変わらない対称な振動(対称伸縮)と、変位の向きがそっくり逆になる反対称な振動(逆対称伸縮・変角)のどちらかに分かれます。対称な振動では、どの瞬間の形も対称中心を保つので、双極子モーメントはずっとゼロで IR 不活性です。反対称な振動では、+Q と −Q の形が反転で重なるので、反転で値が変わらない分極率は +Q と −Q で等しくなり、ラマン不活性です。双極子モーメントは向きをもつ量(ベクトル)なので反転で符号が変わり、こちらは振動とともに変化できます。
この規則には前提と限界があります。1つ目に、成り立つのは対称中心をもつ分子だけです。水 H2O(折れ線形で対称中心がない)では、対称伸縮・逆対称伸縮・変角の3つとも、IR にもラマンにも出ます。2つ目に、規則が言っているのは「両方に出る振動はない」ことで、「どちらかには必ず出る」ことではありません。対称性によっては、IR にもラマンにも出ない振動もあります。3つ目に、規則の対偶から、同じ振動の同じ波数のピークが IR とラマンの両方にあれば、その分子に対称中心はないと言えます。
対称な二置換アルケンの C=C 伸縮や対称な内部アルキンの C≡C 伸縮が IR でほとんど見えない理由も、同じ考え方で説明できます。対称な伸縮では双極子モーメントがほとんど変わらないからです。これらの振動はラマンでは強く出るので、IR で「あるはずのピークが無い」ときは、ラマンで確かめられます。
IR とラマンの相補性:何が強く出るか
IR の強さは、振動で双極子モーメントがどれだけ大きく揺れるかで決まり、極性が大きい結合(C=O・O–H)ほど強く出ます。ラマンの強さは、振動で分極率がどれだけ変わるかで決まり、π 電子をもつ結合や大きな原子どうしの結合ほど強く出ます。極性が小さく、左右が同じ原子でできた結合の対称的な伸縮ほど、IR では弱く、ラマンでは強くなります。
| 結合・振動 | 位置の目安(cm−1) | IR | ラマン | 理由 |
|---|---|---|---|---|
| O–H 伸縮 | 3000–3650 | 強い | 弱い | 極性が大きい。電気陰性度の大きい O が結合電子を強く引きつけていて電子雲が変形しにくく、伸び縮みしても分極率があまり変わらない |
| C=O 伸縮 | 1680–1820 | 非常に強い | 強い〜弱い | 極性が大きい。π 電子があるのでラマンにも出る |
| C=C 伸縮 | 1600–1680(芳香環は 1600 付近) | ゼロ〜弱い | 非常に強い〜中程度 | 極性が小さく、π 電子の分極率が大きく変わる |
| C≡C 伸縮 | 2100–2260 | 末端は中程度、対称な内部アルキンはほぼ消える | 強い | 2組の π 電子の分極率が伸び縮みで大きく変わる |
| S–S 伸縮(ジスルフィド) | 510–540 | 弱い | 強い | 同じ原子どうしで極性が小さく、硫黄の大きな電子雲が変形しやすい |
O–H・C=O・C=C の強さは LibreTexts の比較表、IR の位置はIR 吸収帯の読み方、S–S の位置はタンパク質のジスルフィドについての Van Wart・Scheraga(PNAS, 1986)に拠り、S–S と C≡C の強さは分極率の考え方から導いた目安です。S–S の位置は配座で 510〜540 cm−1 の間を動くので、ジスルフィド結合の形を調べる手がかりにもなります(ジスルフィドはチオールの記事)。
水が弱いので、水溶液がそのまま測れる
水の O–H は IR では強く幅広く吸収して試料の吸収を覆い隠しますが、ラマンでは弱くしか散乱しないので、水に溶けた物質を水溶液のまま測れます。容器も同じで、ガラスは赤外線を吸収しますが、可視光で励起するラマンなら、局方のとおり可視域で透明なガラスのセルに入れたまま気体や溶液を測れます。ただし容器そのもののスペクトルが重なることがあるので、同じ容器を空で測って確かめておきます。
アルキンのタグ:細胞の中で C≡C だけを見る
C≡C がラマンで強く、しかも細胞の中の分子がラマン散乱をほとんど示さない波数の領域に出ることを生かした研究があります。Yamakoshi・袖岡らのグループは、アルキンをもつチミジン(ヌクレオシド)の類似体 EdU を細胞に取り込ませ、核に局在した EdU を、生きた細胞のままラマン顕微鏡で画像化しました(J. Am. Chem. Soc. 2011, 133, 6102)。小さな C≡C を、蛍光色素の代わりの目印(タグ)として使ったのです。
蛍光の妨害と励起波長の選び方
JIS も局方も、ラマン測定を妨げるものとして蛍光を挙げています。局方は、ラマン散乱の信号が非常に弱いので、試料そのものや微量の不純物の蛍光がラマン散乱光の妨げになりうるとしています。
なぜ蛍光は邪魔になるのか
ラマン散乱は散乱光のごく一部しかないのに対し、蛍光は分子が光を本当に吸収してから出す光で、吸収した光の多くを蛍光として出す分子もあります。蛍光は幅の広いなだらかな帯なので、その上に細いラマン線が乗ると、ベースラインが盛り上がってラマン線が埋もれます。少しだけ混ざった蛍光性の不純物でも同じことが起こります。
蛍光を起こさないためには、試料が吸収しない波長の光で励起すればよいことになります。近赤外の光子のエネルギーは可視光の光子より小さいので、それだけの小さなエネルギーで電子励起できる分子(長く共役した色素など)でなければ吸収は起こりません。励起波長を長くするほど蛍光を出しうる成分の候補が減るので、局方も長波長の励起光源で蛍光を減らせるとしています。
長波長にすると、ラマン散乱そのものも弱くなる
ただし局方は同時に、長波長にすると一般にラマン散乱の強さも下がることに注意するよう求めています。古典論では、散乱光の強さは振動数の4乗に比例します(誘起双極子が揺れて出す光の強さが、振動数の4乗に比例するため)。同じレーザー出力で比べた目安を、ポリスチレンの 1001.4 cm−1 の線で計算すると、532 nm 励起を1として次のようになります。
・励起光の振動数の4乗(ν04)で比べると、785 nm 励起は約0.21、1064 nm 励起は約0.06
・光子を数える検出器では、数える光子の数が ν0νs3(νs:散乱光の振動数)に比例するので、785 nm 励起は約0.19、1064 nm 励起は約0.05
どちらにしても、波長を2倍にすると散乱は1桁以上弱くなります。実際に検出される信号には、検出器の感度や光学系の効率も効きます。
532・785・1064 nm の比較
3つの励起波長について、ストークス側で 0〜3000 cm−1 のラマンシフトが何 nm に出るかを計算し、検出器の感度の範囲と並べると次の図になります。
| 励起波長 | 0〜3000 cm−1 のストークス線が出る範囲 | 検出器・方式 | 長所と短所 |
|---|---|---|---|
| 532 nm(緑。Nd:YAG などの固体レーザーの2倍波) | 532〜633 nm | 分散型+シリコン CCD | 散乱が強い。蛍光や着色試料の吸収・加熱の影響を受けやすい |
| 785 nm(近赤外。半導体レーザー) | 785〜1027 nm | 分散型+シリコン CCD | 蛍光が減る。3000 cm−1 付近はシリコンの感度が落ちる波長に近づく |
| 1064 nm(近赤外。Nd:YAG の基本波) | 1064〜1563 nm | 主に FT ラマン+InGaAs・Ge 検出器(InGaAs アレイを使う分散型もある) | 蛍光の妨害をさらに避けやすい。散乱は弱く、シリコン CCD では測れない |
1064 nm で検出器が変わる理由は、シリコンの性質にあります。シリコンのバンドギャップ(約 1.1 eV)より小さいエネルギーの光子、つまり波長がおよそ 1.1 μm(1100 nm)より長い光は、シリコンの検出器では電気信号にできません。限界に近い 1000 nm 台でも感度はすでに低くなっています。1064 nm 励起のストークス線は、ラマンシフトが約 300 cm−1 を超えるところからはすべて 1100 nm より長い側に出るので、シリコン CCD では測れません。そこで、近赤外に感度のある InGaAs や Ge の検出器を使います。局方は FT ラマン分光計が主に近赤外のラマン測定に使われるとしており、1064 nm 励起は主に FT 方式で測られますが、InGaAs のアレイ検出器を使う分散型の装置もあります。
励起波長を選ぶときは、試料の色も見ます。着色した試料は可視光を吸収するので、吸収帯にかかる波長で励起すると、蛍光が出やすくなるうえ、吸収した光で試料が温まります。局方は、着色試料では試料の吸収に応じて励起波長を選ぶこと、レーザー照射による加熱で融解・焼け・多形転移が起こりうること、その対策としてレーザー出力を下げる・焦点をぼかす・試料を冷やすこと、測定前にレーザーを当てて蛍光を弱める光退色(フォトブリーチング)を挙げています。
顕微ラマン・共鳴ラマン・SERS
JIS は、ラマン分光分析は微量成分の分析には適さないとしつつ、共鳴ラマン散乱と表面増強ラマン散乱を例外としています。散乱そのものが弱いという弱点を、場所を絞る(顕微)・吸収帯を使う(共鳴)・金属表面を使う(SERS)で補う工夫を順に見ます。
顕微ラマン:見たい場所だけを測る
光学顕微鏡にラマン分光計をつないだ装置で、対物レンズがレーザー光を小さな点に絞るレンズと散乱光を集めるレンズを兼ねます(局方)。JIS はサブマイクロメートルの空間分解能をラマン分光分析の特徴に挙げています。試料をずらしながら1点ずつ測り、特定のバンドの強さを場所ごとに色で塗ると、成分の分布を示すラマンイメージになります。製剤の中で原薬と添加剤がどう分布しているかを見るのがその例です。光を小さく絞るほど試料は温まりやすいので、加熱による変化に特に注意します。
共鳴ラマン:吸収帯に合わせて強める
JIS は共鳴ラマン散乱を「試料分子の電子吸収の近傍の波長で励起することによって,ラマン散乱強度が増大する現象。」と定義しています。励起光のエネルギーが本物の電子励起状態に近づくと、光を吸収する部分(発色団)の電子の動きと結びついた振動が選んで強められます。色素や、ヘムのような発色団をもつ生体分子で、その部分の振動だけを見られるのが利点です。ただし、吸収帯の近くで励起するので、蛍光や試料の分解が起こりやすくなります。吸収帯の位置と強さは、共役化合物と紫外分光法とランベルト・ベールの法則の記事で扱っています。
SERS(表面増強ラマン散乱):金属の表面で強める
JIS は SERS を、金属表面や金属コロイド上に吸着した分子のラマン散乱が著しく増強される現象としています。最初の観測は、英国サウサンプトン大学の Fleischmann らによる、電気化学的に表面を荒らした銀電極に吸着したピリジンの実験です。1977年に、電磁気的な説明(Jeanmaire・Van Duyne)と、分子と金属の間の電荷移動による化学的な説明(Albrecht・Creighton)が出されました。電磁気的な増強は、現在は、金属のナノ構造で光が起こす局在表面プラズモンが分子の周りの電場を強める仕組みとして理解されています。金属には、プラズモンが可視〜近赤外で起こる銀や金が使われます。共鳴ラマンが特定の振動を選んで強めるのに対し、SERS は表面に吸着した分子を高感度に測る方法で、信号の強さは表面の状態と吸着のしかたに左右されます。
装置の構成
JIS は、ラマン分光光度計を光源部・試料部・分光部・検出部・データ処理部・表示・記録・出力部で構成するとしています。ラマンシフトは励起光からの「差」なので、励起光の波長に幅があるとラマン線も同じだけぼやけます。そのため光源には単色の光を安定に出すレーザーを使い、局方は He-Ne レーザーなどの気体レーザーと固体レーザーを例に挙げ、レーザーの安全基準に注意するよう求めています。散乱光は四方に出るので、局方は試料を通り抜ける向き(前方散乱)・90°・励起光が来た向き(後方散乱)の3つの配置を挙げています。同じ対物レンズで照射と集光を行う顕微ラマンは、後方散乱の配置です。
レイリー光の除去:なぜ要るのか
散乱光の大部分は、励起光と同じ波長のレイリー散乱です。これがそのまま分光器に入ると、すぐ隣にある弱いラマン線を覆い隠し、迷光となってスペクトル全体の雑音になります。そこで、分光器の手前に励起光と同じ波長の光だけを取り除く素子(JIS の励起光除去器)を置きます。局方によれば、多くの分散型ラマン分光計は光学フィルターで励起光を除き、1台の分光器と CCD のようなマルチチャンネル検出器を組み合わせています。フィルターには、励起波長の狭い範囲だけを切り取るノッチフィルターと、励起波長より長い波長だけを通すエッジフィルター(ロングパスフィルター)があります。エッジフィルターではストークス側しか測れず、ノッチフィルターならアンチストークス側も測れます。分散型は回折格子で散乱光を波長ごとに分けて一度に記録し、FT 型は干渉計で得た干渉波形をフーリエ変換してスペクトルにします。干渉計とフーリエ変換の仕組みは IR のFT-IR 分析の記事と共通です。
波数の校正:標準物質で確かめる
局方は、実際の測定に使う励起レーザーでポリスチレンなどの標準物質を測り、次のピークのうち少なくとも3つを使って補正するとしています。
| ポリスチレンのピーク(cm−1) | 許容範囲(据え置き型の装置) |
|---|---|
| 620.9 | ±1.5 |
| 1001.4 | ±1.5 |
| 1031.8 | ±1.5 |
| 1602.3 | ±1.5 |
| 3054.3 | ±3.0(励起波長によっては測れない) |
3054.3 cm−1 が励起波長によって測れないのは、長い波長で励起すると、この線が検出器の感度や分光器の測定範囲の外に出てしまうためと考えられます(計算例2)。JIS は、水銀ランプやネオンランプの輝線、インデンなどの標準試料による確認と、日常点検でのシリコンのチップ(520 cm−1 に1次のラマン線がある)や PET の小片の使用を挙げています。
用途:何を知りたいときにラマンを使うか
結晶多形と結晶化度
同じ分子でも結晶の中での並び方が違う結晶多形(晶析と結晶多形の記事)では、配座や分子間の相互作用が違うので、バンドの位置や形が少しずつ変わります。医薬品では多形で溶けやすさなどが変わるので、局方も結晶形や結晶化度の評価をラマンの用途に挙げています。すりつぶしや加圧で結晶形が変わる物質もあるので、KBr 錠剤のような前処理をせずに測れることは、多形の評価で利点になります。結晶形を決める基本の方法はX線回折(XRD)で、結晶化度はDSCの融解熱からも見積もれます。ラマンは、これらとは別の原理で同じ試料を確かめる方法として組み合わせます。
炭素材料
炭素だけでできた材料は、IR では振動の吸収帯がほとんど現れない(黒鉛やカーボンブラックは赤外線を幅広く吸収してしまい、バンドとして読めない)のに対し、ラマンでは結合の様子がはっきり出ます(炭素の同素体は炭素の記事)。単結晶のダイヤモンドは 1332 cm−1 に鋭い1本の線を示します。黒鉛やグラフェンでは、sp2 炭素どうしの結合が面内で伸び縮みする振動による G バンドが約 1580 cm−1 に出ます。結晶に乱れや欠陥があると約 1350 cm−1 に D バンドが現れ、D バンドは乱れがあるときだけ出るので、D と G の強度比から乱れの程度を見積もれます。カーボンナノチューブでは、チューブが半径方向に膨らみ縮む振動(RBM)の位置から直径が見積もられます。
医薬品の分析と製造ラインでの監視
局方は、ラマン分光法が固体・半固体・液体・気体の試料を前処理なしに迅速かつ非破壊で測れるとし、原薬や添加剤の定性・定量に使えるとしています。持ち運べる装置は主に原料の受け入れ判定に使われ、光ファイバーのプローブなら試料を取り出さずに製造ライン上で測れます(オンライン・インライン分析)。この場合は、主成分分析や PLS 回帰のような統計の手法(ケモメトリクス)でスペクトル全体から指標や濃度を求めます。1本のピークの強さで濃度を出すときは、ほかの機器分析と同じく標準試料で検量線を作ります(検量線法の違いの記事)。
高分子
白川英樹は、ポリアセチレンの IR スペクトルの振動解析(因子群解析)で、重合でまず cis 型の鎖ができ加熱で trans 型に異性化することを示し(1971年)、ラマン散乱(1973年)でも調べています(白川英樹の記事)。
ラマン効果の発見と1930年のノーベル物理学賞
光が分子とエネルギーをやりとりして、違う波長で散乱されうることは、1923年に物理学者 A. スメカル(Smekal)が理論から予言していました。それを実験で確かめたのが、カルカッタの Indian Association for the Cultivation of Science(IACS)で研究していた C. V. ラマンと共同研究者の K. S. クリシュナンです。2人の短い論文 “A new type of secondary radiation” は、1928年3月31日の Nature に掲載されました(Nature 121, 501)。インドではラマン効果の発見を記念して、2月28日を National Science Day(国家科学の日)としています。同じ1928年には、モスクワの G. ランズベルグと L. マンデリシュタームも独立にこの散乱を観測しています。
1930年のノーベル物理学賞はラマン1人に贈られ、受賞理由は “for his work on the scattering of light and for the discovery of the effect named after him”(光の散乱に関する研究と、彼の名を冠した効果の発見に対して)で、受賞時の所属はカルカッタ大学です。共著者のクリシュナンは受賞者に含まれていません。当時の光源は水銀灯でしたが、現在の装置はレーザーを光源に使います。
計算例
計算例1の散乱光の波長は計算練習用の仮の値、計算例2はポリスチレンの実際の値です。
ラマンシフト = 107/532.0 − 107/580.0 = 18797.0 − 17241.4 = 1555.6 cm−1。同じ振動を 785 nm で励起すると、ストークス線は 107 ÷ (12738.9 − 1555.6) = 107 ÷ 11183.3 = 894.2 nm に出ます。波長は大きく違っても、ラマンシフトはどちらも 1555.6 cm−1 です。同じ振動のアンチストークス線は、532.0 nm 励起なら 107 ÷ (18797.0 + 1555.6) = 491.3 nm です。
励起光の波数は 107 ÷ 785 = 12738.9 cm−1。ストークス線の波数は 12738.9 − 3054.3 = 9684.6 cm−1 なので、波長は 107 ÷ 9684.6 = 1032.6 nm です。シリコン検出器の感度が大きく落ちる 1000 nm 台に入るので、装置によっては測れません。532 nm 励起なら同じ線は 635.2 nm に出ます。
試験での問われ方
機器分析・物理化学の試験や院試での典型的な設問の形と、答案の骨子です。
・レイリー散乱・ストークス散乱・アンチストークス散乱を、エネルギー準位図を描いて説明せよ。仮想準位、シフト=振動のエネルギー、アンチストークスが弱い理由(ボルツマン分布)。
・IR とラマンの選択則の違いを述べよ。IR は双極子モーメント、ラマンは分極率の変化。μind = αE から ν0 ± νvib の成分が出ることまで示す。
・CO2 の基準振動の IR 活性・ラマン活性を答えよ。対称伸縮はラマンのみ、逆対称伸縮と変角は IR のみ。交互禁制律は対称中心をもつ分子だけで成り立つ(H2O では成り立たない)。
・ラマン分光が水溶液の測定に向く理由を述べよ。水の O–H は極性が大きく、電子雲が変形しにくいので、IR で強くラマンで弱い。
・励起波長を長くすると蛍光が減る理由と、そのときの欠点を述べよ。試料の電子吸収にかからなくなるので蛍光が出にくいが、散乱の強さはおよそ振動数の4乗に比例して下がる。
まとめ
よくある質問
ラマン分光法は、単色のレーザー光を試料に当て、散乱光の中に含まれる、分子の振動のエネルギーぶんだけ波長がずれた光(ラマン散乱光)を分光して、分子の振動を調べる方法です。ずれの大きさはラマンシフト(cm−1)で表します。IR と同じ振動分光法ですが、選択則が違い、水溶液やガラス容器の中の試料もそのまま測れます。
IR は振動と同じ振動数の赤外線の吸収を測り、振動で双極子モーメントが変化する振動だけが見えます。ラマンは単色光の散乱を測り、振動で分極率が変化する振動だけが見えます。このため、極性の大きい C=O や O–H は IR で強く、分極しやすい C=C・S–S・C≡C や対称的な伸縮はラマンで強く出ます。水は IR で強く吸収しラマンでは弱いので、水溶液はラマンのほうが測りやすくなります。
ラマンシフトは、励起光の光子と散乱光の光子のエネルギーの差を波数で表したもので、その差は分子の振動の準位の間隔(振動1回ぶんのエネルギー)に等しいからです。振動のエネルギーは分子が決める量なので、どの波長の光を当てても変わりません。たとえばポリスチレンの 1001.4 cm−1 の線は、532 nm 励起では 561.9 nm、785 nm 励起では 852.0 nm に出ますが、ラマンシフトはどちらも 1001.4 cm−1 です。
交互禁制律は、対称中心をもつ分子では、IR 活性な振動はラマン不活性で、ラマン活性な振動は IR 不活性になる、つまり両方に出る振動はないという規則です。CO2 では、対称伸縮はラマンだけに、逆対称伸縮(2349 cm−1)と変角(667 cm−1)は IR だけに出ます。対称中心をもたない H2O では成り立たず、3つの振動とも IR とラマンの両方に出ます。また、どちらにも出ない振動があってもよく、「どちらかには必ず出る」という意味ではありません。
蛍光は試料が励起光を吸収して出す光なので、試料が吸収しない長い波長の励起光(532 nm から 785 nm、さらに 1064 nm)に替えると減らせます。ただし、長波長にするとラマン散乱そのものも弱くなります。測定前にレーザーを当てて蛍光を弱める光退色、照射時間と積算回数の調整も有効です。ピークがラマン線か蛍光かは、励起波長を変えたときにラマンシフトで位置がそろうかどうかで見分けられます。
関連記事
機器分析の全体像は機器分析総まとめ、分液・カラム・再結晶などの実験操作は有機化学実験の基本操作まとめにまとめています。
- IR吸収帯の読み方|C=Oを1715基準に動かす4要因とOH/NHを幅で見分ける
- 双極子モーメントとは|結合モーメントの合成と対称性でゼロになる条件
- 【物理化学】蛍光と燐光(りん光)【その違いとは?】
- ランベルト・ベールの法則とは?吸光度・透過率・モル吸光係数の求め方
- 晶析とは?再結晶との違いと過飽和・核生成|冷却・貧溶媒晶析と結晶多形
- 検量線とは?絶対検量線法・内部標準法・標準添加法の違いと使い分け
- 白川英樹完全解説|ポリアセチレンと導電性高分子はなぜ電気を通すのか
- FT-IR分析とは?フーリエ変換赤外分光法の原理・ATR法とKBr錠剤法の違い
- XRD(X線回折)とは?原理とブラッグの式・粉末X線回折パターンの読み方
- DSCとは?示差走査熱量測定の原理・DSC曲線の読み方・熱履歴と結晶化度