検出限界と定量限界の違いと求め方|S/N比・3.3σ/S・分析法バリデーション
HPLC で反応生成物の不純物を調べたら、クロマトグラムにそれらしいピークは見当たらなかった。では報告書に「不純物は含まれていない」と書いてよいでしょうか。答えは「いいえ」です。言えるのは「この方法で見分けられる量より少ない」ということまでで、その「見分けられる量」を数字で示したものが検出限界です。
2つの限界は、どちらも「信号が、測定のばらつきに比べてどれだけ大きいか」で決まります。だから求め方は、ばらつき(ノイズや標準偏差)をどう測るかの違いでしかありません。3.3 や 10 という係数も、覚える数字ではなく「どれだけの確率で見誤るのを許すか」から出てくる数字です。この記事では、その理由から順に説明します。
検出限界と定量限界とは——「ある」と言える量、「いくつ」と言える量
医薬品の分析法の評価方法を定めた国際ガイドライン ICH Q2 は、2つの限界を次のように定義しています。日本では、ICH Q2 の旧版を訳した厚生省の「分析法バリデーションに関するテキスト(実施項目)」(1995年)の訳語が使われてきました。
- 検出限界(detection limit):試料中に存在する分析対象物の、検出可能な最低の量。ただし、このとき必ずしも定量できる必要はない。
- 定量限界(quantitation limit):適切な精度と真度を伴って定量できる、試料中に存在する分析対象物の最低の量。低濃度の物質を定量する場合、特に不純物や分解生成物の定量で評価される。
ICH は DL・QL と略しますが、limit of detection・limit of quantitation の頭文字をとった LOD・LOQ もよく使われます。この記事では LOD・LOQ と書きます。
違いを一言でいえば、検出限界は「ある・ない」の判定、定量限界は「いくつ」と数字で答えられるかの境目です。検出限界ぎりぎりの量なら「何かがある」とは言えますが、その量が 0.02 なのか 0.03 なのかを言えるほどの確かさはありません。
なぜ限界を2つに分けるのか
測定値には必ずばらつきがあります。分析対象物をまったく含まないブランク(溶媒だけ、あるいは対象物を除いた試料)を測っても、信号はぴったり 0 にはならず、毎回少しずつ違う値が出ます。そこで、ある試料の信号が「ブランクでも偶然出る程度の大きさ」なのか、「ブランクではまず出ない大きさ」なのかを見分けなければなりません。これが検出の問題です。
「ある」と言えたとしても、その値をそのまま報告できるとは限りません。ばらつきの大きさを測定値で割った相対標準偏差が大きいと、同じ試料を測り直すたびに値が大きく変わるからです。後で見るように、ばらつき σ が量によらず一定だと仮定すると、検出限界の量では相対標準偏差がおよそ 30%(σ ÷ 3.3σ)、定量限界の量では 10%(σ ÷ 10σ)になります。「ある」と言えることと、「いくつ」と言えることの間に、これだけの差があるわけです。
| 項目 | 検出限界(LOD) | 定量限界(LOQ) |
|---|---|---|
| 答える問い | あるか、ないか | いくつあるか |
| S/N 比の目安(ICH Q2(R2)) | 3:1 | 10:1 以上 |
| 標準偏差 σ と傾き S から | 3.3σ/S | 10σ/S |
| 主に必要になる試験 | 純度試験の限度試験(規格値を超えるかの判定) | 純度試験の定量試験(不純物の値を出す) |
| これ未満の結果の報告 | 検出せず(限界値を添える) | 定量限界未満(限界値を添える) |
3.3 と 10 はどこから来たのか
ICH Q2(R2) は 3.3σ/S と 10σ/S という式を示すだけで、係数の由来は書いていません。由来の説明として使えるのが、Currie が 1968 年に Analytical Chemistry に発表した考え方です。ブランクの信号が平均 0、標準偏差 σ の正規分布に従い、σ がよくわかっている場合を考えます。
- 判定限界 LC=1.64σ:測った信号がこれを超えたら「検出した」と判定する線です。ブランクがこの線を偶然超える確率(偽陽性)は片側 5% です。
- 検出限界 LD=3.29σ:真の信号がちょうど LC の試料では、測定値の半分が LC を下回り、50% の確率で見逃します。見逃し(偽陰性)も 5% に抑えるには、真の信号をさらに 1.645σ 上に置く必要があります。1.645σ+1.645σ=3.29σ です。
- 定量限界 LQ=10σ:相対標準偏差が 10% になる量です(σ ÷ 10σ=0.1)。
ICH の 3.3 は、この 3.29 と一致します。そのため 3.3σ は「ブランクを誤って検出と判定する確率も、本当にある量を見逃す確率も、どちらも 5% に抑えられる最小の信号」と解釈するのが一般的です。10σ は「測り直したときのばらつきが値の 10% に収まる信号」と読めます。ただし Currie の 3.29σ は σ がよくわかっている(既知とみなせる)場合の値で、σ を少数回の測定から推定すると、厳密には係数はもっと大きくなります。どちらも、σ が量によらず一定で、正規分布に従うという仮定の上の話である点は覚えておきましょう。
求め方1:目視(視覚的評価)
いちばん素朴な方法は、濃度のわかった試料を順に薄めて測り、確実に検出できる(あるいは定量できる)最低の濃度を目で見て決める方法です。ICH Q2(R2) は、この目視による評価が、機器を使わない分析法にも機器分析にも使えるとしています。
呈色反応や沈殿の有無で判定する試験、TLC のスポットの有無で判定する試験のように、数値の信号が出ない方法では、目視がほぼ唯一の方法です。機器分析でも、ピークが見えるかどうかを濃度ごとに確かめるのは、後の2つの方法で出した値の確認として役に立ちます。弱点は、判定が人によって変わりうることです。何を「確実に検出した」とみなしたのか(同じ濃度を何回測って何回見えたか)を記録しておくと、他の人が同じ判断を再現できます。
求め方2:S/N 比(シグナル対ノイズ比)
ベースラインにノイズが乗るクロマトグラフィーや分光法では、ピークの高さがノイズの何倍あるかで限界を決める方法がよく使われます。ICH Q2(R2) は、分析対象物を低濃度で含む試料の信号とブランクの信号を比べて S/N 比を求め、確実に検出できる最低濃度を検出限界、確実に定量できる最低濃度を定量限界とするとしています。
S/N 比の定義(日本薬局方)
第十九改正日本薬局方の一般試験法〈2.00〉クロマトグラフィー総論は、SN 比を次の式で定めています。
S/N = 2H/h

H:標準溶液のクロマトグラムの被検成分のピーク高さ。ピークの頂点から、外挿した基線までの高さ
  (基線は、ピーク高さの中点におけるピーク幅の少なくとも5倍の範囲で測って外挿する)
h:ブランクを注入して得たクロマトグラムのノイズ幅。同じく少なくとも5倍の範囲で測る
  (可能ならば、標準溶液でピークが現れるのと同じ位置で測る)
h はノイズの上下の振れ幅全体(いちばん高いところから低いところまで)です。ノイズは基線を中心に上にも下にも振れるので、基線からの振れの大きさはおよそ h の半分です。式の 2 は、ピークの高さ H を、この「片側の振れ」h/2 と比べるための係数です。したがって S/N=3 は「ピークの高さがノイズ幅 h の 3 倍」ではなく、H=1.5h を意味します。同じように、S/N=10 は H=5h です。
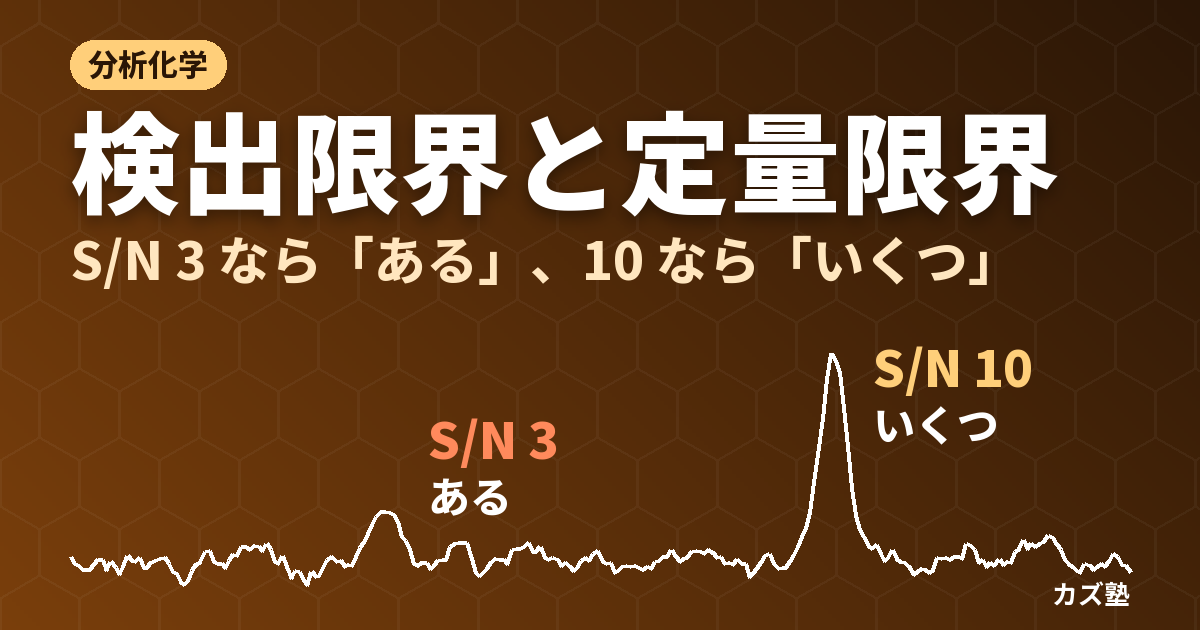
図の S/N=3 のピークは、まわりのノイズの山とかろうじて見分けられる程度です。これが「検出できるが、値は信用しきれない」量の感覚です。S/N=10 になると、ピークはノイズからはっきり抜け出し、高さや面積を読んでも、ノイズによる誤差は小さくなります。
検出限界は 3:1、定量限界は 10:1
ICH Q2(R2) は、検出限界の見積もりには S/N 比 3:1 が一般に許容でき、定量限界には 10:1 以上が許容できるとしています。旧版を訳した厚生省の「分析法バリデーションに関するテキスト(実施方法)」(1997年)は、検出限界を「3〜2:1」、定量限界を「標準的な」比として 10:1 としていました。古い資料や教科書に「2:1」が出てくるのはこのためで、現行の Q2(R2) の本文からは 2:1 の記述が消えています。
日本薬局方〈2.00〉は、システム適合性の「システムの感度」の項で、SN 比を感度の指標として使い、定量限界(SN 比 10 に相当)は報告の閾値以下であるとしています。報告しなければならない最小の量を、きちんと数字で出せることを求めているわけです。この考え方は、後の「報告の仕方」の節でもう一度出てきます。
ノイズの測り方で S/N は変わる
S/N 比は簡単に見えて、ノイズの取り方しだいで値が変わります。理由は3つあります。
1つ目は、ノイズを「振れ幅」で測るか「標準偏差」で測るかです。この記事の図のノイズは、正規分布に従う乱数から作ったものです。600 点の波形全体で測ると、上下の振れ幅(ピーク・トゥ・ピーク)は標準偏差の約 5.5 倍になりました。ノイズの大きさを標準偏差で表すか振れ幅で表すかで、同じクロマトグラムの S/N が数倍違って出ることになります。
2つ目は、測る範囲の長さです。同じ模擬ノイズでも、ピークの半値幅の 5 倍に当たる 30 点の範囲で測ると、振れ幅は標準偏差の約 3.4 倍と 4.5 倍で、位置によっても違いました。範囲を長くとるほど、たまたま大きく振れた点を拾うので h は大きくなり、S/N は小さく出ます。日本薬局方が範囲を「ピーク幅の少なくとも 5 倍」と決め、ICH Q2(R2) が「規定された領域内で、可能であれば目的とするピークが見出される場所の前後の等しい範囲で」ノイズを評価するよう求めているのは、このためです。
3つ目は、装置のソフトウェアの計算方法です。日本薬局方〈2.00〉は、SN 比や分離度は装置メーカーのソフトウェアで計算されることがあるとしたうえで、その計算方法が日本薬局方の規定と同等であることを確かめ、そうでなければ必要な補正を行うのは使用者の責任だとしています。ソフトが表示する「S/N」をそのまま書く前に、どの定義で計算しているかを確認しておきましょう。
もう1つ、S/N の H はピークの高さであって面積ではない点にも注意が要ります。同じ量(同じ面積)でも、ピークが細いほど高くなるので S/N は上がります。カラムの理論段数を上げてピークを細くすると検出限界が下がるのはこのためです(理論段数の考え方はHPLCの原理の記事)。日本薬局方〈2.00〉が「短い時間間隔で生じるノイズは,定量の精度及び真度に影響する」と書くように、S/N で扱うのは短い周期の揺れです。ゆっくりした基線の傾き(ドリフト)は、外挿した基線で H を測ることで差し引きます。
計算例1:S/N 比から検出限界と定量限界を見積もる
以下の数値は計算練習用の仮の数値です。
ブランクのノイズ幅 h = 0.20 mAU(ピークが出る位置で、半値幅の5倍の範囲で測った)
0.050 μg/mL の標準液のピーク高さ H = 0.60 mAU

S/N = 2H/h = 2 × 0.60 / 0.20 = 6.0

低濃度ではピーク高さが濃度に比例するとみなすと
 S/N = 3 になる濃度 :0.050 × 3 / 6.0 = 0.025 μg/mL (検出限界の見積もり)
 S/N = 10 になる濃度:0.050 × 10 / 6.0 ≒ 0.083 μg/mL(定量限界の見積もり)
ここでは「高さが濃度に比例する」と仮定して外挿しました。この仮定が成り立つかどうかはわからないので、見積もった濃度の溶液を実際に調製して注入し、S/N がおよそ 3 と 10 になることを確かめます。ICH Q2(R2) も、計算や外挿で出した値は、その濃度付近の試料を適当な数だけ分析して確かめるよう求めています。
求め方3:検量線の傾き S と標準偏差 σ(3.3σ/S・10σ/S)
ICH Q2(R2) が示す3つ目の方法は、応答の標準偏差 σ と検量線の傾き S から計算する方法です。
検出限界 LOD = 3.3σ / S
定量限界 LOQ = 10σ / S

σ:応答(ピーク面積・吸光度など)の標準偏差
S:検量線の傾き(濃度が 1 増えたときの応答の増え方)
式の意味:応答のばらつきを濃度に換算する
σ はピーク面積や吸光度といった応答の単位で表したばらつきです。これを傾き S(応答 / 濃度)で割ると、濃度の単位で表したばらつきになります。3.3σ/S は「濃度に直したばらつきの 3.3 倍」、10σ/S は「10 倍」です。前の節の Currie の考え方を、信号ではなく濃度の目盛りで言い直したものだと考えるとわかりやすいでしょう。
この式からわかるのは、傾き S(感度)が大きいだけでは検出限界は下がらないということです。たとえば検出器の増幅率を上げると、傾きは大きくなりますが、ノイズも同じ割合で大きくなるので σ/S は変わりません。検出限界を下げるには、信号を大きくしながらばらつきを増やさない工夫(ノイズを下げる、選択性を上げる)が必要です。
σ に何を使うか
ICH Q2(R2) は σ の見積もり方を例として挙げています。どれを使ったかで値が変わるので、報告には必ず方法を書きます。
| σ の取り方 | やり方 | 注意点 |
|---|---|---|
| ブランクの標準偏差 | 適当な数のブランク試料を分析し、応答の標準偏差を計算する | クロマトグラフィーでは、ピークの無い位置で「どの範囲を積分したか」を決めておく必要がある。対象物を含む試料の調製のばらつきは入らない |
| 回帰直線の残差標準偏差 | 検出限界・定量限界付近の濃度で検量線を作り、各点の回帰直線からのずれ(残差)の標準偏差を求める | 高濃度まで含む検量線で計算すると σ を大きく見積もりやすい(下記) |
| 回帰直線の y 切片(濃度ゼロのシグナル)の標準偏差 | 英語原文は「回帰直線の y 切片の標準偏差」(standard deviation of y-intercepts of the regression lines)、国内訳は「回帰直線から推定した濃度ゼロにおけるシグナルの標準偏差」。実務では、低濃度域の検量線を何本か作って切片の標準偏差をとる方法も、1本の回帰から計算した切片の標準誤差を使う方法も使われる | どちらを使ったかで値が変わるので明記する |
残差標準偏差を使うとき、ICH Q2(R2) は検出限界・定量限界の範囲の試料で作った検量線を使うよう求めています。理由を考えてみましょう。多くの分析法では、濃度が高くなるほど応答のばらつきの絶対値も大きくなります。0.05 から 100 μg/mL まで含む検量線で残差を計算すると、高濃度側の大きな残差が σ を支配し、低濃度でのばらつきよりずっと大きな σ になります。高濃度側でわずかに直線から曲がっている場合も、その曲がりが残差に入ってしまいます。どちらも検出限界を実際より大きく見積もる原因になります。
計算例2:低濃度の検量線から計算する
HPLC で、ある不純物の低濃度の標準液を5濃度で測り、ピーク面積を得たとします(計算練習用の仮の数値)。ICH Q2(R2) は直線性の評価に少なくとも5濃度を推奨しています。
| 濃度 x(μg/mL) | ピーク面積 y | 回帰直線の値 | 残差 |
|---|---|---|---|
| 0.05 | 2.7 | 2.634 | +0.066 |
| 0.10 | 5.0 | 5.136 | −0.136 |
| 0.20 | 10.4 | 10.140 | +0.260 |
| 0.30 | 14.8 | 15.143 | −0.343 |
| 0.40 | 20.3 | 20.147 | +0.153 |
① 最小二乗法で回帰直線を求める
 傾き S = 50.04(面積 / μg/mL) 切片 b = 0.13

② 残差標準偏差(自由度は 点の数 5 − 2 = 3)
 残差の二乗和 = 0.0662 + 0.1362 + 0.2602 + 0.3432 + 0.1532 ≒ 0.232
 σ = √(0.232 / 3) ≒ 0.278

③ 検出限界と定量限界
 LOD = 3.3 × 0.278 / 50.04 ≒ 0.018 μg/mL
 LOQ = 10 × 0.278 / 50.04 ≒ 0.056 μg/mL
自由度が 5 ではなく 3 なのは、傾きと切片の2つをデータから決めたぶん、残差が自由に動ける数が2つ減るからです。Excel では、傾きと切片は SLOPE 関数と INTERCEPT 関数で出せます(使い方はExcelの近似曲線の記事)。残差標準偏差は STEYX 関数で1つのセルに出せ、LINEST 関数は切片の標準誤差も返します。
同じ分析法で、ブランクを 10 回注入して不純物の保持時間の位置を同じ範囲で積分し、その面積の標準偏差が 0.32 だったとします(これも仮の数値)。ブランクの標準偏差を σ に使うと、LOD=3.3 × 0.32 / 50.04 ≒ 0.021 μg/mL、LOQ=10 × 0.32 / 50.04 ≒ 0.064 μg/mL です。
3つ目に、同じ5点の回帰から切片の標準誤差を計算すると、σb=0.278 × √(1/5 + 0.212 / 0.082) ≒ 0.239 です(0.21 は濃度の平均、0.082 は濃度の平均からの偏差の二乗和)。これを σ に使うと、LOD=3.3 × 0.239 / 50.04 ≒ 0.016 μg/mL、LOQ=10 × 0.239 / 50.04 ≒ 0.048 μg/mL です。
同じデータでも、σ の取り方を変えただけで LOD は 0.016〜0.021 μg/mL と 3 割ほど違います。どれが正しいというより、何を σ にしたかを書かなければ、数字だけでは比べられないということです。
図の右側のように、検量線の上で切片 b から 3.3σ だけ応答が増える濃度が LOD、10σ 増える濃度が LOQ です。LOQ(0.056 μg/mL)が検量線のいちばん低い点(0.05 μg/mL)のすぐ近くにあることにも注目してください。検量線を限界付近の濃度で作るのは、こうして推定値が実際に測った範囲の中か、すぐそばに来るようにするためです。検量線そのものの作り方(絶対検量線法・内部標準法など)は、定量の方法の問題なのでここでは深入りしません。3つの方法の違いと使い分けは検量線法の違いの記事で比べています。
計算した値は「その濃度で確かめる」までがセット
3.3σ/S や 10σ/S で出した値は、あくまで推定値です。ICH Q2(R2) は、計算や外挿で得た検出限界は、その付近の濃度の試料を適当な数だけ別に分析して確かめることができ、定量限界も同様に確かめるべきだとしています。定量限界の付近で試料を繰り返し測り、真度(真の値とのずれ)と精度(ばらつき)が許容範囲に入ることを直接示す方法も認められています。
例外として、定量限界が報告値範囲の下限(英語原文の reporting limit)を十分に下回る(例:約 10 分の 1 以下)場合は、そのことを説明したうえで、この確認を省略できるとされています。
3つの方法の比較と使い分け
| 方法 | 比べているもの | 向いている分析法 | 注意点 |
|---|---|---|---|
| 目視 | 見える・見えないの境目 | 呈色・沈殿・TLC など数値の信号が出ない方法 | 判定の基準(何回中何回見えたか)を記録する |
| S/N 比 | ピーク高さとベースラインのノイズ | ベースラインノイズのある HPLC・GC など | ノイズの定義・測る範囲・ソフトの計算方法で値が変わる |
| 3.3σ/S・10σ/S | 応答の標準偏差と検量線の傾き | 検量線で定量するほぼすべての機器分析 | σ の取り方を明記する。推定値はその濃度で確かめる |
3つの方法で出した値は、ふつう一致しません。S/N は高さと振れ幅を比べ、3.3σ/S は面積などの応答と標準偏差を比べるので、そもそも測っているものが違うからです。たとえば S/N=3 は H=1.5h なので、ノイズの振れ幅が標準偏差の約 5 倍なら、ピーク高さはノイズの標準偏差の約 7.5 倍です。3.3σ の「3.3 倍」とは、σ の意味が違うのです。どの方法で求めたかを必ず添えるのは、この食い違いがあるからです。
分析法バリデーションの中での位置づけ
分析法バリデーションとは
分析法バリデーションは、ある分析法が、使おうとしている目的に合っている(fit for the intended purpose)ことを実験データで示すことです。ICH Q2(R2) は、この目的を冒頭に掲げています。検出限界と定量限界は、その中で評価する性能の一部にすぎません。
ICH Q2 の旧版は、日本では厚生省の通知「分析法バリデーションに関するテキスト(実施項目)」(1995年7月20日 薬審第755号)と「同(実施方法)」(1997年10月28日 医薬審第338号)として示されてきました。改訂版の ICH Q2(R2) は、分析法の開発を扱う ICH Q14 とともに 2023年11月1日に採択されました。日本では、厚生労働省医薬局医薬品審査管理課長通知「分析法バリデーションに関するガイドラインについて」(2025年10月9日 医薬薬審発1009第1号)が、旧2通知の実施項目と実施方法を1つの文書に統合して改正しています。同じ日に、ICH Q14 に当たる「分析法の開発に関するガイドラインについて」(医薬薬審発1009第2号)も出されました。
評価項目の一覧
| 評価項目 | 何を示すか | なぜ必要か |
|---|---|---|
| 特異性(specificity) | 不純物・分解物・試料の他の成分があっても、目的の物質を測れること | 別の物質の信号を数えていたら、どの値も意味を失う。クロマトグラフィーでは、いちばん近くに出る2成分の分離度で示せる |
| 直線性(linearity) | 一定の範囲で、応答が濃度(量)と直線関係にあること | 検量線で濃度を読むための前提。Q2(R2) ではレスポンス(検量モデル)の一部として、直線でない関係も扱う |
| 範囲(range) | 適切な真度・精度・応答が得られる下限から上限まで | 確かめた範囲の外の値は保証されない。定量法なら表示量の 80〜120% などを含める |
| 真度(accuracy) | 測定値が真の値(認められた基準値)にどれだけ近いか | ばらつきが小さくても、全体が一方にずれていれば誤り。既知量を添加した試料の回収率などで示す |
| 精度(precision) | 同じ均質な試料を繰り返し測ったときの値の一致の程度(ばらつき) | 併行精度・室内再現精度・室間再現精度の3段階で、どこまで条件を変えても値がそろうかを見る(下記) |
| 検出限界・定量限界 | 検出できる最低の量、適切な精度と真度で定量できる最低の量 | 範囲の下限が分析法の限界に近い試験(微量の不純物など)で必要になる |
| 頑健性(robustness) | 通常の作業状態で、分析法が期待される性能基準を満たす能力。分析法操作パラメータを故意に変動させて評価する(Q2(R2) の国内訳の定義) | 日常の分析では、移動相の pH や組成、カラム温度、流量が少しずつ揺れる。通常は分析法の開発の一環として(ICH Q14)、バリデーションの前に評価する |
精度の3段階は、ばらつきの原因をどこまで含めるかで分けたものです。
- 併行精度(repeatability):短い時間の間に、同じ条件で測ったときの精度。Q2(R2) は、範囲を覆う 9 回以上(例えば 3 濃度 × 3 回)か、試験濃度の 100% で 6 回以上の測定で評価するとしています。
- 室内再現精度(intermediate precision):同じ施設の中で、試験日・試験者・器具・装置などを変えて測ったときの精度。
- 室間再現精度(reproducibility):異なる施設の間で測ったときの精度。Q2(R2) は、承認申請には通常は必要ないが、薬局方への収載など分析法を標準化するときや、複数の施設で使うときには検討すべきだとしています。
下に行くほど、ばらつきの原因(日・人・装置・施設)が増えるので、標準偏差は大きくなるのが普通です。検出限界の計算に使う σ も、どの条件のばらつきなのか(1日の中の繰り返しか、日をまたいだものか)で値が変わります。
どの試験でどれが要るか
すべての試験で全項目を評価するわけではありません。何を確かめる試験かによって、必要な項目が決まります。ICH Q2(R2) の Table 1 と旧テキストの表を、旧テキストの用語でまとめると次のとおりです(+は通常評価する、−は通常評価しない)。
| 評価項目 | 確認試験 | 純度試験(定量試験) | 純度試験(限度試験) | 定量法(含量・力価) |
|---|---|---|---|---|
| 特異性 | + | + | + | + |
| 直線性・範囲 | − | + | − | + |
| 検出限界 | − | −(複雑な場合は評価することがある) | + | − |
| 定量限界 | − | + | − | − |
| 真度 | − | + | − | + |
| 併行精度・室内再現精度 | − | + | − | + |
室間再現精度を評価し、かつそのデータから室内再現精度も算出できる場合は、室内再現精度を別に評価する必要はありません。この表は、試験の目的から理由をつけて読むと覚える必要がなくなります。
- 確認試験は「標準物質と同じものか」を見る試験です。値を出さないので、特異性だけが問われます。
- 限度試験は「不純物が規格値を超えているか、いないか」を判定する試験です。値は出さず、規格値レベルの量を見落とさないことが大事なので、検出限界が要ります。
- 定量試験(不純物)は不純物の量を数字で報告するので、低い値まで信頼できることを示す定量限界と、真度・精度が要ります。
- 定量法は主成分を表示量の 80〜120% 付近で測る試験です。測る量が限界からはるかに上にあるので、検出限界も定量限界も通常は評価しません。
Q2(R2) で変わったこと
- S/N 比による検出限界の目安が「3〜2:1」から「3:1」に、定量限界の目安が「標準的な 10:1」から「10:1 以上」になった。
- 直線性は、範囲の中の「レスポンス(検量モデル)」として扱われ、非線形の応答(S 字型の免疫測定など)や多変量の検量モデルも対象になった。
- システム適合性試験と頑健性の詳しい記述は、Q2 から ICH Q14(分析法の開発)に移った。頑健性を開発段階で検討するという考え方そのものは、旧テキストから変わっていない。
- 定量限界を真度と精度で直接確かめる方法や、真度と精度を組み合わせて評価する方法が書き加えられた。
「検出限界未満」「定量限界未満」の報告の仕方
検出限界と定量限界は、結果を3つに分けます。「3.3 と 10 はどこから来たのか」の節の図の、下の数直線と同じ区切りです。
- 検出限界未満:「検出せず」。この方法で見分けられる量より少ない、という意味です。「0」とは書きません。0 は「無い」と言っていることになりますが、言えるのは「この方法では見えない」ところまでだからです。検出限界の値を添えて、「検出せず(検出限界 0.02 μg/mL)」あるいは「<0.02 μg/mL」と書きます。英語の略号 ND(not detected)を使うときも、限界値を一緒に示します。
- 検出限界以上・定量限界未満:「検出されたが、定量限界未満」。何かあることは言えますが、値の相対標準偏差が大きいので、数値を定量値として扱いません。「<0.06 μg/mL(定量限界未満)」のように、定量限界の値で上限を示します。
- 定量限界以上:数値で報告します。桁は、範囲で確かめた精度に見合った有効数字にそろえます(有効数字の記事)。
不純物の試験では、ICH Q2(R2) は定量限界が報告の閾値以下であるべきだとしており、日本薬局方〈2.00〉も同じことを書いています。報告しなければならない最小の量よりも定量限界が大きいと、ちょうど閾値付近にある不純物に数字を付けられず、報告の義務を果たせないからです。
最後の点は見落とされやすいところです。検出限界は物質に固有の値ではなく、分析法(装置・カラム・注入量・前処理・試料のマトリックス)に固有の値です。同じ化合物でも、装置やカラムを替えれば変わりますし、試料の他の成分がノイズを増やしたり信号を弱めたりすれば変わります。ICH Q2(R2) が、真度を試料のマトリックスが存在する条件で示すよう求めているのも同じ理由です。「<0.02 μg/mL」は、「この分析法で、この種類の試料を測ったとき」の値として読みます。
HPLC・GC・LC-MS での実務
システム適合性の「検出の確認」と S/N
分析法バリデーションは、分析法が目的に合っていることを使い始める前に示し、製品・工程・分析法に変更があれば、必要に応じて再バリデーションで示し直すものです(Q2(R2) 2.2 のライフサイクルの考え方)。これに対して、システム適合性は、その日に使う装置が試験を行うのに十分な性能で動いていることを、一連の試験ごとに確かめるものです。日本薬局方〈2.01〉液体クロマトグラフィーは、システム適合性を「システムの性能」と「システムの再現性」で評価し、純度試験ではこれに「検出の確認」が加わる場合があるとしています。
「検出の確認」は、対象とする不純物などのピークが、規格限度値レベルの濃度で確実に検出されることを確かめる項目です。定量的な試験では、規格限度値レベルの溶液を注入したときのレスポンスの幅を規定して、限度値の付近でレスポンスが直線性をもつことを示します。たとえば日本薬局方〈2.46〉残留溶媒の GC による試験のうち、水溶性試料の操作法A では、検出の確認として、クラス1用標準液の 1,1,1-トリクロロエタンのピークの SN 比が 5 以上、クラス1用システム適合性試験用溶液のピークの SN 比がそれぞれ 3 以上であることを求めています(操作法B では、ベンゼンのピークの SN 比 5 以上)。
バリデーションで求めた検出限界は「この方法は、条件がそろえばここまで見える」という能力の証明で、システム適合性の S/N は「今日の装置は、その能力をまだ保っている」という確認です。ランプが劣化した、カラムが傷んだ、移動相に気泡が入ったといった日々の変化は、バリデーションの数字には映らないので、試験のたびに確かめる必要があるのです。
HPLC(UV 検出器)で検出限界を下げるには
検出限界は S/N か σ/S で決まるので、下げる方法は「信号を大きくする」か「ノイズを小さくする」かのどちらかです。
- 信号を大きくする:対象物がよく吸収する波長(吸収極大の付近)で検出する。注入量や試料濃度を上げる(ただし、入れすぎるとピークがゆがむ)。理論段数の高い条件でピークを細くし、同じ面積でも高さを稼ぐ。
- ノイズを小さくする:移動相をよく脱気する(気泡が検出器のセルに入るとノイズになる)。検出波長で吸収の少ない純度の高い溶媒を使う。温度を安定させる。
HPLC の装置とクロマトグラムの読み方はHPLCの原理の記事、吸収極大と分子構造の関係は共役化合物と紫外分光法の記事、吸光度が濃度に比例する理由はランベルト・ベールの法則の記事で扱っています。
GC:検出器と注入法で桁が変わる
GC では、どの検出器を使うかで検出限界が大きく変わります。ガスクロマトグラフィーの記事で見たように、FID の検出限界は TCD より 2〜3 桁小さくなります。微量成分を測るときは、試料の大部分を捨てるスプリット注入ではなく、カラムに多く入るスプリットレス注入を選ぶことも、信号を大きくする手段です。GC-MS では、決めた m/z だけを測る SIM にすると S/N が上がり、検出限界が下がります。m/z とは何か、質量分析計が何を測っているかは質量分析とはの記事で説明しています。
LC-MS:ノイズがほぼ 0 のときの注意
LC-MS/MS の MRM(多重反応モニタリング)では、選んだプリカーサーイオンとプロダクトイオンの組み合わせだけを記録するので、余計な成分の信号がほとんど入らず、ベースラインがほぼ平らになることがあります(LC-MSの原理の記事)。こうなると S/N の分母 h が極端に小さくなり、S/N が非常に大きく出たり、測る範囲によって大きく変わったりして、S/N で限界を決めにくくなります。このような場合は、限界付近の濃度で繰り返し測った標準偏差から 3.3σ/S・10σ/S を計算するか、定量限界の候補の濃度で真度と精度を直接確かめる方法が向いています。
もう1つの注意は、ESI で起こるイオン化の抑制(マトリックス効果)です。試料に共存する成分がイオン化を妨げると、同じ濃度でも信号が小さくなります。溶媒で調製した標準液で求めた検出限界は、生体試料や反応液のような試料の中では達成できないことがあります。限界は、実際の試料に近いマトリックスで確かめます。
「感度」と「検出限界」は別もの
日常会話では「感度が高い=少ない量まで見える」と言いがちですが、分析化学では区別します。検量線の傾き(濃度あたりの応答の大きさ)を感度と呼ぶ場合、感度が高くてもノイズが大きければ検出限界は下がりません。3.3σ/S の式は、検出限界が「傾き S」と「ばらつき σ」の両方で決まることを1行で表しています。「この検出器は感度が高い」と「この方法は検出限界が低い」は、同じことを言っているとは限らないのです。
試験・院試での問われ方
- 定義を区別して書く:検出限界は「検出できる最低の量(定量できる必要はない)」、定量限界は「適切な精度と真度で定量できる最低の量」。違いを「ある・ない」と「いくつ」で説明できるようにしておきます。
- S/N 比の計算:ノイズ幅 h とピーク高さ H から S/N=2H/h を計算し、S/N 3 や 10 になる濃度を比例で見積もる。2 を掛け忘れると値が半分になります。
- 3.3σ/S・10σ/S の計算:検量線のデータから傾き S と残差標準偏差(自由度 n−2)を出し、LOD・LOQ を求める。単位が濃度になっているかを確かめます。
- 係数の意味:3.3 は偽陽性と見逃しをそれぞれ 5% に抑える値(Currie の 3.29σ=2 × 1.645σ。σ が既知の場合)、10 は相対標準偏差 10% に当たる値、と解釈できることを説明できると、記述問題で差がつきます。
- バリデーション項目の要否:限度試験には検出限界、不純物の定量試験には定量限界が要り、定量法では通常どちらも要らない理由を、試験の目的から説明します。
まとめ
検出限界の数字は、それ自体が目的ではなく、「この方法で、どこまでのことが言えるか」を示す境界線です。ピークが見えないときに「ない」と書かず、「この方法では 0.02 μg/mL より少ない」と書けるようになると、分析の結果を、どこまで信じてよいかという情報と一緒に人に渡せるようになります。
よくある質問
検出限界(LOD)は、試料中の分析対象物を検出できる最低の量で、このとき値を正確に決められる必要はありません。定量限界(LOQ)は、適切な精度と真度で値を決められる最低の量です。検出限界は「あるか、ないか」の境目、定量限界は「いくつあるか」を数字で答えられる境目と考えると区別できます。ばらつきが量によらず一定だと仮定すると、検出限界の量では相対標準偏差が約30%、定量限界の量では10%になります。
ICH Q2(R2) が示す方法は3通りです。1つ目は、濃度のわかった試料を測って確実に検出・定量できる最低濃度を目で見て決める目視の方法。2つ目は、ピーク高さとベースラインのノイズの比(S/N 比)を使い、S/N 3:1 を検出限界、10:1 以上を定量限界とする方法。3つ目は、応答の標準偏差 σ と検量線の傾き S から、検出限界=3.3σ/S、定量限界=10σ/S と計算する方法です。計算や外挿で出した値は、その濃度付近の試料を実際に分析して確かめます。
ICH Q2(R2) は、ブランク試料を適当な数だけ分析したときの応答の標準偏差、検出限界・定量限界付近の濃度で作った検量線の残差標準偏差、または回帰直線の y 切片(国内訳では、回帰直線から推定した濃度ゼロにおけるシグナル)の標準偏差を例に挙げています。どれを使うかで値が変わるので、報告には使った方法を必ず書きます。残差標準偏差を使う場合に、高濃度まで含む検量線で計算すると、高濃度側の大きなばらつきが入って検出限界を大きく見積もりやすいので、限界付近の濃度で検量線を作ります。
日本薬局方〈2.00〉では、S/N 比を 2H/h で計算します。H は外挿した基線からピークの頂点までの高さ、h はブランクのクロマトグラムで測ったノイズの上下の振れ幅全体です。ノイズは基線の上にも下にも振れるので、基線からの振れの大きさはおよそ h の半分です。2 を掛けるのは、ピークの高さを、この片側の振れ h/2 と比べるためです。そのため S/N 3 はピーク高さがノイズ幅の1.5倍、S/N 10 は5倍に当たります。
検出限界未満の結果は「0」とは書かず、「検出せず(検出限界 0.02 μg/mL)」や「<0.02 μg/mL」のように、検出限界の値を添えて報告します。言えるのは「この方法では見えないほど少ない」ことであって、「無い」ことではないからです。検出限界以上で定量限界未満の場合は、検出されたことを示したうえで、定量限界の値を上限として「定量限界未満」と書きます。検出限界は分析法や試料の種類によって変わるので、求め方も一緒に示します。
参考文献
- ICH Q2(R2) Guideline “Validation of Analytical Procedures”(2023年11月1日 採択)
- 厚生労働省医薬局医薬品審査管理課長通知「分析法バリデーションに関するガイドラインについて」(令和7年10月9日 医薬薬審発1009第1号)
- 第十九改正日本薬局方(令和8年4月10日 厚生労働省告示第193号)一般試験法〈2.00〉クロマトグラフィー総論・〈2.01〉液体クロマトグラフィー・〈2.46〉残留溶媒
- 厚生省薬務局審査課長通知「分析法バリデーションに関するテキスト(実施項目)について」(平成7年7月20日 薬審第755号)
- 厚生省医薬安全局審査管理課長通知「分析法バリデーションに関するテキスト(実施方法)について」(平成9年10月28日 医薬審第338号)
- L. A. Currie, “Limits for Qualitative Detection and Quantitative Determination. Application to Radiochemistry”, Anal. Chem. 1968, 40, 586–593.
関連記事
機器分析の全体像は機器分析総まとめ、レポートでのデータの示し方はレポートの表・グラフの書き方にまとめています。
- HPLCとは?原理・順相と逆相の違い・保持時間とクロマトグラムの読み方
- ガスクロマトグラフィー(GC)の原理|検出器の種類・GC-MS・HPLCとの違い
- LC-MSとは?原理・ESIとAPCIの違い・LC-MS/MSとマススペクトルの読み方
- 検量線とは?絶対検量線法・内部標準法・標準添加法の違いと使い分け
- ランベルト・ベールの法則とは?吸光度・透過率・モル吸光係数の求め方
- 質量分析とは?原理とマススペクトルの見方・同位体パターン・精密質量
- Excel(エクセル)の近似曲線|6種類の選び方・数式とR2乗値・検量線の例
- 【理解すれば簡単】有効数字ってどうすればいいの?
- 有機化学実験の基本操作まとめ|分液・カラム・TLC・再結晶・晶析の選び方