ガスクロマトグラフィー(GC)の原理|検出器の種類・GC-MS・HPLCとの違い
沸点が 100 °C に届かない生成物の反応を、TLC で追おうとしたことはあるでしょうか。展開して乾かしている間にスポットが薄くなり、UV ランプを当てたときにはほとんど消えている。揮発しやすい化合物は、TLC の板の上にとどまってくれません。こうした化合物を分けて、量まで測るのがガスクロマトグラフィー(GC)です。GC は、揮発しやすいという弱点を、逆に分離の原理として使います。
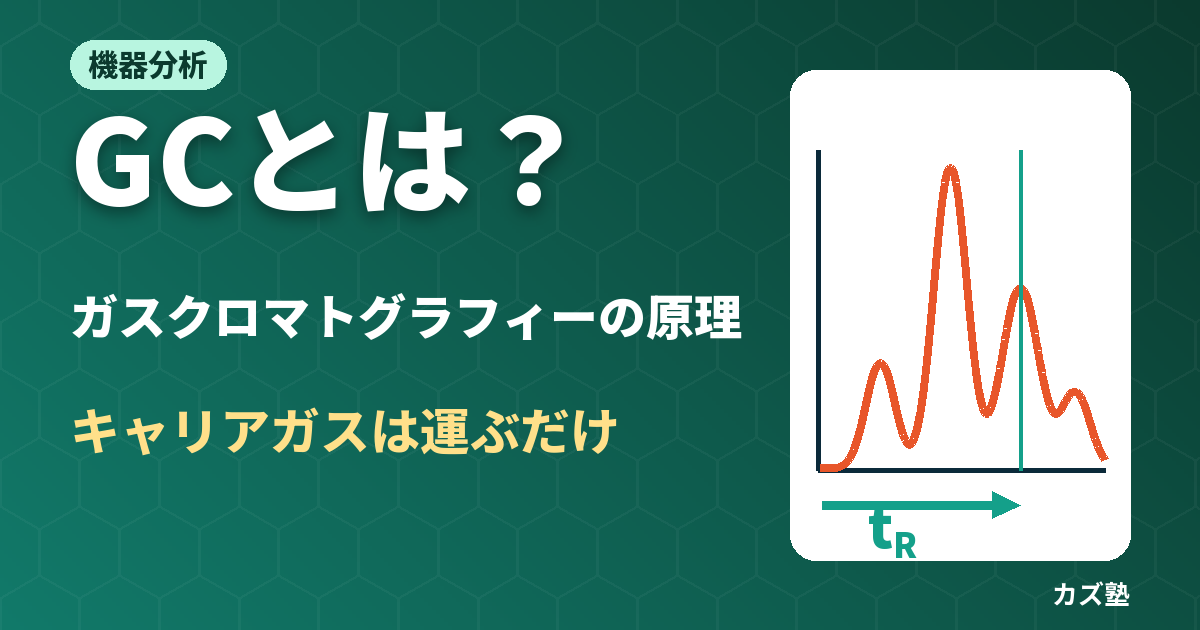
GC の用語(キャピラリーカラム・スプリット・昇温・FID)は、HPLC と同じクロマトグラフィーなのに、聞き慣れないものばかりです。違いの出発点は、移動相が液体ではなく気体だという1点にあります。気体の移動相は試料を運ぶだけで、試料と相互作用しません。そこから「分離を決めるのは沸点と固定相」「温度を上げながら分析する」「30 m もの長いカラムが使える」といった GC らしさが、すべて理由つきで出てきます。
GCの原理——気体の移動相と、固定相への「溶けやすさ」
ガスクロマトグラフィーは、移動相に気体を使うクロマトグラフィーです。日本薬局方の一般試験法〈2.02〉は、GC を「適当な固定相を用いて作られたカラムに,試料混合物を注入し,移動相として気体 (キャリヤーガス)を用い,固定相に対する保持力の差を利用してそれぞれの成分に分離し,分析する方法」と定め、対象を「気体試料又は気化できる試料」としています(日本薬局方や JIS では「キャリヤーガス」と書きますが、この記事では一般的な「キャリアガス」と書きます)。
固定相と移動相の間を分子が行き来し、固定相にとどまる時間の割合が大きい分子ほど遅れて出てくる、という原理は TLC・カラム・HPLC と共通です。この共通部分はHPLCの原理の記事で詳しく扱っているので、ここでは GC で何が違うのかに絞ります。
キャリアガスは運ぶだけ:HPLCとの決定的な違い
HPLC の逆相では、移動相の水とアセトニトリルの比を変えるだけで、保持時間が大きく動きました。移動相の溶媒分子が試料分子を取り囲み、固定相と試料を取り合っているからです。
GC の移動相であるヘリウムや窒素は、気体なので分子どうしの間隔が広く、試料分子をほとんど取り囲みません。キャリアガスは、気化した試料分子を出口へ運ぶだけで、分子が「どれだけ固定相にとどまるか」にはほとんど関わりません。そのため GC では、キャリアガスの種類を変えても溶出順は基本的に変わらず、分離を動かす手段は次の2つになります。
- 固定相の種類:無極性か極性か。試料との相互作用の種類が変わり、溶出順そのものが変わることがある
- カラムの温度:温度を上げると、どの成分も気相にいる時間が長くなり、早く出てくる
HPLC で移動相の組成が担っていた「保持の強さのつまみ」を、GC では温度が担っている、と考えると全体がつながります。
保持を決めるのは沸点(蒸気圧)と極性
キャピラリーカラムの固定相は、管の内壁に塗った薄い液体の膜(ポリシロキサンなどの高分子)です。気化した試料分子は、この液膜に溶け込んだり、気相に出たりをくり返します。分子が液膜に溶けている時間の割合は、2つの要因で決まります。
1つ目はその温度での蒸気圧です。蒸気圧が低い(沸点が高い)分子ほど、気相に出ていきにくく、液膜の中にとどまる時間が長くなります。2つ目は固定相との相互作用です。液膜の分子と強く引き合う分子ほど、液膜から抜け出しにくくなります。これは、液体の混合物で、溶媒と仲のよい成分ほど蒸気になりにくいのと同じ理屈です。
無極性のジメチルポリシロキサンの固定相では、試料との相互作用はほぼ分散力だけなので、溶出順はおおむね沸点の低い順になります。n-アルカンの同族体なら、炭素数の少ないものから順に出てきます。分散力が分子の大きさとともに強くなり、沸点が上がる理由は分子間力の記事で扱っています。
n-アルカンの沸点が炭素数とともに規則的に上がる理由と、枝分かれによる沸点の下がり方はアルカンとは?一般式・沸点の傾向と反応しにくい理由|炭化水素の分類で説明しています。
固定相を極性の高いポリエチレングリコール(PEG)に替えると、事情が変わります。PEG は鎖に多数のエーテル酸素(水素結合の受容体)をもつ極性の高い高分子なので、アルコールのような水素結合できる化合物や、分極しやすい芳香族化合物を強く引きとめます。たとえばベンゼン(沸点 80.1 °C)とシクロヘキサン(80.7 °C)は沸点がほとんど同じで、無極性カラムでは近い位置に出て分けにくい組み合わせです。ところが極性カラムでは、π 電子をもち分極しやすいベンゼンのほうが固定相に強く保持され、シクロヘキサンより明らかに遅れて出ます。沸点で分けられないものは、固定相の極性を変えて分けるのが GC の基本戦略です。
GC装置の構成
日本薬局方〈2.02〉は、GC の装置を「キャリヤーガス導入部及び流量制御装置,試料導入装置,カラム,カラム恒温槽,検出器及び記録装置」から成るとしています。キャリアガスはボンベから減圧弁を通って装置に入り、注入口 → カラム → 検出器の順に流れます。HPLC と違って高圧ポンプも脱気装置も要りませんが、そのかわり「試料を一瞬で気化させる部分」と「カラムの温度を細かく制御する部分」が装置の中心になります。
| 部品 | 役割 | なぜ必要か |
|---|---|---|
| キャリアガス供給・流量制御 | ボンベのガスを一定の圧力・流量でカラムへ送る | 流量が変わると保持時間が変わる。気体は温度が上がると粘度が大きくなるので、昇温中も流量を一定に保つには圧力を調節する必要がある |
| 注入口(試料導入部) | マイクロシリンジで入れた液体試料を高温で気化させ、キャリアガスの流れに乗せる | 気体にならない成分はカラムを進めない。気化が遅いとピークが広がる |
| カラム | 固定相をもつ管。分離が起こる場所 | 固定相の種類・膜厚・長さ・内径で分離が決まる |
| カラム恒温槽(オーブン) | カラムを一定温度に保つ、または決めた速さで昇温する | GC では温度が保持の強さのつまみなので、温度のずれがそのまま保持時間のずれになる |
| 検出器 | カラムから出てきた成分を連続的に測る | 検出器が応答しない成分はピークにならない(後の節) |
| データ処理部 | 信号をクロマトグラムとして記録し、保持時間と面積を出す | 昇温でベースラインが上がることがあるので、積分の結果は目でも確かめる |
注入口の温度は、試料の中で最も揮発しにくい成分の沸点より 50 °C 以上高くするのが目安とされます(Harvey)。低すぎると高沸点の成分が気化しきれず、高すぎると熱に弱い成分が注入口で分解します。GC で「熱に安定な化合物」が条件になるのは、この注入口とカラムの温度に耐える必要があるからです。
スプリット注入とスプリットレス注入
キャピラリーカラムに試料を入れるとき、日本薬局方〈2.02〉が「分割導入方式と非分割導入方式」と呼ぶ2つのやり方があります。一般にはスプリット注入とスプリットレス注入といいます。
なぜ試料を分割する必要があるのかは、液体が気体になったときの体積を計算するとわかります。ヘキサン 1 μL(密度 0.659 g/mL、分子量 86.18)は 0.659 mg、つまり約 7.6 μmol です。これが 250 °C の注入口で気化すると、圧力を 1 atm とした概算で約 0.33 mL の蒸気になります。一方、キャピラリーカラムに流れるキャリアガスは毎分 1 mL ほどです。この流量で 0.33 mL の蒸気をカラムに送り込むと、それだけで 20 秒近くかかり、試料はカラムの入口で長い帯になってしまいます。さらに、内径 0.25 mm 前後のカラムの薄い液膜は、保持できる試料の量(負荷量)も小さいのです。
スプリット注入では、注入口に多めのキャリアガスを流し、気化した試料の大部分を分岐(スプリット出口)から捨てて、一部だけをカラムに入れます。JIS K 0114 の定義は「試料導入部に設けた分岐によって,注入気化した試料の一部をカラムに導入する方法」です。Harvey の例では、注入口に毎分 50 mL を流し、セプタムパージに 2 mL、スプリット出口に 47 mL、カラムに 1 mL が流れるので、カラムに入るのは試料の約 2% です(セプタムパージには試料が乗らないので 1 ÷ (1+47)。Harvey は 1/50 として 2% としています)。注入口を勢いよくガスが流れるので、蒸気は一瞬で掃き出され、カラムには細い帯として入ります。濃い試料のふつうの分析はこちらです。
スプリットレス注入では、注入してしばらくスプリット出口を閉じ、試料のほぼ全量をカラムに送ります(その後で出口を開き、注入口に残った溶媒の蒸気を捨てます)。微量成分の分析に使います。ゆっくり送り込むと帯が広がるはずですが、カラムの初期温度を溶媒の沸点より 20〜25 °C ほど低くしておくと(Harvey)、溶媒がカラムの入口で凝縮し、その液の中に試料成分が捕まって細い帯に集められます。そのうえで昇温して分析を始めます。
カラムの種類:充填カラムとキャピラリーカラム
日本薬局方〈2.02〉は、GC のカラムを充填カラムとキャピラリーカラムの2種類に分けています。充填カラムは「一定の大きさにそろえたガスクロマトグラフィー用充塡剤を」管に「均一に充塡したもの」、キャピラリーカラムは管の「内面にガスクロマトグラフィー用の固定相を保持させた中空構造のもの」です。
| 比べる点 | 充填カラム | キャピラリーカラム |
|---|---|---|
| 構造 | 固定相液体を担体の粒子にしみ込ませたもの(または吸着剤の粒子)を管に詰める | 中空の細管の内壁に固定相の薄い膜(または吸着剤の層=PLOT カラム) |
| 内径(JIS K 0114) | 0.5〜6 mm 程度 | 0.1〜1.2 mm 程度 |
| 長さ(JIS K 0114) | 0.5〜20 m 程度 | 5〜100 m 程度 |
| キャリアガスの流量(Harvey) | 毎分 25〜150 mL | 毎分 1〜25 mL |
| 理論段数の例(Harvey) | 約 3,600 段(約 1,800 段/m) | 129,000 段(約 4,300 段/m) |
| 試料の負荷量 | 大きい | 小さい(スプリット注入で量を絞る) |
| 主な用途 | ガス分析、規定の試験法で指定されている分析 | 有機化合物の分析の大部分、GC-MS |
キャピラリーカラムが主流になった理由
表の理論段数を見ると、キャピラリーカラムは1 m あたりで2倍以上、カラム全体では30倍以上の段数をもっています。この差には2つの理由があります。
1つ目は、粒子が無いので流路の違いが生じないことです。HPLC の記事で、分子の帯が広がる原因として「粒子のすき間を通る道筋が分子ごとに違うこと」を挙げました。中空の管には粒子が無いので、この道筋の違い(van Deemter の式の流路の項)がそもそもありません。帯の広がりは、管の軸方向への拡散と、液膜への出入りの遅れだけで決まります。
2つ目は、長くできることです。HPLC では、粒子を小さくすると背圧が粒径の2乗に反比例して上がるため、カラムの長さは数 cm〜数十 cm にとどまります。GC の移動相は気体で、液体よりはるかに粘度が小さいうえ、キャピラリーカラムは中空なので流れの抵抗が小さく、30 m を超えるカラムにも無理のない圧力でガスを流せます。理論段数はカラムの長さに比例し、分離度は √N に比例するので、カラムを長くできることが分離性能の余裕になります(長さを4倍にすると分離度は約2倍)。
よく使われる寸法は、長さ 30 m・内径 0.25 mm・膜厚 0.25 μm 前後です(Harvey は最も一般的な膜厚を 0.25 μm としています)。膜厚を厚くすると、固定相の量が増えて保持が強くなり、負荷量も増えるので、低沸点の成分の分析に向きます。薄くすると、液膜に出入りする時間が短くなってピークが細くなり、高沸点の成分を高すぎない温度で出せます。
固定相の選び方:無極性から強極性まで
キャピラリーカラムの固定相は、ポリシロキサン(Si–O の主鎖をもつ高分子)のケイ素に付いた置換基を変えることで、極性を段階的に変えています。JIS K 0114 は代表例として次のものを挙げています。
| 固定相 | 極性(JIS K 0114) | 保持のしかたと向く試料 |
|---|---|---|
| ジメチルポリシロキサン | 無極性 | ほぼ沸点の順に出る。最初に試す汎用カラム |
| ジフェニル-ジメチルポリシロキサン | 微極性〜中極性 | フェニル基が分極しやすい化合物・芳香族化合物を少し強く保持する |
| シアノプロピルフェニル-ジメチルポリシロキサン | 中極性〜強極性 | C≡N の大きな双極子が、極性の官能基をもつ化合物を引きとめる |
| ポリエチレングリコール(PEG) | 強極性 | 水素結合できるアルコール・カルボン酸などを強く保持する。沸点が近いアルコール類や溶媒の分離に使う |
固定相は高温で少しずつ揮発したり分解したりして、カラムから流れ出します(ブリード)。昇温分析の終わりにベースラインが上がってくるのはこのためで、カラムごとに決められた最高使用温度を超えて使うと、ブリードが増えて固定相が傷みます。
キャリアガスの種類と選び方
JIS K 0114 は、キャリアガスとしてヘリウムや窒素を挙げています。水素も使われます。前の節で見たとおり、キャリアガスの種類で溶出順はほとんど変わりませんが、ピークの細さと分析の速さが変わります。
理由は、ガスの中での試料分子の拡散の速さです。軽いガスの中ほど、試料分子は速く拡散します。拡散が速いと、気相の中心にいる分子がすぐに液膜まで届くので、流速を上げても液膜への出入りが遅れにくくなります(van Deemter の式の物質移動の項が小さい)。その代わり、流れが遅いときには帯が軸方向へ拡散して広がりやすくなります。
- 窒素:拡散が遅いので、遅い流速でなら最も細いピークが得られます。しかし流速を上げると急にピークが太くなるので、遅い流速でしか使えず、分析に時間がかかります。
- 水素:拡散が速いので、最適な流速が3つの中で最も高く、流速を上げてもピークが太くなりにくいため、速く分析できます。一方で可燃性のガスなので、漏れへの対策が必要です。
- ヘリウム:その中間で、不活性で扱いやすいため最も広く使われてきました。ただし、2010年の時点で、ヘリウムは需要が供給を上回っていると指摘されており(Heseltine, LCGC 2010)、入手しにくさや価格の上昇がたびたび問題になるため、水素や窒素への切り替えも検討されています。
検出器との相性もあります。TCD では、熱伝導度が大きいヘリウムがよく使われます(理由は検出器の節)。GC-MS でもヘリウムが標準的で、水素を使うとイオン源や注入口の表面で一部の化合物と反応することがあると報告されています(Heseltine, LCGC 2010)。
検出器の種類と使い分け(FID・TCD・ECD・MS)
日本薬局方〈2.02〉は、検出器として「アルカリ熱イオン化検出器,炎光光度検出器,質量分析計,水素炎イオン化検出器,電子捕獲検出器,熱伝導度検出器」などを挙げています。HPLC と同じく、その検出器が応答しない成分はピークにならないので、何を見たいかで検出器を選びます。
| 検出器 | 何を測るか | 応答する成分 | 特徴・注意点 |
|---|---|---|---|
| 水素炎イオン化検出器(FID) | 水素炎の中で有機化合物が燃えてできるイオンの電流 | 有機化合物のほとんど | 有機化合物の分析の標準。水・CO2・空気には応答しない。試料は燃えてなくなる |
| 熱伝導度検出器(TCD) | キャリアガスと成分の熱伝導度の差 | キャリアガス以外のすべて(無機ガス・水も) | 汎用だが感度は低い。試料を壊さない |
| 電子捕獲検出器(ECD) | 成分が電子を捕まえて減る電流 | ハロゲン・ニトロ基など電子親和性の高い化合物 | 対象には極めて高感度。炭化水素・アルコール・アミンには感度が低い。直線範囲が狭い |
| 炎光光度検出器(FPD) | 水素炎の中で、硫黄やりんを含む化学種が出す特定の波長の光 | 硫黄・りん・すずを含む化合物 | 元素で選んで見る検出器 |
| 熱イオン化検出器(NPD など) | 加熱したアルカリ塩の表面でできるイオンの電流 | 窒素・りんを含む化合物 | 日本薬局方の「アルカリ熱イオン化検出器」 |
| 質量分析計(MS) | イオン化した成分の m/z(イオンの質量を電荷数で割った値) | イオン化できる成分のほとんど | ピークごとにマススペクトルが得られ、化合物を推定できる(GC-MS の節) |
FID:有機化合物の標準的な検出器
FID では、カラムから出てきたガスに水素を混ぜて空気中で燃やし、炎をはさむ電極の間に電圧をかけておきます。水素だけの炎にはイオンがほとんどないので、電流はほとんど流れません。そこへ有機化合物が入ってくると、炎の中で炭素が CH ラジカルなどを経て酸化される途中でイオン(主に CHO+)と電子ができ、電流が流れます。JIS K 0114 が「CHラジカルを生成し得る物質に対して感度がある」と書いているのはこの仕組みのことです。
この仕組みから、FID の性質がそのまま説明できます。
- 水・CO2・窒素・酸素・ヘリウムには応答しない:C–H をもたず、炎の中で CH ラジカルを作らないからです。水を含む試料でも、水のピークに邪魔されません。
- 応答はおおむね炭素の数で決まる:イオンを作るのは炭素なので、炭素の多い分子ほど大きく応答します。ただし、カルボニル基やカルボキシ基の炭素はすでに酸化されているので、ほとんど応答しません(Harvey)。
- 感度が高い:炎の中のイオンを直接数えるので、検出限界は TCD より2〜3桁小さくなります(Harvey)。
TCD:何でも見えるが感度は低い
TCD では、電流で加熱したフィラメントのまわりにカラムからのガスを流します。フィラメントの熱はまわりのガスに奪われ、その奪われ方はガスの熱伝導度で決まります。キャリアガスだけが流れている間はフィラメントの温度が一定ですが、熱伝導度の違う成分が混ざってくると熱の奪われ方が変わり、フィラメントの温度、つまり電気抵抗が変わります。この変化をブリッジ回路で電圧として取り出します。
キャリアガスと成分の熱伝導度の差を測るので、キャリアガス以外なら何でも見えます(JIS K 0114)。FID では見えない水素・酸素・窒素・CO・CO2・水を測りたいときは TCD を使います。キャリアガスにヘリウムを使うのは、ヘリウムの熱伝導度がほとんどの化合物よりずっと大きく、差が大きく出るからです。ただし水素を測るときは、熱伝導度がヘリウムに近いため、キャリアガスにアルゴンや窒素を使います。そのかわり、ガスの性質の「わずかな差」を見ているので感度は低く、微量の有機化合物を測るなら FID のほうが向きます。
ECD:ハロゲン化合物に高感度
ECD では、放射線源(一般には β 線を出す 63Ni)でまわりのガスをイオン化して電子を作り、電極の間に一定の電流を流しておきます。ここにハロゲンやニトロ基をもつ化合物が入ってくると、電子親和性が高いので電子を捕まえて陰イオンになり、電流が減ります。この電流の減少をピークとして記録します。
電子を捕まえられる化合物にしか応答しないので、選択性が非常に高く、有機塩素系の農薬や PCB のようなハロゲン化合物の微量分析に使われます。炭化水素・アルコール・アミンにはほとんど応答しないので(Harvey)、大量の炭化水素の中にある微量の有機ハロゲン化合物だけを拾い出せます。弱点は、応答が直線になる濃度範囲が狭いことです(JIS K 0114)。なお、JIS K 0114 には放射線源を使わない形式の ECD も載っています。
保持時間と昇温分析
保持時間・保持係数は HPLC と同じ式で読む
クロマトグラムの読み方(保持時間 tR、ホールドアップタイム tM、保持係数 k、理論段数 N、分離度 RS)は、GC でも HPLC と同じ式を使います。日本薬局方〈2.02〉は、GC のシステム適合性について「液体クロマトグラフィー〈2.01〉のシステム適合性の規定を準用する」としていて、JIS K 0114 も保持係数 k=(tR−tM)/tM、半値幅を使う理論段数 N=5.54(tR/wh)2、分離度 RS=1.18(tR2−tR1)/(wh1+wh2) を定義しています。式の意味と計算例はHPLCの記事の「クロマトグラムの読み方」にまとめています。
GC で tM を測るには、固定相にほとんど保持されない成分を入れて、そのピークの位置を見ます。FID ならメタンのように沸点が非常に低い炭化水素を使います(空気は FID に見えないので使えません)。
等温分析の限界と昇温分析
カラムの温度を最初から最後まで一定にする分析を等温分析といいます。等温で n-アルカンの同族体を分析すると、CH2 が1つ増えるごとに蒸気圧がほぼ一定の割合で下がるので、保持係数 k はほぼ一定の倍率で大きくなります。つまり、後の成分ほど出てくるまでの間隔が広がり、補正保持時間(tR−tM)が等比数列のように延びていきます。
そのうえ、理論段数 N が同じなら、半値幅は wh=2.355 tR/√N なので、ピークの幅は保持時間に比例して広がります。保持時間 4 分のピークと 40 分のピークでは、40 分のほうが10倍幅広くなり、面積が同じなら高さは10分の1です。低い温度では低沸点の成分はよく分かれますが、高沸点の成分はいつまでも出てこず、出てきても平たくつぶれたピークになります。温度を上げれば高沸点の成分は早く出ますが、今度は低沸点の成分どうしが tM の近くで重なります。1つの温度では、沸点の幅が広い混合物をうまく分析できません。
そこで、分析の途中でカラムの温度を上げていく昇温分析(温度プログラム)を使います。JIS K 0114 は昇温分析を「あらかじめ設定したプログラムに従って,カラム槽の温度を上昇させながら行う分析法」と定義し、その目的を分析時間の短縮と鋭いピークを得ることとしています。たとえば「50 °C で 2 分保ったあと、毎分 10 °C で 250 °C まで上げ、5 分保つ」のような条件を組みます。
昇温分析でピークが鋭くなるのは、高沸点の成分が、温度が低いうちはカラムの入口付近にほとんど動かずにとどまり、温度がその成分に合った高さまで上がってから一気に動き出すからです。動いている時間が短いので帯が広がる暇がなく、後の成分も前の成分と同じくらいの幅で出てきます。HPLC のグラジエント溶出で、移動相の有機溶媒を増やすと強く保持された成分が細いピークで出てくるのと、まったく同じ発想です。
保持指数(コバッツ指数):装置が変わっても使える保持の物差し
保持時間は、カラムの長さ・流量・温度で変わってしまうので、別の研究室の値とは比べられません。そこで、n-アルカンを物差しにして保持を表すのが保持指数(Kováts, 1958)です。n-アルカンの保持指数を炭素数の100倍と決め(オクタンは 800、ノナンは 900)、その間に出た化合物には、前後の n-アルカンとの位置関係から値を割り振ります。
等温分析では、先に見たとおり保持は炭素数に対して等比的に延びるので、補正保持時間 tR′=tR−tM の対数が炭素数に対して直線になります。だから、保持指数は対数で比例配分します。炭素数 n と n+1 の n-アルカンの間に出た成分 x の保持指数 I は次の式で求めます。
I = 100 × [ n + (log tR′(x) − log tR′(n)) / (log tR′(n+1) − log tR′(n)) ]
(等温分析)

例:tM = 1.00 分
  オクタン(n=8)の tR = 5.00 分
  ノナン(n=9)の tR = 9.00 分
  成分 x の tR = 7.00 分
  補正保持時間:オクタン 4.00 分
         ノナン 8.00 分
         x 6.00 分
  I = 100 × [ 8 + (log 6.00 − log 4.00) / (log 8.00 − log 4.00) ]
   = 100 × [ 8 + 0.17609 / 0.30103 ]
   = 100 × 8.58496 ≒ 858
x の補正保持時間 6.00 分は、オクタン(4.00 分)とノナン(8.00 分)のちょうど真ん中ですが、保持指数は 850 ではなく 858 になります。対数の目盛りの上で 4 と 8 の真ん中に当たるのは相乗平均の約 5.66 で、6.00 はそれより 8 の側にあるからです。昇温分析では、n-アルカンの保持時間が炭素数に対してほぼ等間隔に並ぶので、対数をとらずに保持時間そのもので比例配分する式が使われます(van den Dool & Kratz, 1963)。
保持指数は、同じ種類の固定相なら装置や研究室が変わっても値がほぼ再現されるので(Harvey)、GC-MS のマススペクトルだけでは区別しにくい異性体を見分ける手がかりとして、香気成分などの同定に使われます。
GC-MSとは
GC-MS(GC/MS とも書く)は、GC の検出器として質量分析計(MS)をつないだ装置です。GC で1成分ずつに分けてから MS に送るので、ピークの1本1本についてマススペクトルが得られます。保持時間だけでは「何か」はわかりませんが、マススペクトルは分子量とフラグメントの情報をもつので、化合物そのものを推定できます。
なぜGCとMSはつなぎやすいのか
質量分析計の中は高い真空に保たれています。GC がそこへ直結しやすいのは、移動相がもともと気体で、しかもキャピラリーカラムの流量が毎分 1 mL 程度と小さく、真空ポンプで引ききれるからです。カラムの出口をそのままイオン源に入れられます。
HPLC ではこうはいきません。移動相の水を毎分 1 mL 流すと、水 1 mL(約 55.5 mmol)は 0 °C・1 atm の気体に換算して約 1.2 L にもなります。これを真空中に入れるのは無理なので、LC-MS では大気圧の下で溶媒を霧にして飛ばしながらイオンを作る ESI などを使います。GC-MS では、気体になった試料に真空中で電子を当てる電子衝撃(EI)が標準です。
EIのマススペクトルとライブラリー検索
EI では、ふつう約 70 eV の電子を分子に当てます。分子は電子を1個失って分子イオン M+•(ラジカルカチオン)になり、その多くはさらに結合が切れてフラグメントイオンになります。分子イオンとフラグメントの読み方は質量分析・赤外分光法による構造決定で扱っています。
EI の大きな利点は、どの装置でも同じ条件(70 eV)で測るので、フラグメントの出方がよく再現されることです。そのため、測ったスペクトルを、既知化合物のスペクトルを集めたライブラリー(データベース)と照合して、候補の化合物を挙げることができます(JIS K 0114 も MS の定性の手段としてライブラリー検索を挙げています)。LC-MS の ESI では、分子量の情報をもつイオン([M+H]+ など)が主に出て、フラグメントを出させる条件も装置によって違うので、EI ほど汎用的なライブラリー照合はできません。
LC-MS のイオン化(ESI・APCI)の仕組みと、GC-MS との使い分けはLC-MSとは?原理・ESIとAPCIの違い・LC-MS/MSとマススペクトルの読み方で説明しています。
分子イオンが見えにくいときは、メタンなどの試薬ガスを使う化学イオン化(CI)で、フラグメントの少ない穏やかなスペクトルをとって分子量を確かめます(JIS K 0114)。
TIC・マスクロマトグラム・SIM
GC-MS は、たとえば1秒に何回も m/z の範囲を走査して、そのたびにマススペクトルを記録します。各時刻のイオンの量をすべて足して時間に対してプロットしたものがトータルイオンクロマトグラム(TIC)で、ふつうの GC のクロマトグラムに当たります。TIC のピークを1本選ぶと、その時刻のマススペクトルが表示されます。
特定の m/z のイオンの量だけを取り出してプロットしたものをマスクロマトグラムといいます。TIC では重なっているピークでも、片方にしか出ないイオンを選べば分けて見られます。さらに、最初から決めた数個の m/z だけを測る選択イオンモニタリング(SIM)にすると、1つのイオンを測る時間が長くなるので感度が上がり、微量成分の定量に使えます(JIS K 0114 は SIM を定量の手段として挙げています)。そのかわり、選ばなかったイオンの情報は記録されません。
HPLCとGCの違いと使い分け
TLC・カラムを含めた4つの手法の役割分担はHPLCの記事の比較表にまとめたので、ここでは GC と HPLC の違いを「なぜそうなるか」の側から整理します。
| 比べる点 | GC | HPLC |
|---|---|---|
| 移動相 | 気体(ヘリウム・水素・窒素)。試料を運ぶだけ | 液体(水・アセトニトリル・ヘキサンなど)。試料と相互作用する |
| 保持を動かすつまみ | カラム温度(昇温)と固定相 | 移動相の組成・pH(グラジエント)と固定相 |
| 試料の条件 | 気化でき、注入口とカラムの温度で分解しないこと | 移動相に溶けること。不揮発性・熱に弱いもの・塩・高分子も可 |
| カラム | 中空のキャピラリーカラムが主流。長さ 30 m 前後 | 細かい粒子を詰めたカラム。長さは数 cm〜数十 cm |
| 代表的な検出器 | FID(有機化合物ならほぼ何でも)・TCD・ECD・MS | UV(紫外吸収のあるもの)・RI・ELSD・MS |
| MS との結合 | 直結しやすい。EI でライブラリー検索ができる | ESI などで大気圧イオン化。分子量の情報が中心 |
| 得意な対象の例 | 有機溶媒・残留溶媒、香気成分、低分子の炭化水素・ハロゲン化合物、脂肪酸メチルエステル | 医薬品、天然物、アミノ酸・ペプチド、糖、高沸点の合成中間体 |
使い分けの第一の基準は、その化合物が分解せずに気化できるかです。気化できるなら、GC は FID という「有機化合物ならほぼ何でも見える」検出器が使え、紫外吸収をもたない脂肪族の化合物でも感度よく測れます。HPLC の UV 検出器では見えにくい飽和炭化水素やアルコール、エステルの分析で GC が強いのはこのためです。逆に、塩やカルボキシ基を多くもつ化合物・糖・ペプチドのように気化できないもの、加熱すると分解するものは HPLC に回します。
誘導体化で気化しやすくする
OH・COOH・NH2 をもつ化合物は、分子間で水素結合をつくるので沸点が高く、カラムや注入口の表面の活性な部分(シラノール基など)にも吸着して、テーリングしやすくなります。そのままでは GC にかけにくいこうした化合物は、誘導体化してから分析します。JIS K 0114 は、誘導体化の目的を揮発性・安定性を高めて分離を改善することとし、種類としてエステル化・シリル化・アシル化を挙げています。
- シリル化:O–H や N–H の水素をトリメチルシリル(TMS)基に置き換えます。水素結合の供与体がなくなるので、分子間の引き合いが弱まり、気化しやすくなります(シリル化の反応そのものはシリル基の記事)。
- エステル化:カルボン酸をメチルエステルにします。長鎖の脂肪酸は、メチルエステルにして GC で分析するのが一般的です(反応はエステル化反応の記事)。
- アシル化:アミンやアルコールをアミド・エステルにします。ハロゲンを含むアシル基を入れると、ECD で検出しやすくなります(JIS K 0114 は、誘導体化で ECD・MS などでの検出感度を上げられるとしています)。
Harvey も、アミノ酸はそのままでは揮発性が足りないので、揮発しやすい形に変えてから GC にかけると説明しています。気化しない成分を無理に注入すると、カラムの入口に凝縮して残り、カラムの性能を落とします(Harvey)。反応液を GC にかけるときは、ミニワークアップで塩や触媒を除き、揮発性の溶媒に溶かしてから注入します。
研究室でのGCの使いどころ
- 反応追跡:揮発しやすい原料・生成物の反応で、原料のピーク面積の減り方を数字で追う。TLC で見えない低沸点の化合物にも使える
- 蒸留した液体や市販溶媒の純度確認:沸点の近い不純物を分ける。溶媒の沸点は有機溶媒の沸点・極性一覧表
- 残留溶媒の試験:容器の中で試料を温め、上の気相(ヘッドスペース)だけを GC に入れるヘッドスペース法を使う。日本薬局方の〈2.46〉残留溶媒もヘッドスペース GC による
- 揮発性のキラル化合物の ee 測定:シクロデキストリン誘導体などのキラルな固定相を使うキラル GC で、エナンチオマーを分ける(ee の計算はHPLC の記事、分割の考え方はラセミ体の光学分割)
定量は内標準法が基本
日本薬局方〈2.02〉は、GC の定量を「通例,内標準法によるが,適当な内標準物質が得られない場合は絶対検量線法による」としています。内標準物質には「被検成分になるべく近い保持時間を持ち,いずれのピークとも完全に分離する安定な物質」を選びます。
GC で内標準法が基本になるのは、注入のばらつきを打ち消すためと考えるとわかりやすくなります(Harvey)。マイクロシリンジで 1 μL 前後を手で注入すると、入る量が毎回少しずつ違い、スプリット注入では分割される割合も注入のたびに少し変わりえます。試料に一定量の内標準物質を加えておけば、カラムに入る量が変わっても目的物と内標準物質は同じ割合で増減するので、面積の比をとればばらつきが消えます。
試験・院試での問われ方
分析化学や機器分析の試験、大学院入試で GC が問われるときの形としては、次のようなものがあります。どれも「キャリアガスは運ぶだけ」「保持は沸点と固定相で決まる」「温度が保持のつまみ」の3点から答えを組み立てられます。
- 溶出順を答える:「無極性カラムで、ペンタン・ヘキサン・ヘプタンはどの順に出るか」。沸点の低い順です。極性カラムでは、沸点が近くても OH や芳香環をもつものが遅れます。
- 昇温分析の利点を説明する:等温では後の成分ほどピークが広がり、時間もかかる。昇温すると高沸点の成分がカラムの入口にとどまってから一気に動くので、ピークが鋭くなり分析時間も短くなる。
- 検出器を選ぶ:「水素と窒素の混合ガスの分析」なら TCD、「微量の有機塩素系農薬」なら ECD、「アルカンの混合物の定量」なら FID。FID が水や CO2 に応答しない理由も問われます。
- 保持指数・保持係数を計算する:n-アルカンの保持時間と tM が与えられ、等温なら対数で比例配分して保持指数を求めます。
- GC と HPLC の使い分け:揮発性・熱安定性で判断し、気化できない化合物は誘導体化するか HPLC を使う。
まとめ
GC のクロマトグラムに並ぶピークは、分子が液膜に溶けては気相に飛び出すことを数えきれないほどくり返した記録です。「この分子は蒸気になりやすいか」「固定相と引き合うか」を考えれば、溶出順も、昇温の意味も、検出器の選び方も、暗記ではなく分子の性質から説明できます。
よくある質問
ガスクロマトグラフィー(GC)は、試料を注入口で気化させ、ヘリウムなどのキャリアガスでカラムに流し、固定相への溶けやすさの差で成分を分けて検出する分析法です。保持時間で成分を見分け、ピーク面積で量を求めます。移動相が気体なので、揮発しやすく、注入口やカラムの温度で分解しない化合物に向きます。有機溶媒や香気成分、残留溶媒の分析に広く使われます。
第一の基準は、その化合物が分解せずに気化できるかどうかです。気化できる化合物なら GC が向き、紫外吸収をもたない炭化水素やアルコール、エステルでも FID で感度よく測れます。塩、糖、ペプチド、高沸点の化合物、加熱で分解する化合物は気化できないので HPLC を使います。OH や COOH をもつ化合物は、シリル化やメチルエステル化で気化しやすくすれば GC にかけられることもあります。
GC ではカラムの温度が保持の強さを決めるので、1つの温度のままでは沸点の幅が広い混合物をうまく分けられないからです。低い温度では高沸点の成分がなかなか出ず、出ても幅の広い低いピークになります。高い温度では低沸点の成分どうしが重なります。分析中に温度を上げていくと、高沸点の成分はカラムの入口にとどまってから一気に動き出すので、後の成分も鋭いピークで出て、分析時間も短くなります。
FID(水素炎イオン化検出器)は、水素炎の中で有機化合物が燃えるときにできるイオンの電流を測ります。有機化合物のほとんどに高い感度で応答しますが、水・CO2・空気のように炎の中で CH ラジカルを作らない成分には応答せず、試料は燃えてなくなります。TCD(熱伝導度検出器)は、キャリアガスと成分の熱伝導度の差を測るので、キャリアガス以外なら無機ガスや水も含めて何でも検出できますが、感度は FID より低くなります。
GC-MS は、ガスクロマトグラフで分けた成分を、そのまま質量分析計に送って1成分ずつマススペクトルを測る装置です。イオン化には、約 70 eV の電子を当てる電子衝撃(EI)が標準で、条件がそろっているためスペクトルの再現性が高く、ライブラリーと照合して化合物の候補を挙げられます。ただし、似たスペクトルの異性体もあるので、確定するには標準品で保持時間とスペクトルの両方が一致するかを確かめます。
関連記事
分液・カラム・TLC・再結晶などの実験操作は、有機化学実験の基本操作まとめに、1回の合成実験の流れに沿って並べています。機器分析の全体像は機器分析総まとめです。
- HPLCとは?原理・順相と逆相の違い・保持時間とクロマトグラムの読み方
- TLCのやり方とRf値の求め方|展開溶媒の選び方・コスポット・テーリング
- カラムクロマトグラフィーのやり方|展開溶媒の決め方・詰め方・失敗例
- 質量分析・赤外分光法による構造決定|MS・IRスペクトルの読み方
- 有機溶媒の沸点・極性一覧表|トルエン・DMSOなど20種の性質と選び方
- 分子間力とは?水素結合とファンデルワールス力を解説
- ラセミ体の光学分割|塩法・HPLC・酵素分割と収率50%の壁を超える方法