元素分析(CHN分析)とは?原理と計算方法・論文の±0.4%基準とずれの原因
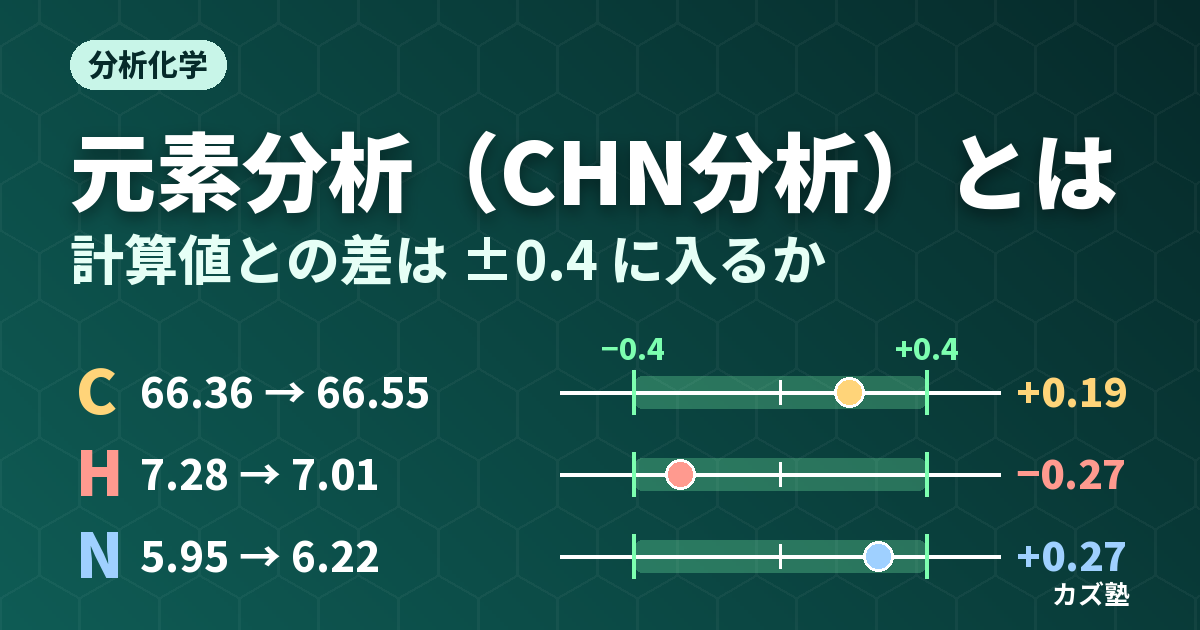
新しい化合物を合成して論文の実験項を書くとき、NMR のデータといっしょに並ぶことがあるのが「Anal. Calcd for … Found …」という数字の列です。計算値と実測値の差が 0.4 に収まるかどうかで、投稿先によってはその化合物のデータとして認められるかが変わります。たった数 mg を燃やして出てくる3つの数字が、なぜ化合物の「身分証明」として扱われてきたのでしょうか。
高校の化学では、燃焼で生じた水と二酸化炭素を吸収管に吸わせて質量を量る計算として習います(有機化合物とは?の「元素分析(燃焼分析)で組成式を求める」)。この記事はその続きです。いまの研究室の装置が中で何をしているのか、出てきた数字をどう計算し、論文の「±0.4%」の基準でどう判定するのか、合わないときに何を疑えばよいのかを、理由といっしょに説明します。
元素分析(CHN分析)とは——燃やして、気体にして、量る
有機化合物の元素分析は、試料に含まれる元素の割合を質量%で求める分析です。この記事で扱うのは、有機化合物の炭素・水素・窒素の3元素を同時に測る CHN 分析(硫黄も測るなら CHNS 分析)です。ごく少量の試料で行うので、日本では「有機微量元素分析」という呼び方もあります(北海道大学の機器分析受託部門の報告の表題など)。
燃やして気体にして量るという原理は、リービッヒの時代から同じです。有機化合物の炭素は燃やせば CO2 に、水素は H2O になります。窒素は N2 にそろえて量ります。元素ごとに1種類の気体にそろえれば、その気体の量から元素の量が逆算できる、というのが元素分析の考え方です。
何がわかって、何がわからないか
元素分析で直接わかるのは「C が何%、H が何%、N が何%」という数字だけです。そこから言えることと言えないことを整理しておきます。
| 問い | 元素分析で答えられるか | 理由 |
|---|---|---|
| 原子の数の比(組成式)は? | 答えられる | 質量%を原子量で割れば、原子の数の比になる |
| 分子式は? | 単独では決まらない | C2H4O と C4H8O2 は質量%がまったく同じ。分子量(MS など)が別に要る |
| 試料全体に、組成の違う不純物が混ざっていないか? | 目安になる | 混ざった分だけ、試料全体の%が計算値からずれる |
| どの構造か(異性体のどれか)? | 答えられない | 異性体どうしは組成がまったく同じ |
最後の行は見落としやすいところです。組成が同じなら、どんな構造でも同じ数字が出ます。だから元素分析は構造そのものを決める道具ではなく、分子式と純度を裏付ける道具です(構造決定の流れの中での位置は構造決定の基礎の手順1)。
高校の燃焼分析とどこが違うか
高校の燃焼分析では、生じた H2O を塩化カルシウム管に、CO2 をソーダ石灰管に吸わせ、管の質量の増加を量りました。いまの装置は、燃えてできた気体をヘリウムの流れに乗せて分け、検出器の信号の大きさで量ります。違いを表にします。
| 高校の燃焼分析(吸収管) | 現代の CHN(S) 分析装置 | |
|---|---|---|
| 量るもの | 吸収管の質量の増加 | 気体ごとの検出器の信号(ピーク面積) |
| 窒素 | 吸収管では量らない(検出反応で有無を確かめる) | N2 として同時に測る |
| 酸素 | 全体から引き算 | 引き算か、熱分解で CO にして直接測る |
| 試料の量 | 決まりはない(有機化合物とは?の例題は 23.0 mg) | 数 mg(メーカーの応用例では 1〜3 mg) |
| 量の換算 | 質量比(CO2 の 12/44 など) | 組成既知の標準物質で検出器の感度を合わせる |
試料が数 mg しかないので、量り取る天秤の精度がそのまま結果に効きます。仮に 2.000 mg の試料を 0.002 mg 量り違えると、相対誤差は 0.1% で、炭素 71% の化合物なら炭素の値が約 0.07 ポイント動きます(計算練習用の仮の数値)。元素分析の試料が微量天秤で量られるのは、このためです。
CHN(S) 分析装置の原理——燃焼・還元・分離・検出
装置の中の流れを、メーカーの技術資料(Thermo Fisher Scientific の FlashSmart の応用例と FLASH 2000 の解説資料)に沿って追います。温度や充填剤は装置によって違いますが、ここで取り上げる Thermo Fisher Scientific と Elementar の装置は、どちらも「燃やす → 還元する → 分ける → 測る」の4段階でできています。
燃焼:スズの容器ごと、酸素の中で瞬間的に燃やす
試料はスズの小さな容器に量り取り、包んだまま燃焼管に落とします。落とす直前に純酸素を吹き込んでおきます。FLASH 2000 の解説資料では、炉の設定は 1020 °C で、スズが強い酸化雰囲気に触れると激しく発熱し、温度はおよそ 1800 °C まで上がるとされています(Elementar の UNICUBE の製品ページも、炉は最高 1200 °C、スズ箔を使うと燃焼点で一時的に 1800 °C に達すると説明しています)。
なぜわざわざスズで包むのでしょうか。スズは酸化されるときに大きな熱を出すので、試料のまわりだけが一瞬、炉の温度よりはるかに熱くなります。燃えにくい化合物でも完全に燃やしきるための工夫です。燃え残った炭素は CO2 にならないので、燃焼が不完全だと炭素の値が低く出ます。元素分析の精度は、まず試料を燃やしきれるかどうかにかかっています。
燃焼で、炭素は CO2、水素は H2O、硫黄は SO2(一部は SO3)になります。窒素は N2 だけでなく、一部が窒素酸化物(NOx)になります。FLASH 2000 の資料では、燃焼管に酸化銅の層があり、燃焼生成物はここを通って酸化が完了するとされています。燃え残った一酸化炭素などを CO2 まで酸化しきる段階で、高校の燃焼分析で試料を酸化銅(II)とともに加熱するのと同じ役割です。
還元:銅で窒素酸化物を N2 にし、余分な酸素を取り除く
燃焼ガスはヘリウムの流れに乗って、加熱した銅を詰めた層を通ります。FLASH 2000 の資料によると、ここで窒素酸化物と三酸化硫黄はそれぞれ N2 と SO2 に還元され、余分な酸素は銅に捕らえられます。
この段階が要る理由は、窒素の数え方にあります。窒素が N2 と NO と NO2 に分かれたままだと、同じ窒素原子が別々の気体として別々に出てきて、1つのピークの面積から窒素の量を出せません。全部を N2 という1種類の気体にそろえるから、N2 のピーク1本で窒素の総量がわかるのです。燃焼のために過剰に入れた酸素も、ここで取り除いておきます。
分離と検出:ガスを分けて、熱伝導度検出器で測る
還元を終えたガスは、N2・CO2・H2O(・SO2)の混合物です。これを分けてから検出器に送ります。分け方は装置によって違い、Thermo Fisher Scientific の装置はガスクロマトグラフィー(GC)のカラムで分けます。Elementar の装置は、N2 以外のガス(CO2・H2O・SO2)をいったん吸着カラムに捕らえ、温度を上げて1種類ずつ放出させる方式です(受託分析の東レリサーチセンターの解説も、N2 を先に測り、CO2、H2O の順にカラムを加熱して放出させる流れを説明しています)。
検出器は、Thermo Fisher Scientific・Elementar のどちらも、C・H・N には熱伝導度検出器(TCD)を使います(Elementar は硫黄・酸素用の赤外検出器も選べます)。TCD は、加熱したフィラメントから熱がどれだけ奪われるかで、流れてくるガスの熱伝導度の違いを測ります。キャリアガスのヘリウムは熱伝導度が大きいので、熱伝導度の小さい N2 や CO2 が混ざると差が大きく出ます。TCD はキャリアガス以外なら何にでも応答するので、先に分けておかないと、どのガスの信号か区別できません(TCD の仕組みはガスクロマトグラフィーの原理の検出器の節)。
校正:組成のわかった標準物質で感度を合わせる
TCD の信号の大きさは、ガスの種類によって違います。同じ物質量の N2 と CO2 でも、ピーク面積は同じになりません。だから、面積をそのまま足し引きしても元素の量にはなりません。
そこで、組成が正確にわかっている標準物質を同じ条件で燃やし、「この面積なら、この元素が何 mg」という換算係数を元素ごとに決めておきます。FLASH 2000 の資料は、空の容器を燃やしたときの面積(ブランク)を差し引いてから係数を求める K ファクター法を多くの利用者が使う方式として挙げ、組成の違う3〜4種の標準物質で検量線を引く線形法も用意しています(考え方は検量線の記事と同じです)。
標準物質には、純度が高く、安定で、吸湿しにくい化合物を選びます。Thermo Fisher Scientific の応用例では、CHN にアセトアニリド、CHNS に BBOT(2,5-ビス(5-tert-ブチル-2-ベンゾオキサゾリル)チオフェン)、酸素にスルファニルアミドなどを使っています。
酸素は別に測る——燃焼では測れない理由
燃焼のために外から酸素を大量に入れているので、CO2 や H2O の酸素のうち、どれだけが試料由来なのか区別できません。
酸素を測る方法は主に2つあります。1つは、100% から C・H・N(・S)を引く差し引き法です。手軽ですが、ほかの元素の誤差がすべて酸素に押しつけられます。仮に C・H・N がそれぞれ同じ向きに 0.3 ポイントずれると、酸素は 0.9 ポイントずれ、酸素が 11.84% のアセトアニリドなら相対誤差は約 8% になります。
もう1つは、酸素を入れずに試料を熱分解する直接法です。Thermo Fisher Scientific の資料では、試料を銀の容器に量り取り、ニッケルで被覆した炭素を詰めた 1060 °C の熱分解管に入れます。試料の酸素は炭素と結びついて一酸化炭素(CO)になり、これを分離して TCD で測ります。燃焼とは逆に、酸素を外から入れないことが要点です。
元素分析の計算——理論値を出す・組成式を出す
計算は2方向あります。分子式から理論値(計算値)を出す計算と、測定値から組成式を出す計算です。原子量は IUPAC(国際純正・応用化学連合)の原子量および同位体存在度委員会(CIAAW)が有効数字5桁に丸めた 2024年の表(Abridged Standard Atomic Weights)の値、H 1.0080、C 12.011、N 14.007、O 15.999 を使います。
分子式から理論値(計算値)を出す
標準物質にも使われるアセトアニリド(C8H9NO)で計算します。
C:12.011 × 8 = 96.088
H: 1.0080 × 9 =  9.072
N:14.007 × 1 = 14.007
O:15.999 × 1 = 15.999
分子量          = 135.166
C% = 96.088 ÷ 135.166 × 100 = 71.09
H% =  9.072 ÷ 135.166 × 100 =  6.71
N% = 14.007 ÷ 135.166 × 100 = 10.36
O% = 15.999 ÷ 135.166 × 100 = 11.84
論文には、後で見る J. Org. Chem. の書式例のように小数第2位まで書きます。4桁の値(C 12.01、N 14.01、O 16.00 など)で計算しても、変わるのは小数第2位が 0.01 程度です(アセトアニリドなら N が 10.36 から 10.37 になります)。ChemDraw の Elemental Analysis の欄でも計算値を表示できます(ChemDraw の記事)。
測定値から組成式を出す
逆の計算です。C・H・N・O からなる化合物を分析して、C 71.02%、H 6.75%、N 10.31% が得られたとします(計算練習用の仮の数値)。酸素は直接測っていないので差し引きで 100 − 71.02 − 6.75 − 10.31 = 11.92% とします。
C:71.02 ÷ 12.011 = 5.913
H: 6.75 ÷  1.0080 = 6.696
N:10.31 ÷ 14.007 = 0.7361
O:11.92 ÷ 15.999 = 0.7450
いちばん小さい N で割る → C : H : N : O = 8.03 : 9.10 : 1.00 : 1.01
組成式 C8H9NO(式量 135)
質量%を原子量で割ると、試料 100 g あたりの各元素の物質量(mol)になります。その比が原子の数の比です。比が 8.03 や 9.10 のように整数からわずかにずれるのは測定の誤差で、ずれが大きくて 1.5 や 2.33 のようになるなら、全体を 2 倍や 3 倍して整数に近づけます。
組成式から分子式へ——分子量は別に要る
組成式 C8H9NO は、分子式が C8H9NO でも C16H18N2O2 でも同じ%を与えます。分子式を決めるには分子量が必要で、質量分析で分子イオンが m/z 135 に出れば C8H9NO と決まります(質量分析の基礎)。分子式が出たら、次は不飽和度で環と多重結合の数を数えます。
論文での書き方
ACS の J. Org. Chem. の投稿規定は、元素分析の結果を次の形式で書くよう例を示しています。
Anal. Calcd for C13H17NO3: C, 66.36; H, 7.28; N, 5.95. Found: C, 66.55; H, 7.01; N, 6.22.
Calcd が分子式から出した計算値、Found が実測値です。IUPAC の原子量で C13H17NO3 を計算すると、C 66.36、H 7.28、N 5.95 となり、例の計算値と一致します。
論文の「±0.4%」基準——どの規定で、なぜ議論になっているか
投稿規定の文言
新しい化合物の元素分析について、J. Org. Chem. の投稿規定は “Elemental analysis Found values for carbon, hydrogen, and nitrogen should be within 0.4% of the Calcd values” と書いています。Org. Lett. の投稿規定は、新しい化合物について “either the HRMS data accurate within 5 ppm, or combustion elemental analysis data accurate within 0.4%, must be reported for new compounds.” としています。Org. Lett. では HRMS で 5 ppm 以内か元素分析で 0.4% 以内のどちらか、J. Org. Chem. は HRMS について、分子量 1000 未満の化合物なら m/z で 0.003 以内を目安にしています(いずれも ACS の現行の Author Guidelines で 2026年11月に確認)。
基準は雑誌ごとに違います。Kuveke らが2022年にまとめた投稿規定の表では、多くの雑誌が ±0.4% でしたが、Chemical Science は ±0.3%(例外的に ±0.5%)、Nature Chemistry や JACS は元素分析を必須にしていませんでした。投稿規定は改訂されるので、投稿先の現行の規定で確かめてください。
±0.4% は0.4ポイントの差という意味
0.4% は、計算値に対する相対誤差ではなく、質量%どうしの差の絶対値が 0.4 以内という意味で使われています。上の J. Org. Chem. の書式例で確かめると、差は C +0.19、H −0.27、N +0.27 で、すべて 0.4 以内です。もし相対誤差の意味なら、N は 0.27 ÷ 5.95 = 4.5% のずれになり、規定の例そのものが基準を満たさなくなります。計算値が C 71.09% なら、合格の範囲は 70.69〜71.49% です。
2022年の国際比較研究:市販の高純度試薬でも約1割が外れた
この基準を実際に検証したのが、Kuveke らの論文(ACS Cent. Sci. 2022, 8, 855–863)です。著者らは、市販の高純度試薬5種(dl-トリプトファン、スクシンイミド、2-ヒドロキシベンゾイミダゾール、ビソクトリゾール、ジアセチルピリジン。表示純度 97% 以上)を、米国・英国・ドイツ・カナダ・オーストラリアなど8か国の17の分析機関と、著者の研究室の計18か所で CHN 分析しました。
| 結果 | 数値 |
|---|---|
| 得られたデータ | 436 点(C 146・H 146・N 144) |
| ±0.4% を外れた数 | 47 点(10.78%) |
| 元素ごとに外れた割合 | C 16.44%、H 2.05%、N 13.89% |
| 最大のずれ | スクシンイミドの炭素で −7.81 |
| 分析機関の差 | 全点が範囲内だったのは4機関と著者の研究室。2割以上が外れた機関も5つ(最大3割) |
5種の化合物の間で外れる割合に有意な差はなく、著者らは試料が表示どおりの純度だとみなせるとしています。そのうえで、化学系の雑誌が最もよく求める ±0.4% という基準は正当化できないと結論づけました。文献をたどっても、なぜ 0.4% が選ばれたのかはわからなかったとも書いています。
元素ごとの外れ方の違いは、次のように説明できる可能性があります(筆者の見方)。基準が 0.4 ポイントという絶対値なので、%の数字そのものが大きい元素ほど厳しくなります。試験された dl-トリプトファン(C11H12N2O2)の計算値は C 64.69、H 5.92、N 13.72 で、同じ 0.5% の相対誤差でも、炭素は約 0.32 ポイント動くのに、水素は約 0.03 ポイントしか動きません。水素がほとんど外れなかったことは、これで説明できるかもしれません。一方、窒素は同じ相対誤差で約 0.07 ポイントしか動かないのに、炭素に近い割合で外れています。元素ごとに測定の精度そのものが違う可能性があり、著者らも、一律の基準は測定誤差や C・H・N の精度の違いを考えていないと指摘しています。
その後の変化
この研究のあと、ベイラー大学(著者の1人の所属)の2023年6月の発表によると、Chemistry – A European Journal と Wiley の姉妹誌は投稿規定から 0.4% の基準を外し、元素分析ができない場合の選択肢を設けました。一方、上で見たように J. Org. Chem. や Org. Lett. は現在も 0.4% を書いています。外れたときに理由を説明できることが大事で、それが次の節の内容です。
値がずれる原因と見分け方
ずれの大きさは「混ざった量 × 組成の差」で決まる
試料に不純物が質量分率 w だけ混ざっているとします。試料全体の炭素の%は、化合物の%と不純物の%の重み付き平均になるので、
実測値 = (1 − w) × 化合物の% + w × 不純物の%
ずれ   = 実測値 − 計算値 = w × (不純物の% − 化合物の%)
です。ずれは、混ざった量 w だけでなく、不純物と化合物の組成がどれだけ違うかで決まります。下の図は、N-ベンジルベンズアミド(C14H13NO。計算値 C 79.59、H 6.20、N 6.63)に、いろいろな不純物が 2 wt% 混ざったときのずれを、この式で計算したものです。
図から、元素分析の「目」の性質が読み取れます。
- 水・無機物(シリカゲル、乾燥剤、塩):炭素を含まないので、炭素の値を大きく下げる。この化合物では 0.5 wt% を超えると炭素が基準を外れる
- ジクロロメタン:炭素が 14% しかないので、水と同じく炭素を下げる
- ヘキサン:炭素の%が化合物に近く、炭素はほとんど動かない。水素が上がり窒素が下がるが、3.9 wt% までなら基準内に収まる
- 異性体や組成の近い副生成物:何%混ざっても数字が変わらない
元素分析が鋭く見つけるのは、組成の大きく違う不純物です。逆に、組成の近い不純物には鈍く、異性体はまったく見えません。±0.4% に入ったからといって、純度が 99.6% 以上という意味にはならないのは、このためです。
原因ごとの指紋
ずれの向きの組み合わせから、原因の見当がつきます。向きは、上の式のとおり、不純物の%が化合物の%より大きいか小さいかで決まります。下の表は、水素が水(H 11.2%)より少ない、ふつうの芳香族化合物などを想定した向きです(水素の多い化合物では、水が混ざっても水素はむしろ下がります)。
| 原因 | C | H | N | 見分け方と対処 |
|---|---|---|---|---|
| 水(吸湿・水和水) | 下がる | 上がる | 下がる | 水素だけが上がる。TG の重量減少、カールフィッシャー滴定での水分の定量、結晶構造で水を確かめる |
| C・H・N を含まない無機物(シリカゲル・無水の乾燥剤・NaCl など) | 下がる | 下がる | 下がる | C・H・N が同じ割合で下がり、C/N の比は計算値と合う。ろ過や再結晶で除く |
| 塩素系溶媒(CH2Cl2・CHCl3) | 下がる | 少し下がる | 下がる | 水と似るが水素は上がらない。1H NMR の溶媒ピークで確かめる |
| 炭化水素系溶媒(ヘキサンなど) | 上がる(化合物の C が多いとほぼ同じ) | 上がる | 下がる | 水素が上がる。1H NMR で確かめる |
| 不完全燃焼 | 下がる | 一定しない | 一定しない | 燃え残った炭素は CO2 にならない。分析機関と相談し、燃焼助剤を加えるなど条件を変えて測り直す |
N-ベンジルベンズアミドの例なら、0.25 当量の水(2.1 wt%)で C は 79.59 から 77.93 に、0.1 当量のジクロロメタン(3.9 wt%)で 77.06 に下がります(計算値)。0.1 当量という少ない物質量でも、質量では数%になる点に注意が要ります。
水和水・溶媒和物を式に入れるときの注意
結晶に水や溶媒が決まった比で入っている化合物(水和物・溶媒和物)なら、それを含めた分子式で計算値を出すのが正しい扱いです。ただし、数字を合わせるために「·0.3H2O」のような端数を足すのは要注意です。
吸湿しやすい化合物・空気に弱い化合物
吸湿しやすい化合物は、量っている間に空気中の水を吸います。乾燥しても、量るときに吸えば同じことです。空気や水で分解する化合物では、量り取るまでの間に組成そのものが変わります。Kuveke らは、空気や温度に敏感な化合物では満足な結果が得られないことがあると認める雑誌もあると紹介していて、Org. Lett. の投稿規定も、必要なデータが取れないときは理由を実験項に書くよう求め、その例に、化合物が不安定で良好な元素分析値が得られない場合を挙げています。
ハロゲン・硫黄・金属を含む化合物
フッ素を含む化合物では、燃焼で生じる反応性の高いフッ素を取り除く必要があります。Thermo Fisher Scientific の応用例では、フッ素を含む医薬品を、フッ素を捕らえる吸収剤を入れた反応管で測っています(同じ資料で、塩素は結果に影響しなかったとしています)。金属を含む化合物は、燃えない残り(灰)が反応管にたまります。FLASH 2000 の資料は、無機物の多い試料では石英のるつぼを入れて灰を取り除く手順を示しています。
高分解能MSとの違い——純度の裏付けか、分子式の裏付けか
元素分析と高分解能質量分析(HRMS)は、どちらも「分子式の裏付け」に使われます。ですが、見ているものが違います。
HRMS は純度を示せない
HRMS が測るのは、目的のイオンの m/z です。試料に 5% の不純物が混ざっていても、不純物は別の m/z に出るだけで、目的のイオンの m/z の値は変わりません。Org. Lett. の投稿規定が “HRMS data may be used to support a molecular formula assignment but cannot be used as a criterion of purity.” と書いているのはこのためです(J. Org. Chem. の規定も同じ趣旨)。
元素分析は逆に、数 mg の試料全体を燃やして測ります。不純物も一緒に燃えて、混ざった分だけ数字を動かします。だから元素分析は、組成の違う不純物については、試料全体の純度の裏付けになります。
元素分析は「小さな組成の違い」に弱い
一方、元素分析には区別できない組み合わせがあります。1つは異性体で、Org. Lett. の投稿規定は、異性化や転位の生成物には燃焼分析は良い選択ではないと書いています。出発物と生成物の組成が同じだからです。
もう1つは、大きな分子のわずかな変化です。J. Org. Chem. の投稿規定は、大きな分子の炭素–炭素二重結合を水素化したときのように、組成の変化が小さい場合には HRMS のほうが役に立つとしています。たとえば、コレステロール(C27H46O)とその二重結合を水素化したコレスタノール(C27H48O)の計算値は次のとおりです。
| C27H46O(コレステロール) | C27H48O(コレスタノール) | |
|---|---|---|
| C の計算値(±0.4 の範囲) | 83.87(83.47〜84.27) | 83.44(83.04〜83.84) |
| H の計算値(±0.4 の範囲) | 11.99(11.59〜12.39) | 12.45(12.05〜12.85) |
| モノアイソトピック質量 | 386.3549 | 388.3705 |
C で 83.47〜83.84、H で 12.05〜12.39 の範囲に入る実測値(たとえば C 83.65、H 12.20)は、どちらの分子式の基準も満たしてしまいます。HRMS なら質量の差は 2.016 で、Org. Lett. の 5 ppm(この質量で約 0.002)よりはるかに大きく、迷いようがありません(この差なら低分解能MSでも分かれます。HRMS が要るのは組成式まで確かめるときです)。
| 元素分析(CHN) | 高分解能MS(HRMS) | |
|---|---|---|
| 測るもの | 試料全体の C・H・N の質量% | 目的のイオンの m/z(小数点以下まで) |
| 分子式 | 組成式まで。分子量は別に要る | 組成式が直接わかる |
| 純度 | 組成の違う不純物なら目安になる | 示せない |
| 水和水・溶媒和物 | 数字に表れる | 分子のイオンの組成式には入らず、比はわからない |
| 苦手なこと | 異性体、大きな分子のわずかな組成変化 | 不純物の量、異性体 |
どちらも異性体は区別できず、構造そのものは NMR などで決めます(NMR の読み方)。J. Org. Chem. の規定は、分子式の確認について、単結晶X線構造解析を元素分析や HRMS の代わりとして一般に認めるとしています。
ハロゲン・硫黄・金属は別の方法で測る
CHN(S) 分析装置が測る主な対象は C・H・N・S(と別流路の O)です(塩素用の検出器を選べる装置もあります)。ハロゲンや金属の量は、次のような別の方法で測ります。
| 測りたい元素 | 代表的な方法 | 原理 |
|---|---|---|
| ハロゲン・硫黄 | 酸素フラスコ燃焼法+イオンクロマトグラフィー | 酸素を満たしたフラスコの中で試料を燃やし、生じたハロゲン化物・硫黄酸化物を吸収液に集めてイオンクロマトグラフで定量する |
| ハロゲン・硫黄 | 燃焼イオンクロマトグラフィー(CIC) | 炉の中で酸素と水蒸気を使って試料を分解(熱加水分解)し、ガスを吸収液に移して陰イオンとして測る。複数のハロゲンと硫黄を同時に測れる |
| 金属 | ICP 発光分光分析・ICP-MS・原子吸光 | 試料を酸で分解して溶液にし、元素ごとの発光・イオン・吸光を測る |
第十九改正日本薬局方の一般試験法〈1.06〉は、酸素フラスコ燃焼法を「塩素,臭素,ヨウ素,フッ素又は硫黄などを含む有機化合物を,酸素を満たしたフラスコ中で燃焼分解し,その中に含まれるハロゲン又は硫黄などを確認又は定量する方法」と定めています。北海道大学の機器分析受託部門の報告によれば、1892年のヘンペルの方法に始まり、シェニガーがミクロ法として完成させたとされる方法で、手作業の細かい操作が多く、実験条件は標準化されていないとも書かれています。燃焼イオンクロマトグラフィーは、燃焼・吸収・イオンクロマトグラフィーを1つの装置でつないだ方法で、アリカンテ大学の機器の説明では、試料をアルゴン中 1050 °C で分解し、酸素と水で熱分解したガスを吸収液に移して、陰イオンを電気伝導度で検出します。
歴史:リービッヒのカリ球からプレーグルの微量分析へ
有機化合物の燃焼分析を正確で実用的な方法にしたのは、1831年にカリ球装置を発表したリービッヒです。生じた水を塩化カルシウム管に、二酸化炭素を水酸化カリウムの溶液を入れたガラス球(カリ球)に吸わせ、質量の増加から炭素と水素を求めました。高校の燃焼分析も、同じ考え方です(詳しくはリービッヒの記事)。
1910〜1913年、インスブルック大学のフリッツ・プレーグルが、それまでよりはるかに少ない試料で組成を求められる微量分析の装置と技術を作り上げ(1913年からグラーツ大学)、1923年にノーベル化学賞を受けました(ノーベル化学賞の歴代受賞者)。授賞理由は “for his invention of the method of micro-analysis of organic substances”(有機物質の微量分析法の発明に対して)です。現在の自動分析装置が数 mg の試料で動くのは、この微量化の延長線上にあります。
試験での問われ方と例題
元素分析の問題は、計算と判定の組み合わせです。次の4つの型を押さえておくと、形を変えて問われても対応できます。
- 理論値の計算:分子式から C・H・N の質量%を出す
- 組成式の決定:質量%から原子の数の比を出し、分子量と合わせて分子式にする
- 判定:計算値と実測値の差が 0.4 以内かを見て、外れたら原因(水和水・溶媒)を考える
- 原理の説明:酸素を別に測る理由、還元管の役割、HRMS との違い
以下の数値はすべて計算練習用の仮の数値です。原子量は H 1.0080、C 12.011、N 14.007、O 15.999 とします。
例題1 アスピリン(C9H8O4)の C と H の計算値を小数第2位まで求めよ。
分子量は 12.011 × 9 + 1.0080 × 8 + 15.999 × 4 = 108.099 + 8.064 + 63.996 = 180.159。C = 108.099 ÷ 180.159 × 100 = 60.00%、H = 8.064 ÷ 180.159 × 100 = 4.48%。O は残りの 35.52%。
例題2 C・H・N・O からなる化合物の元素分析値は C 71.02%、H 6.75%、N 10.31% だった。質量分析で分子イオンは m/z 135 に出た。分子式を求めよ。
O は差し引きで 11.92%。各%を原子量で割ると C 5.913、H 6.696、N 0.7361、O 0.7450。最小の N で割ると C : H : N : O = 8.03 : 9.10 : 1.00 : 1.01 で、組成式は C8H9NO(式量 135)。分子量 135 と一致するので、分子式は C8H9NO。
例題3 分子式 C12H11NO2 を目的とする化合物 Z の元素分析値は C 68.71%、H 5.78%、N 6.70% だった。無水物としての計算値(C 71.63、H 5.51、N 6.96)と比べて判定し、考えられる原因を答えよ。0.5 水和物 C12H11NO2·0.5H2O の計算値は C 68.56、H 5.75、N 6.66 である。
無水物との差は C −2.92、H +0.27、N −0.26 で、C が 0.4 を大きく外れる。C と N が下がり H だけが上がる組み合わせは水の指紋で、0.5 水和物との差は C +0.15、H +0.03、N +0.04 とすべて 0.4 以内に入る。無機物が 4.1 wt% 混ざった場合でも C は 68.71 になるが、そのとき H は 5.29 に下がるはずで、実測の 5.78 と合わない。よって 0.5 水和物(または吸湿)が考えられる。ただし数字が合うことだけでは水和物の証拠にならないので、TG の重量減少、カールフィッシャー法による水分の定量、結晶構造など独立した証拠で水の存在を確かめる。
例題4 元素分析で酸素を CHN と同時に燃焼で測らないのはなぜか。また、高分解能MSの結果だけでは化合物の純度を示せない理由を述べよ。
燃焼では外から過剰の酸素を加えるので、生じた CO2・H2O の酸素のうち試料由来の分を区別できない。そのため酸素は差し引きで求めるか、酸素を加えずに熱分解して CO として別に測る。HRMS は目的のイオンの m/z を測るだけで、不純物は別の m/z に出て目的のイオンの値を変えないので、不純物がどれだけ混ざっていても組成式の判定には影響せず、純度はわからない。
まとめ
よくある質問
試料を酸素中で燃やし、炭素を二酸化炭素、水素を水、窒素を窒素ガスにして、その量から炭素・水素・窒素の質量%を求める分析法です。現在の装置は、燃焼ガスを加熱した銅に通して窒素酸化物を N2 にそろえ、ガスを分離して熱伝導度検出器で測り、組成既知の標準物質で決めた換算係数で%に直します。結果は分子式の裏付けと、試料全体の純度の目安に使います。
燃焼では外から酸素を加えるので、試料の酸素を区別できません。そのため、100% から炭素・水素・窒素などを引く差し引き法か、酸素を加えずに熱分解して測る方法を使います。熱分解では、試料を銀の容器に入れて、ニッケルで被覆した炭素を詰めた高温の管(メーカーの例では 1060 °C)に入れ、試料の酸素を一酸化炭素にして熱伝導度検出器で測ります。差し引き法では、ほかの元素の誤差がすべて酸素に加わります。
計算値と実測値の質量%の差の絶対値が 0.4 以内という意味で、相対誤差ではありません。計算値が C 71.09% なら、70.69〜71.49% が範囲です。J. Org. Chem. などの投稿規定にある基準ですが、雑誌によって違い、Org. Lett. は元素分析の代わりに 5 ppm 以内の HRMS でもよいとしています。2022年の国際比較研究では市販の高純度試薬でも結果の約1割が範囲を外れ、この基準を見直した雑誌もあるので、投稿先の現行の規定で確かめます。
ずれの向きを元素ごとに見ます。水素の少ないふつうの芳香族化合物なら、炭素と窒素が下がって水素だけが上がるときは水(吸湿や水和水)、炭素・水素・窒素が同じ割合で下がるときはシリカゲルや塩などの無機物、水素が上がらずに炭素が大きく下がるときはジクロロメタンのような塩素系溶媒を疑います。ずれの大きさは、混ざった量と、不純物と化合物の組成の差の積で決まります。数字を合わせるために端数の溶媒を分子式に足すのではなく、精製し直すか、独立した証拠で溶媒や水を確かめます。
目的によります。HRMS は目的のイオンの組成式を直接示せますが、不純物は別の m/z に出るので純度は示せません。元素分析は試料全体を燃やすので、組成の違う不純物があれば数字が動き、純度の目安になりますが、異性体や、大きな分子での水素化のような小さな組成の変化は区別しにくくなります。投稿規定でどちらが認められるかは雑誌ごとに違うので、投稿先の規定を確かめたうえで、必要なら両方をそろえます。
関連記事
分析法の全体像は機器分析総まとめ、スペクトルを組み合わせて構造を決める流れは構造決定の基礎にまとめています。
- 有機化合物とは?無機化合物との違いと特徴・分類・身近な例【高校化学】
- 質量分析とは?原理とマススペクトルの見方・同位体パターン・精密質量
- 不飽和度(DBE)の求め方|計算式の導出とIR・NMRで構造候補を絞る手順
- ガスクロマトグラフィー(GC)の原理|検出器の種類・GC-MS・HPLCとの違い
- TG-DTAとは?熱重量測定と示差熱分析の原理・TG曲線の読み方と計算例
- ICP-MSとは?原理と多原子イオン干渉の対策、ICP発光・原子吸光との違い
- ユストゥス・フォン・リービッヒ完全解説|有機元素分析・農業化学を確立した近代化学教育の父
- カールフィッシャー法とは?水分計の原理・容量法と電量法の違い・副反応