電気泳動とは?原理・アガロースゲルとSDS-PAGEの違い・バンドの見方
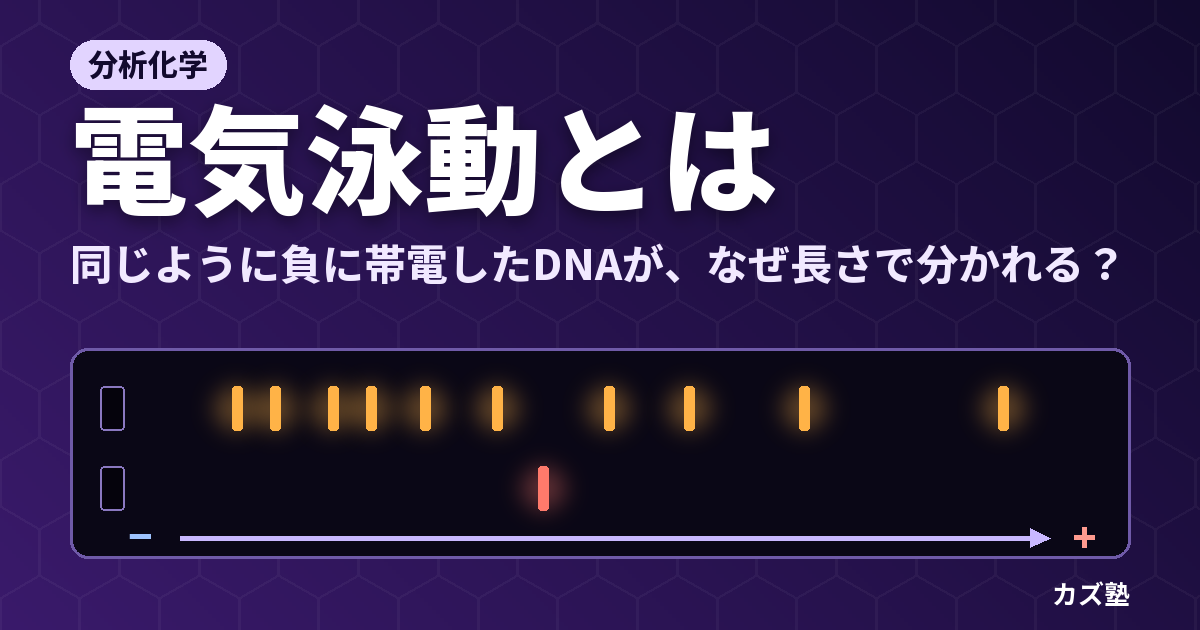
PCR がうまくいったかを確かめるとき、研究室では反応液を寒天のようなゲルに流し、紫外線を当てて光る帯(バンド)を見ます。マーカーの横に1本のバンドが出ていれば「約 2.5 kb の産物ができた」と判断します。けれども、なぜゲルの上の位置が DNA の長さを教えてくれるのでしょうか。DNA はどれも同じように負に帯電しているのに、なぜ長さで分かれるのでしょうか。
電気泳動は、生化学の手法と思われがちですが、その中身は「電場の中を動くイオンの速さ」という物理化学そのものです。原理を押さえておくと、アガロースゲル、SDS-PAGE、等電点電気泳動、キャピラリー電気泳動が、同じ1本の式の使い方の違いとして見えてきます。この記事では、力の釣り合いから出発して、マーカーで大きさを読む計算、バンドの見方、HPLC との違いまでを順に追います。
電気泳動とは——電場の中で荷電粒子が動く
電解質の溶液に2本の電極を入れて直流の電圧をかけると、溶液の中に電場ができます。電荷をもつ粒子(イオン・タンパク質・DNA など)はこの電場から力を受け、陽イオンは陰極(−)へ、陰イオンは陽極(+)へ動きます。この現象が電気泳動(electrophoresis)で、動く速さの違いを使って混合物を分ける方法も同じ名前で呼びます。
電気泳動の研究は、1948年のノーベル化学賞の対象になりました。受賞したのはスウェーデンのティセリウス(Arne Tiselius)で、電気泳動と吸着分析の研究、とくに血清タンパク質が複数の成分からなることを示した業績が評価されました(歴代の受賞者はノーベル化学賞の歴代受賞者にまとめています)。
電気の力と摩擦の釣り合い:移動度 μep = v/E
電荷 q の粒子を、強さ E の電場に置くと、粒子は qE の力を受けて加速します。ところが溶液の中では、動き出すとすぐに溶媒からの摩擦(粘性抵抗)を受けます。摩擦力は速さ v に比例し、比例定数(摩擦係数)を f とすると fv です。速くなるほど摩擦が増えるので、粒子はたちまち電気の力と摩擦が釣り合う速さに落ち着きます。
qE = fv  →  v = qE / f

半径 r の球なら f = 6πηr(ストークスの式。η は溶液の粘度)

電気泳動移動度 μep = v / E = q / (6πηr)
速さ v は電場 E に比例するので、v を E で割った値は装置(電圧のかけ方)によらず、その粒子と溶液だけで決まります。これが電気泳動移動度 μep(単位 m2 V−1 s−1)です。日本薬局方の参考情報「キャピラリー電気泳動法」も、球形を想定した物質の電気泳動速度を vep = μepE = q/(6πηr)·V/L と書いています(V は電圧、L はキャピラリーの全長で、V/L が電場の強さ E)。この記事では、小文字の v を速さ、大文字の V を電圧に使います。
式から読み取れることは2つです。電荷が大きいほど速く、大きい(摩擦の大きい)粒子ほど遅い。つまり電気泳動は、本質的には「電荷 ÷ 摩擦」の比で粒子を分けています。なお、q は粒子の表面の電荷そのものではなく、まわりに集まる反対符号のイオンに一部打ち消された有効電荷です。日本薬局方は、μep が物質の電荷・大きさ・形と、緩衝液の電解質の種類・イオン強度・pH・粘性・添加剤に依存するとしています。
pH で電荷が変わる:アミノ酸・タンパク質の場合
酢酸やアミンのような弱酸・弱塩基、アミノ酸やタンパク質では、電荷 q そのものが緩衝液の pH で変わります。タンパク質は、pH が等電点(pI)より低ければ全体として正に、高ければ負に帯電し、pH = pI では正味の電荷が0になって電場の中で動かなくなります。等電点の計算はアミノ酸・ペプチド・タンパク質の記事で扱いました。電気泳動の条件で緩衝液の pH を必ず指定するのは、pH が移動度を決める電荷を変えるからです。
クロマトグラフィーとの違い
HPLC や GC は、移動相と固定相の間の分配の違い(どれだけ長く固定相にとどまるか)で分けます。電気泳動は、固定相が無くても分けられます。分ける力は電場の中を動く速さの違いそのものです。この違いが、のちに見るキャピラリー電気泳動の高い分離能の理由にもなります。
ゲル電気泳動:網目のふるいで大きさを分ける
DNA は自由溶液では長さで分かれない
DNA はヌクレオチド1個ごとにリン酸ジエステル1つを含み、中性の pH ではそのリン酸が負電荷をもちます。だから DNA は陽極へ動きます。ところが、長さが2倍になると電荷もほぼ2倍、溶媒から受ける摩擦もおおまかに2倍になります。「電荷 ÷ 摩擦」の比がほとんど変わらないので、長さの違う DNA 断片どうしは、自由溶液ではほぼ同じ速さで動いてしまいます。Harvey の教科書は、キャピラリーゲル電気泳動の主な用途を DNA 断片などの大きな生体分子の分離とし、ゲルの中では移動度だけでなく大きさによって速さが決まると述べています。
そこで、溶液の代わりに網目状のゲルの中を泳動させます。ゲルの網目は、小さい分子にはすき間だらけでも、大きい分子には引っかかる障害物になります。大きい分子ほど遅れるので、電荷と質量の比がそろった分子は、大きさの順に並びます。これがゲルのふるい効果(分子ふるい)です。Lee らのプロトコール(J. Vis. Exp. 2012)も、DNA は質量と電荷の比が一様なので大きさで分かれ、移動距離は分子量の対数に反比例するとしています。実際には、ある大きさの範囲で「移動距離が大きさの対数に対してほぼ直線的に短くなる」と読むのが正確です(後の計算例で見ます)。
大きすぎる DNA では、この関係が崩れます。長い鎖は網目の中を端から蛇のようにすり抜け(レプテーション)、電場の強い条件では一定以上の長さで移動度が頭打ちになって、長さの違いを見分けられなくなります。Lee らが挙げる範囲(約 25 kb まで)を超えるような大きい DNA には、電場の向きを周期的に切り替えるパルスフィールドゲル電気泳動が使われます。
アガロースとポリアクリルアミドの使い分け
ゲルの素材は主に2つです。アガロースは多糖で、粉末を緩衝液に加熱して溶かし、冷やすと固まります。網目が粗く、長い DNA に向きます。ポリアクリルアミドは、アクリルアミドと架橋剤(N,N′-メチレンビスアクリルアミド)を、過硫酸アンモニウム(APS)と TEMED でラジカル重合させて作る共有結合の網目です。網目が細かく、濃度と架橋剤の割合で孔の大きさを調節できます(日本薬局方も、アクリルアミドの濃度や架橋剤の比率でゲルの孔の大きさを調節し、孔が小さいほど移動度が小さくなるとしています)。
| 比べる点 | アガロースゲル | ポリアクリルアミドゲル |
|---|---|---|
| 網目のでき方 | 多糖を加熱して溶かし、冷やして固める | アクリルアミドと架橋剤をラジカル重合 |
| 網目 | 粗い(濃度を上げると細かくなる) | 細かい(濃度・架橋剤の割合で調節) |
| 主な対象 | DNA(Lee らは 100 bp〜25 kb が得意な範囲とする)。濃度は 0.5〜2% 程度 | 短い DNA(Addgene は 5〜500 bp の分離に PAGE を挙げる)、タンパク質(SDS-PAGE) |
| 扱いの注意 | 溶かすときの突沸・やけど | 単量体のアクリルアミドに神経毒性など(安全の節) |
濃度の選び方の考え方は単純です。分けたい分子が小さいほど、網目を細かく(ゲル濃度を高く)します。網目が粗すぎると小さい分子はどれも素通りして差がつかず、細かすぎると大きい分子が入口付近で詰まって差がつきません。分けたい大きさの分子が「網目に適度に引っかかる」濃度を選ぶ、ということです。
なぜ DNA は陽極側へ流すのか
ゲルの試料を入れる穴(ウェル)は、陰極側の端に作ります。DNA は負に帯電しているので、陰極側から陽極側へ向かってゲルの中を進みます。電極のつなぎ方を逆にすると、DNA はゲルの外の緩衝液へ出ていってしまいます。Addgene のプロトコールは、陽極の赤い端子に向かって流すことを「Always Run to Red」と覚え方つきで書いています。
SDS-PAGE:タンパク質の電荷をそろえて大きさで分ける
タンパク質はそのままでは大きさで分けられない
タンパク質は DNA と違い、電荷がそろっていません。正味の電荷はアミノ酸の組成と pH で決まり、プラスのものもマイナスのものもあります。形も、球状のもの、細長いもの、いくつかの鎖が集まったものとさまざまです。このままゲルに流すと、電荷・形・大きさがすべて速さに効いてしまい、位置から大きさは読めません。
SDS が電荷と形をそろえる
そこで、陰イオン性の界面活性剤であるドデシル硫酸ナトリウム(SDS、CH3(CH2)11OSO3− Na+)を加えて加熱します。SDS の長いアルキル鎖がタンパク質の疎水的な部分に結合し、タンパク質はほどけた鎖になります。Reynolds と Tanford(PNAS 1970)は、さまざまなタンパク質が質量あたりほぼ同じ量の SDS を結合することを示しました(タンパク質 1 g あたり約 1.4 g という値が引用されます)。結合した SDS の負電荷はタンパク質自身の電荷を大きく上回るので、どのタンパク質も「質量に比例した負電荷をもつ、ほどけた鎖」になります。
こうなると、タンパク質は DNA と同じ状況です。電荷と質量の比がそろったので、ポリアクリルアミドゲルのふるいでポリペプチド鎖の大きさの順に分かれます。これが SDS-PAGE(SDS ポリアクリルアミドゲル電気泳動)です。試料には、2-メルカプトエタノールやジチオトレイトール(DTT)のような還元剤も加えます。システイン残基どうしの S–S 結合(ジスルフィド結合)を切って、つながった鎖を1本ずつに分けるためです(チオールの記事)。ジスルフィドでつながったサブユニットをもつタンパク質は、還元剤の有無でバンドの位置が変わります。
なお、SDS-PAGE が分けているのは大きさであって、等電点ではありません。等電点で分けるのは、後で扱う等電点電気泳動です。日本薬局方では、SDS ポリアクリルアミドゲル電気泳動法は参考情報に収載され、米国・欧州の薬局方の方法と ICH 地域で相互に利用できるとされています(2011年の厚生労働省通知)。
濃縮ゲルでバンドを薄く集める:グリシンの電荷で考える
SDS-PAGE のゲルは、上に孔の大きい濃縮ゲル(pH 6.8)、下に分離ゲル(pH 8.8)を重ねた2層にする方法があります。泳動用の緩衝液にはトリス–グリシン緩衝液を、ゲルの緩衝液には塩酸で pH を合わせたトリスを使います。この不連続な緩衝液系は、Ornstein と Davis(1964)の不連続系に SDS を組み合わせた Laemmli(Nature 1970)の方法として知られています。なぜ pH の違う2層にするのかは、アミノ酸であるグリシンの電荷で説明できます。
グリシンのアンモニウム基の pKa を 9.6 とすると、陰イオン形(H2NCH2CO2−)の割合は Henderson–Hasselbalch の式から次のように見積もれます。
陰イオン形の割合 = 1 / (1 + 10pKa − pH)

pH 6.8(濃縮ゲル):1 / (1 + 102.8) = 1 / 632 ≈ 0.16%
pH 8.8(分離ゲル):1 / (1 + 100.8) = 1 / 7.3 ≈ 14%
pH 6.8 では、グリシンのほとんどが正味の電荷0の双性イオンなので、グリシン全体としての平均の移動度はとても小さくなります。一方、ゲルに含まれる塩化物イオンはいつも −1 の電荷をもち、速く動きます。電場をかけると、速い塩化物イオンが先頭を、遅いグリシンが後ろを進み、移動度がその中間にある SDS–タンパク質は、両者の境界の間の薄い層に押し込められます。試料の層が厚くても、この段階で薄い帯にまとまります。
分離ゲル(pH 8.8)に入ると、グリシンの陰イオン形の割合が約 0.16% から約 14% へ、80倍以上になります。グリシンは速くなってタンパク質を追い越し、タンパク質を押し込めていた境界がなくなります。そこから先は、孔の細かい分離ゲルのふるいで、タンパク質が大きさの順に分かれていきます。(この計算は、緩衝液の中での pH の変化などを無視した単純化した見積もりです。)
見かけの分子量がずれる例
SDS-PAGE で読めるのは「SDS が質量に比例して結合した」という前提が成り立つときの見かけの分子量です。前提が崩れると位置がずれます。糖鎖のついたタンパク質は糖鎖の付き方が不均一でバンドが広がり、ヒストンのような塩基性の強いタンパク質は分子量が大きめに見積もられることがあり、膜タンパク質は凝集して尾を引くことがあります。Bio-Rad のマーカーの製品資料は、還元剤(2-メルカプトエタノール)が足りない・古いと、一部のマーカーが二重のバンドになることがあると注意しています。SDS-PAGE による分子量の見積もりの信頼性は、Weber と Osborn の論文(”The reliability of molecular weight determinations by dodecyl sulfate-polyacrylamide gel electrophoresis”, J. Biol. Chem. 1969)がその題名どおりに検討しています。
マーカー(ラダー)で大きさを読む:片対数プロットの計算例
ゲルの上の位置から大きさを読むには、大きさのわかった DNA 断片の混合物(マーカー、はしご状に並ぶのでラダーとも呼ぶ)を同じゲルの隣のレーンに流します。マーカーの位置と大きさの関係が「ものさし」になり、試料のバンドの位置をそのものさしで読みます。濃度既知の標準で応答と濃度の関係を作る検量線と同じ考え方で、マーカーは必ず同じゲル・同じ泳動で流します。ゲルの濃度、電圧、泳動時間が違えば、ものさしそのものが変わるからです。
移動距離の代わりに、色素の先端(泳動の目印に加える色素の位置)までの距離に対する比(相対移動度。TLC の Rf 値と同じ考え方)を使うこともあります。
例:PCR 産物の大きさを見積もる(計算練習用の仮の数値)
1% アガロースゲルで、マーカーと PCR 産物を泳動しました。ウェルからの移動距離は次のとおりでした(数値はすべて計算練習用の仮の値)。
| マーカーの大きさ(bp) | log10(bp) | 移動距離 d(mm) |
|---|---|---|
| 10,000 | 4.000 | 12.0 |
| 8,000 | 3.903 | 14.0 |
| 6,000 | 3.778 | 17.0 |
| 5,000 | 3.699 | 19.0 |
| 4,000 | 3.602 | 21.8 |
| 3,000 | 3.477 | 25.6 |
| 2,000 | 3.301 | 31.4 |
| 1,500 | 3.176 | 35.6 |
| 1,000 | 3.000 | 41.6 |
| 500 | 2.699 | 52.0 |
| PCR 産物 | ? | 28.0 |
手順1:縦軸を対数にしてプロットする。大きさの対数 log10(bp)を縦軸、移動距離 d を横軸にとります(片対数グラフ)。500〜3,000 bp の5点(500・1,000・1,500・2,000・3,000 bp)はほぼ1本の直線に乗りますが、4,000 bp 以上の点は直線から少しずつ外れ、間隔が詰まっていきます。大きい断片ほど網目の中で長さの差がつきにくくなるからです。
手順2:直線とみなせる範囲だけで回帰する。試料のバンド(28.0 mm)は 3,000 bp(25.6 mm)と 2,000 bp(31.4 mm)の間にあります。そこで、試料を挟み、直線に乗っている 500〜3,000 bp の5点で最小二乗法の直線を引くと、次のようになります(直線の引き方はExcel の近似曲線の記事)。
log10(bp) = 4.2268 − 0.02944 × d (R2 = 0.9999)
手順3:試料の位置を代入する。
log10(bp) = 4.2268 − 0.02944 × 28.0 = 4.2268 − 0.8243 = 3.4025
bp = 103.4025 ≈ 2,530  → 約 2.5 kb
確かめとして、隣り合う2本のマーカー(3,000 bp と 2,000 bp)の間を対数で直線補間すると、(28.0 − 25.6) / (31.4 − 25.6) = 0.414 なので、log10(bp) = 3.4771 − 0.414 × (3.4771 − 3.3010) = 3.4042、bp ≈ 2,540 となり、ほぼ同じ値です。
範囲の外では読まない。同じ直線で 14.0 mm のマーカーを読むと、log10(bp) = 4.2268 − 0.02944 × 14.0 = 3.8146、bp ≈ 6,530 となり、本当の 8,000 bp より2割近く小さく出ます。直線は、回帰に使った範囲の中でだけ使えるものさしです。大きいバンドを読みたいなら、その付近のマーカーで線を引き直すか、ゲル濃度を下げて流し直します。
SDS-PAGE でも読み方は同じで、縦軸をマーカータンパク質の分子量の対数にとります。どちらの場合も、得られるのは「この条件でマーカーと同じ位置に来る大きさ」です。プラスミドのように形が直鎖でない DNA や、見かけの分子量がずれるタンパク質には、そのまま当てはめられません。
バンドの見方:1本・スメア・複数バンド
バンドは、同じ大きさの分子が集まって1か所に並んだものです。だから、バンドの形と本数は、試料の中に「どんな大きさの分子が、どれだけあるか」をそのまま映しています。
シャープな1本のバンド
大きさのそろった分子が1種類だけあることを示します。PCR なら、マーカーで読んだ大きさが設計した産物の長さと合っているかを確かめます(PCR の原理は核酸の記事)。予想と違う大きさのバンドが別にあれば、目的以外の配列が増えた可能性を考えます。
スメア(帯が尾を引く・にじむ)
はっきりした帯にならず、上下に連続してにじんだ像をスメアと呼びます。連続したにじみは、「大きさが少しずつ違う分子が連続して存在する」か「同じ大きさの分子がうまく1か所に集まらなかった」かのどちらかを意味します。前者の例は、DNA や RNA が分解されて、いろいろな長さの断片ができた場合です。後者の例は、試料を入れすぎた場合(Addgene は、量を減らすとバンドがシャープになるとしています)や、電圧が高すぎた場合です。高い電圧ではゲルが発熱して分解能が下がり、ゲルが溶けることもあります。タンパク質では、糖鎖の不均一や凝集でもバンドが広がります。
プラスミドは1種類でも複数のバンドになる
大腸菌から精製した環状のプラスミド DNA は、塩基配列が1種類でも、複数のバンドになることがよくあります。2本鎖がねじれて詰まった超らせん形、一方の鎖に切れ目が入ってねじれがほどけた開環形(ニックの入った環)、両方の鎖が切れた直鎖形が混ざっているからです。大きさ(塩基対の数)は同じでも、形が違えば網目の中での動きやすさが違います。Lee らのプロトコールでは、コンパクトな超らせん形が最も速く、開環形が最も遅く進みます。
ただし、直鎖形がどこに来るかは、条件(ゲル濃度・電圧、ゲル中のエチジウムブロマイドの量)で変わり、超らせん形より速くも遅くもなりえます。エチジウムブロマイドは DNA の塩基対の間に入り込んで(インターカレーション)ねじれを変えるので、環状の DNA の動きにとくに強く影響します。このため、環状のままのプラスミドをマーカーの直線で読んで大きさを決めてはいけません。大きさを知りたいときは、制限酵素で1か所切って直鎖にしてから、直鎖のマーカーと比べます。
タンパク質の複数バンド
還元条件の SDS-PAGE では、ジスルフィド結合でつながっていたサブユニットが別々のバンドになります。非還元条件と並べて流すと、どのバンドが S–S 結合でつながっていたかがわかります。目的のバンドより下(分子量の小さい位置)に何本も出るなら分解物、還元剤が不十分なら二重のバンド、と原因を考えます。
バンドの濃さ
エチジウムブロマイドは DNA の量に応じて結合するので、バンドの明るさから DNA の量をおおまかに見積もれます(Lee ら)。けれども Harvey の教科書は、ゲル電気泳動は複雑な混合物の定性には強力だが、定量にはあまり向かないとしています。染色ムラや撮影条件の影響を受けやすいからです。正確な定量には、ピーク面積で量を測れるキャピラリー電気泳動や、吸光度による測定(ランベルト・ベールの法則)を使います。
等電点電気泳動と2次元電気泳動
等電点電気泳動は、SDS を使わず、タンパク質自身の電荷の違いを使います。ゲルやキャピラリーの中に、陽極側が低く陰極側が高い pH の勾配を作ります(日本薬局方は、等電点の異なる多数の両性電解質が電場で並んでこの勾配を作るとしています)。タンパク質は、そこにある pH が自分の等電点と一致する位置まで移動し、そこで止まります。
止まる理由は、等電点で電荷が0になるからだけではありません。拡散で少し陰極側(pH の高い側)へずれると、pH > pI なのでタンパク質は負に帯電し、陽極側へ押し戻されます。陽極側へずれれば正に帯電して陰極側へ戻されます。つまり等電点の位置は、ずれると引き戻される安定な釣り合いの点で、タンパク質はそこに鋭く集まります(収束、フォーカシング)。日本薬局方は、収束すると(定電圧で泳動している場合)電流が著しく低下するとしています。電荷を運んでいた成分がそれぞれの等電点に止まり、動けるイオンが減るためと考えられます。等電点ではタンパク質が沈殿しやすいので、尿素などを加えて防ぐことがあります(尿素は濃度によってはタンパク質を変性させます。ウレア(尿素)の記事)。
2次元電気泳動は、1次元目で等電点電気泳動、2次元目でそのゲルを直角の向きに SDS-PAGE にかけて、タンパク質を「等電点 × 大きさ」の平面上の点(スポット)に広げる方法です(代表的な原著として O’Farrell, J. Biol. Chem. 1975 が挙げられます)。等電点と大きさはほとんど独立な性質なので、1次元では重なっていたタンパク質も、2つの軸を組み合わせると別の場所に分かれます。
キャピラリー電気泳動(CE):電気浸透流と高い分離能
キャピラリー電気泳動(capillary electrophoresis、CE)は、内径が細いフューズドシリカの管(キャピラリー)に緩衝液を満たし、両端に高電圧をかけて分ける方法です。Harvey の教科書によると、キャピラリーの内径は通常 25〜75 µm で、電圧は最大 40 kV まで可能です。ゲルを使わない基本の形(キャピラリーゾーン電気泳動)では、成分は自由溶液の中の移動度の違いで分かれ、管の途中の窓を通して紫外吸収などで検出します。HPLC のように、移動時間とピーク面積を持つ電気泳動図(エレクトロフェログラム)が得られます。
細い管を使う理由は熱です。電圧をかけると電流が流れ、ジュール熱が出ます。熱は緩衝液の温度を上げ、管の中心と壁の近くで温度、つまり粘度の差を作り、バンドを広げます。細い管ほど発熱が少なく、熱も逃げやすいので、高い電圧をかけられます。
電気浸透流:壁の電荷が液全体を動かす
CE では、分子が泳動するだけでなく、内面を処理していないシリカ管では緩衝液そのものが陰極へ向かって流れます。これが電気浸透流(electroosmotic flow、EOF)です。シリカの内壁にはシラノール基(Si–OH)が並んでいて、日本薬局方によれば、内面未処理のフューズドシリカは pH 3 以上でシラノール基が解離し、壁が負に帯電します(Harvey は pH 約2〜3 以上としています)。負の壁の近くには緩衝液中の陽イオンが集まって層(電気二重層)を作ります。電圧をかけると、この陽イオンの層が陰極へ引かれ、粘性によって管の中の液全体を引きずって動かします。
電気浸透流の移動度 μeo は、日本薬局方では μeo = εζ/η と書かれます。ζ(ゼータ電位)は壁の電荷を反映する電位、ε は緩衝液の誘電率です(ランベルト・ベールの式のモル吸光係数 ε とは別の量です)。壁の電荷はシラノールの解離で決まるので、一般に pH を上げると EOF は速くなります。一方、同じ pH で緩衝液の濃度を上げると電気二重層が薄くなってゼータ電位が下がり EOF は遅くなり、有機溶媒を加えても(誘電率や粘度が変わり)一般に遅くなります(増減の傾向はいずれも日本薬局方、二重層とゼータ電位の説明は Harvey)。
EOF には、もう1つ大事な性質があります。流速の分布が平らなことです。液を引きずる力は壁のごく近くで働くので、断面のどこでもほぼ同じ速さで液が進みます。ポンプの圧力で押す流れは、管の中心が速く壁の近くが遅い分布になり、同じ成分でも通る位置によって速さが違うのでバンドが広がります。Harvey の教科書は、EOF の一様で平らな流速分布が、CE でのバンドの広がりを小さくするのに役立つとしています。
陽イオン→中性→陰イオンの順に検出される
CE での成分の速さは、自分自身の電気泳動と EOF の和です(陰極へ向かう向きを正とします)。
v = (μep + μeo) E = (μep + μeo) V / L

移動時間 t = l / v = l L / {(μep + μeo) V}
(L:キャピラリーの全長、l:注入口から検出窓までの有効長)
陽イオンは自分も陰極へ泳動するので EOF より速く、中性分子は EOF と同じ速さ、陰イオンは陽極へ泳動しようとする分だけ EOF より遅くなります。EOF が陰イオン自身の泳動より速ければ、陰イオンも陰極側の検出器まで運ばれます。日本薬局方は、物質の電気泳動速度に比べて速い EOF がある条件では、陽イオンと陰イオンを一斉に分析できるとしています。
ここで弱点も見えます。中性分子どうしは、どれも EOF と同じ速さで1本のピークとして出てくるので分けられません。中性分子を分けたいときは、緩衝液に臨界ミセル濃度以上の SDS などの界面活性剤を加え、分子をミセルと水の間に分配させるミセル動電クロマトグラフィー(MEKC)を使います。陰イオン性の SDS ミセルは EOF に逆らって遅れて進むので、ミセルに取り込まれやすい分子ほど遅く出てきます。電気泳動とクロマトグラフィーの両方の性質をもつ方法です。また、緩衝液にシクロデキストリンなどのキラルセレクターを加えると、鏡像異性体(エナンチオマー)を分けることもできます(日本薬局方)。
計算例(計算練習用の仮の数値):全長 L = 60.0 cm、有効長 l = 50.0 cm のキャピラリーに V = 25.0 kV をかけ、陽イオン・中性の目印・陰イオンがそれぞれ 300 s・360 s・450 s で検出されたとします。見かけの移動度 μapp(= μep + μeo)は μapp = lL/(tV) で求まります。
lL = 0.500 m × 0.600 m = 0.300 m2

中性(EOF だけ):μeo = 0.300 / (360 × 25,000) = 3.33 × 10⁻⁸ m2 V−1 s−1
陽イオン:μapp = 0.300 / (300 × 25,000) = 4.00 × 10⁻⁸ → μep = +0.67 × 10⁻⁸
陰イオン:μapp = 0.300 / (450 × 25,000) = 2.67 × 10⁻⁸ → μep = −0.67 × 10⁻⁸
中性の目印から EOF の寄与を求め、見かけの移動度から差し引くと、各イオン自身の電気泳動移動度が出ます。陰イオンの μep が負になるのは、陽極へ向かって(EOF に逆らって)泳動していることを表します。
なぜ分離能が高いのか:理論段数の式
日本薬局方は、理想的な条件では、ゾーンの広がりの唯一の原因はキャピラリーの軸方向への分子拡散だとして、理論段数 N を次のように書いています(D は分子の拡散係数)。
N = (μep + μeo) V l / (2 D L)
上の陽イオン(μep + μeo = 4.00 × 10⁻⁸ m2 V−1 s−1)で、拡散係数を D = 1.0 × 10⁻⁹ m2 s−1(低分子の目安として置いた仮の値)とすると、
N = (4.00 × 10−8 × 25,000 × 0.500) / (2 × 1.0 × 10−9 × 0.600)
 = (5.00 × 10⁻⁴) / (1.2 × 10⁻⁹) ≈ 4.2 × 10⁵
これは理想的な上限の見積もりで、実際には熱、壁への吸着、試料の注入幅などでも広がり、N はこれより小さくなります(日本薬局方)。それでも Harvey の教科書は、10万〜20万段の理論段数は珍しくないとしています。HPLC の記事で計算した、長さ 150 mm・粒径 5 µm のカラムの目安 N ≈ 15,000 と比べると、ほぼ1桁大きい値です。
式から理由が読み取れます。HPLC では、充填剤のすき間を通る道筋の違いや、固定相との出入りの遅れがピークを広げます。開いた管の CE には充填剤も固定相も無く、流速分布も平らなので、理想的には拡散だけが広がりの原因になります。広がりは時間がたつほど大きくなるので、電圧 V を上げて速く走らせるほど N が大きくなります(ジュール熱が許す範囲で)。また、(移動度が同じなら)式の上では、拡散係数 D の小さい大きな分子ほど N が大きくなります。
CE の定量:面積を移動時間で割る
CE でピーク面積から量を求めるとき、日本薬局方は、等電点電気泳動を除いて、ピーク面積を移動時間で割った補正ピーク面積を使うとしています。HPLC では、どの成分も同じ流速の移動相に乗って検出器を通過します。CE では成分ごとに速さが違い、遅い成分ほど検出窓をゆっくり通過するので、同じ量でも信号が長く続いて面積が大きくなります。面積を移動時間で割ると、この速さの違いが補正されます。また、Harvey の教科書は、注入の再現性が高くないので内部標準を使うとしています(定量法の選び方は検量線の記事)。
HPLC との比較
| 比べる点 | キャピラリー電気泳動(CE) | HPLC |
|---|---|---|
| 分ける原理 | 電場の中の移動度(電荷と大きさ) | 固定相と移動相への分配 |
| 液を動かすもの | 電気浸透流(流速分布が平ら) | ポンプの圧力 |
| 理論段数の目安 | 10万〜20万は珍しくない(Harvey) | 150 mm・5 µm で約 15,000(HPLC の記事の目安) |
| 試料の注入量 | 約 1 nL(Harvey) | 1〜100 µL(Harvey) |
| 1回に使う液 | 緩衝液数 µL(Harvey) | 移動相 20〜30 mL(Harvey) |
| 検出感度(UV) | 光路がキャピラリーの内径しかなく低い。検出限界は GC・HPLC より 100〜1000 倍劣る(Harvey) | CE より高い |
| 得意な対象 | イオン、ペプチド・タンパク質・核酸、試料がごく少ないもの | 中性の有機化合物を含む広い範囲。分取もできる |
感度の差は、ランベルト・ベールの法則で説明できます。吸光度は光路長に比例するので、光がキャピラリーの内径(数十 µm)しか通らない CE では、同じ濃度でも吸光度が小さくなります。Harvey の教科書も、内径が小さいために信号が HPLC より小さいと述べています。感度が要るときは、蛍光検出や質量分析計との接続を使います(日本薬局方は、検出は通常 UV-可視または蛍光で、目的によっては導電率・電流・質量分析も有用としています。質量分析との接続の考え方はLC-MS の記事)。
染色と検出
ゲルの中の DNA やタンパク質は、ほとんど無色で目に見えません。泳動後(または泳動中)に色素で染めて見えるようにします。
DNA:エチジウムブロマイド(EtBr)は DNA の塩基対の間にインターカレーションし、紫外線を当てると蛍光を出します。毒性の低い代替色素(SYBR 系、GelRed など)もあります。Lee らは SYBR Gold・SYBR Green を紫外線が必要な色素として挙げています。SYBR Safe のように青色光で観察できる色素もあり、紫外線による DNA の損傷を避けられます。紫外線を使わず可視光で見える色素もありますが、感度は低くなります。回収して後の実験に使う DNA は、波長の長い紫外線で短時間だけ照らします。短波長の紫外線ほど DNA の損傷が大きいからです。
タンパク質:クーマシーブリリアントブルー(CBB)による染色が手軽で、より少ない量を見たいときは銀染色、量とシグナルの比例関係を重視するときは蛍光色素が使われます。泳動の目安として、あらかじめ色のついたマーカー(プレステインマーカー)もあります。
キャピラリー電気泳動:管の途中に窓を開け、紫外・可視吸収や蛍光で、通過する成分を検出します。紫外吸収も蛍光も示さない化合物には、緩衝液に吸収のある成分を入れておき、試料が通るときの吸収の減少を測る間接検出が使われます(日本薬局方)。
安全に扱うために
電気泳動は身近な操作ですが、高電圧と有害な試薬を同時に扱います。
- 高電圧:ゲル電気泳動でも 100 V 前後、CE では数十 kV をかけます。泳動槽のふたを開ける、緩衝液に触れる、ゲルを取り出す前には、必ず電源を切ります。濡れた手で電極やケーブルに触れない、こぼれた緩衝液はすぐ拭く、CE は装置の安全指針(インターロック)に従う、が基本です。
- エチジウムブロマイド:変異原性がある物質として扱います(Addgene は既知の変異原、Lee らは変異原性・発がん性が疑われる物質としています)。白衣・保護眼鏡・手袋を着け、染色液やゲル、汚染した器具は所属機関の規則に従って廃棄します。
- 紫外線:トランスイルミネーターの紫外線は目と皮膚を傷めます。保護面や紫外線を遮る眼鏡を使い、照射は短時間にします。
- アクリルアミド:単量体のアクリルアミドは、厚生労働省の職場のあんぜんサイトの GHS 分類で、急性毒性(経口・経皮)区分3、発がん性・生殖細胞変異原性・生殖毒性がいずれも区分1B、特定標的臓器毒性が単回・反復とも区分1(神経系など)、皮膚感作性区分1、眼に対する重篤な損傷性/眼刺激性区分2A です。手袋を着けて扱い、皮膚に付けない、粉じんを吸わないようにします。重合後のゲルにも未反応の単量体が残っている可能性があるので、ゲルも手袋で扱います。
- そのほかの試薬:還元剤(2-メルカプトエタノールなど)や SDS も含め、使う前にそれぞれの安全データシートで危険性と取り扱いを確かめます。
試験・院試での問われ方
分析化学・生化学の試験や院試の筆記で、電気泳動について答えられるようにしておきたいのは次のような問いです。
- 原理の説明:移動度が電荷と摩擦(大きさ)で決まる式、v = μE の意味。
- DNA が大きさで分かれる理由:電荷と質量の比が一定であることと、ゲルのふるい効果をセットで。
- SDS と還元剤の役割:電荷と形をそろえる、ジスルフィド結合を切る。SDS-PAGE が等電点ではなく大きさで分けること。
- マーカーから大きさを求める計算:片対数プロット、内挿で読むこと。
- プラスミドの複数バンド:超らせん形・開環形・直鎖形。
- 等電点電気泳動で止まる理由:ずれると逆向きに帯電して戻される。
- CE の電気浸透流:シラノールの解離、検出の順番、中性分子が分かれない理由、理論段数が大きい理由。
まとめ
電気泳動のどの方法も、「電荷 ÷ 摩擦」という1つの比をどう使うかの違いです。DNA ではもともとそろっている比を、タンパク質では SDS でそろえ、ゲルのふるいで大きさを読む。等電点電気泳動では電荷が0になる点を探し、CE では比の違いをそのまま速さの違いとして読む。そう整理すると、手順の暗記ではなく、条件の意味から操作を組み立てられるようになります。
よくある質問
DNA はヌクレオチド1個ごとにリン酸ジエステルを含み、中性付近の pH ではそのリン酸が負電荷をもつからです。負に帯電した粒子は電場の中で陽極に引かれるので、ゲルの試料穴(ウェル)は陰極側に作り、陰極側から陽極側へ向かって泳動します。電極を逆につなぐと、DNA はゲルの外の緩衝液へ出ていってしまいます。
アガロースゲルは多糖を加熱して溶かし冷やして固めたゲルで、網目が粗く、約 100 bp から 25 kb 程度の DNA を分けるのに向きます。ポリアクリルアミドゲルはアクリルアミドと架橋剤をラジカル重合させたゲルで、網目が細かく、短い DNA やタンパク質(SDS-PAGE)を高い分解能で分けるのに向きます。どちらも濃度を上げるほど網目が細かくなり、小さい分子の分離がよくなります。
タンパク質の電荷と形をそろえ、大きさだけで分けられるようにするためです。陰イオン性の界面活性剤である SDS は、タンパク質の種類によらず質量あたりほぼ同じ量が結合し、タンパク質をほどけた鎖にします。結合した SDS の負電荷がタンパク質自身の電荷を上回るので、電荷と質量の比がそろい、ポリアクリルアミドゲルのふるい効果でポリペプチド鎖の大きさの順に分かれます。還元剤を加えるのは、ジスルフィド結合を切って鎖を1本ずつに分けるためです。
スメアは、大きさの少しずつ違う分子が連続して存在するか、同じ大きさの分子が1か所に集まらなかったことを示します。前者の例は DNA や RNA の分解で、いろいろな長さの断片ができた場合です。後者の例は試料の入れすぎや、電圧が高すぎてゲルが発熱した場合です。タンパク質では、糖鎖の付き方の不均一や凝集でもバンドが広がります。量を減らす、電圧を下げて時間をかける、分解を防ぐ、といった対策をとります。
キャピラリー電気泳動は電場の中の移動度(電荷と大きさ)の違いで分け、HPLC は固定相と移動相への分配の違いで分けます。キャピラリー電気泳動では電気浸透流が液を平らな流速分布で運ぶので、理想的には拡散だけがバンドを広げ、10万段を超える理論段数が得られることがあります。試料も緩衝液もごく少量ですみますが、光路がキャピラリーの内径しかないので紫外吸収での感度は HPLC より低く、中性分子どうしはそのままでは分けられません。
関連記事
分析機器の全体像は機器分析総まとめ、実験操作の全体は有機化学実験の基本操作まとめにまとめています。
- HPLCとは?原理・順相と逆相の違い・保持時間とクロマトグラムの読み方
- ガスクロマトグラフィー(GC)の原理|検出器の種類・GC-MS・HPLCとの違い
- 検量線とは?絶対検量線法・内部標準法・標準添加法の違いと使い分け
- 検出限界と定量限界の違いと求め方|S/N比・3.3σ/S・分析法バリデーション
- 「核酸」完全解説|DNA二重らせん・複製・転写・翻訳・PCR
- 「アミノ酸・ペプチド・タンパク質」完全解説|等電点・Edman分解
- 元素分析(CHN分析)とは?原理と計算方法・論文の±0.4%基準とずれの原因
- カールフィッシャー法とは?水分計の原理・容量法と電量法の違い・副反応