ゼータ電位とは?電気二重層・測定原理(スモルコフスキー式)と分散安定性
高校化学で「凝析」を習ったときのことを思い出してください。濁った粘土のコロイド溶液に、少量の電解質を加えると、粒子が集まって沈殿します。しかも、同じ濃度なら Na+ より Mg2+、Mg2+ より Al3+ のほうがずっと効く。教科書には「コロイド粒子の電荷を打ち消すから」と書いてありますが、粒子の電荷は塩を入れても消えるわけではありません。では、塩は何をしているのでしょうか。そして、加える前の分散液が「どれくらい凝集しにくい状態だったか」を、数字で表すことはできるのでしょうか。
その数字がゼータ電位です。ナノ粒子・エマルション・顔料インク・タンパク質の溶液など、粒子を液に分散させるあらゆる分野で測られ、研究室の報告書にも「ゼータ電位 −35 mV」のような値がよく出てきます。ところが、この値は装置が直接測ったものではなく、粒子の速さからモデルの式を使って換算した値です。どの式で換算したか、どんな pH・塩濃度で測ったかを書かないと、数字は意味を持ちません。この記事では、電気二重層の構造から出発して、換算の式がなぜその形になるのか、塩や pH でなぜ値が変わるのか、「±30 mV なら安定」という目安をどこまで信じてよいのかを、計算例とともに順に追います。
ゼータ電位とは——すべり面の電位
粒子の表面はなぜ帯電するのか
水に分散した粒子の多くは、表面に電荷をもっています。電荷のでき方には、主に次の3つがあります。
- 表面の官能基の解離:カルボキシ基(−COOH → −COO−)やシラノール基(Si−OH → Si−O−)が解離すると表面は負に、アミノ基がプロトン化(−NH2 → −NH3+)すると正になります。どれだけ解離するかは酸塩基平衡で決まるので、pH で電荷が変わります。解離した割合は、目安としてヘンダーソン・ハッセルバルヒの式で見積もれます(ヘンダーソン・ハッセルバルヒの式とは?)。ただし帯電した表面のすぐ近くでは、表面電位のために H+ の濃度が溶液の中と違うので、見かけの pKa は溶液中の値からずれます。
- 結晶からのイオンの溶け出し方の差:ヨウ化銀 AgI の結晶を水に入れると、Ag+ のほうが I− より溶け出しやすく、表面は負に帯電します。液に Ag+ を加えていくと電荷は0になり、さらに加えると正に変わります。
- イオンや界面活性剤の吸着:陽イオン性の界面活性剤が吸着すれば正、陰イオン性なら負に帯電します。
どの場合も、粒子の表面には一方の符号の電荷が並びます。ところが溶液全体は電気的に中性でなければなりません。表面の電荷を打ち消す反対符号のイオン(対イオン、counterion)が、粒子のまわりに集まってきます。
電気二重層:シュテルン層と拡散層
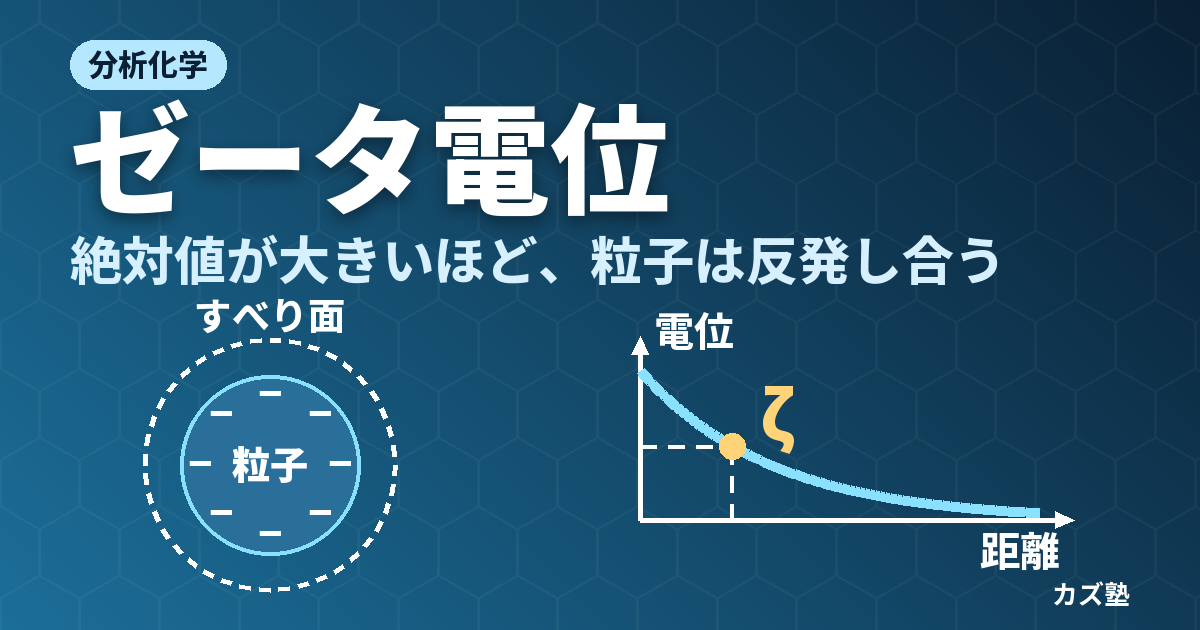
表面の電荷と、それを打ち消す対イオンの雲をまとめて電気二重層(electrical double layer)と呼びます。対イオンの集まり方には2つの層があります。表面のすぐそばで強く引きつけられ、ほぼ固定された対イオンの層がシュテルン層(Stern layer)、その外側で熱運動によって広がった層が拡散層(diffuse layer)です。拡散層では、表面に近いほど対イオンが多く、同じ符号のイオン(同符号イオン)が少なくなっています。
電位は表面で最も大きく、シュテルン層の中でほぼ直線的に下がり、拡散層の中でなだらかに0に近づきます。下の図は、表面電位 −60 mV、シュテルン面(シュテルン層の外側の境界)で −30 mV と仮定し、10 mmol L−1 の 1:1 電解質の中での電位を計算したものです。
すべり面とゼータ電位:表面電位と同じではない
粒子が液の中を動くとき、表面のごく近くの液体(シュテルン層のイオンと、それを取り巻く水の薄い層)は粒子といっしょに動きます。それより外側の液体は、粒子に対して後ろへすべっていきます。この「いっしょに動く液」と「取り残される液」の境目をすべり面(slipping plane、shear plane)と呼び、すべり面での電位がゼータ電位(zeta potential、ζ)です。
なぜ表面電位ではなく、すべり面の電位を使うのでしょうか。理由は、測れるのが「粒子がどう動くか」だけだからです。電場をかけたときに粒子の動きを決めるのは、粒子といっしょに動く一団(粒子+すべり面の内側の液)が、外側の液に対してどれだけの電荷を持っているかです。その目印になるのがすべり面の電位で、すべり面より内側の電位の分布は、動きからは見分けがつきません。図1でいえば、表面電位が −60 mV でも −80 mV でも、すべり面で −25.2 mV なら粒子は同じように動きます。
つまりゼータ電位は、表面電位そのものではなく、表面電位よりふつう絶対値の小さい、外から見た「実効的な」電位です。そして、分散液の中で隣の粒子が「感じる」のも、すべり面より外に広がった拡散層の電荷です。ゼータ電位が粒子どうしの反発の目安になるのはこのためです。
拡散層のイオン分布はボルツマン分布で決まる
拡散層の対イオンは、電位に引きつけられる力と、熱運動でばらばらになろうとする傾向との釣り合いで分布します。電位 ψ の場所に価数 zi のイオンが来たときのエネルギーは zieψ なので、その場所の濃度はボルツマン分布に従います(ボルツマン分布とは?)。
ci(x) = ci0 × exp( −zieψ(x) / kBT )

ci0:表面から十分離れた溶液(バルク)の濃度
kBT/e = 25.69 mV(25 °C)
kBT/e は、ネルンストの式に出てくる RT/F と同じ量です(2.303RT/F = 0.05916 V を 2.303 で割った値。ネルンストの式とは?)。たとえば電位が −50 mV の場所では、Na+(z = +1)の濃度はバルクの exp(50/25.69) = 7.00 倍、Cl−(z = −1)は 1/7.00 = 0.143 倍になります。電位が −25 mV なら、それぞれ 2.65 倍と 0.378 倍です。電位が kBT/e の数倍になると、対イオンの濃縮が急に強くなることがわかります。
この濃度分布と、電荷から電位を決めるポアソンの式を組み合わせたもの(ポアソン・ボルツマン式)を解くと、平らな表面の外の電位が得られます。これがグイ・チャップマン(Gouy–Chapman)の拡散層のモデルです。電位が kBT/e より十分小さいときは、解は単純な指数関数になります。
ψ(x) = ψd × exp( −κx )      (低電位の近似)

ψd:拡散層の出発点(シュテルン面)の電位
κ−1:デバイ長(電位が 1/e になる距離)
図1の曲線は、この近似ではなくグイ・チャップマンの厳密な解で描いています。−30 mV 程度なら、近似とのずれは 1 mV 以下です。
デバイ長:電気二重層の「厚さ」
κ−1 をデバイ長(Debye length)と呼び、電気二重層の厚さの目安にします。式は次のとおりです。
κ−1 = √[ εrε0kBT / (2NAe2I) ]      (I はイオン強度。mol m−3 で代入)

I = (1/2) Σ cizi2

25 °C の水:κ−1 ≈ 0.304 nm / √(I / mol L−1)
分母にイオン強度が入っているのが要点です。イオンが多いほど、表面の電荷を打ち消すのに必要な対イオンが近くで集まりきるので、電位は短い距離で0に落ちます。これを「二重層が圧縮される」と言います。価数は2乗で効くので、同じモル濃度でも多価イオンは二重層を強く縮めます。
| 25 °C の水溶液 | イオン強度 I | デバイ長 κ−1 |
|---|---|---|
| NaCl 1 mmol L−1 | 0.001 mol L−1 | 9.61 nm |
| NaCl 10 mmol L−1 | 0.01 mol L−1 | 3.04 nm |
| NaCl 100 mmol L−1 | 0.1 mol L−1 | 0.961 nm |
| CaCl2 1 mmol L−1 | 0.003 mol L−1 | 5.55 nm |
(比誘電率 78.30、T = 298.15 K、CODATA 2018 の定数で計算。CaCl2 は I = (1/2)(0.001 × 22 + 0.002 × 12) = 0.003 mol L−1)
塩の濃度を10倍にすると、デバイ長は 1/√10 ≈ 0.32 倍になります。低電位の近似では、表面電荷密度 σ と表面電位の間に σ = εκψ0(ε = εrε0)の関係があるので、表面電荷が同じなら、塩を10倍にすると電位も約 0.32 倍に下がります。冒頭の問いの答えの半分はここにあります。NaCl のような無関係電解質(後述)の場合、塩は粒子の電荷を消すのではなく、電荷のまわりに対イオンを近づけて、電位が遠くまで届かないようにしているのです(多価イオンや界面活性剤が表面に特異吸着する場合は、電荷そのものも打ち消されます。後述の「塩:無関係なイオンと特異吸着するイオン」)。
ゼータ電位の測定原理——電気泳動移動度から換算する
電気泳動移動度
ゼータ電位を測る装置の多くは、電場をかけたときの粒子の速さ v を測ります。速さは電場の強さ E に比例するので、比 v/E を電気泳動移動度 μep(単位 m2 V−1 s−1)として求めます。粒子の世界では μm cm V−1 s−1(= 10−8 m2 V−1 s−1)という単位もよく使われます。
電気泳動そのもの(DNA やタンパク質を速さの違いで分ける方法)は電気泳動とは?原理・アガロースゲルとSDS-PAGEの違いで扱いました。そこでは、電荷 q の粒子が電気の力 qE と摩擦 6πηr v の釣り合いで動くとして μep = q/(6πηr) を導きました。ゼータ電位の測定は、同じ「電場の中を動く速さ」を、分けるためではなく、粒子の表面の電気的な状態を知るために使います。問題は、移動度をゼータ電位に直す式が、二重層の厚さと粒子の大きさの比で変わることです。
その比が κa(粒子の半径 a ÷ デバイ長 κ−1)です。κa が大きければ「粒子に比べて二重層が薄い」、小さければ「粒子が二重層の雲の中に埋もれている」状態です。両極端で、それぞれ単純な式が成り立ちます。
スモルコフスキーの式:二重層が薄いとき
二重層が粒子よりずっと薄いとき、粒子の表面の各部分は、近くで見ると平らな壁と同じです。平らな帯電した壁に沿って電場をかけると、拡散層のイオンが電場に引かれ、まわりの水を引きずって動きます。これが電気浸透で、すべり面を境界として解くと、二重層の外側の液の速さ(すべり速度)は次のようになります。
vすべり = −εζE / η      (平らな壁の電気浸透)

μep = εζ / η     (スモルコフスキーの式。ε = εrε0)
壁が固定されていれば液が動き(電気浸透)、壁が粒子で液が固定されていれば、粒子が逆向きに同じ速さで動きます(電気泳動)。同じ現象を、どちらを止めて見るかの違いです。キャピラリー電気泳動の電気浸透流の移動度 μeo = εζ/η(日本薬局方の表記。符号を含めない大きさで書いている)と同じ形をしているのはこのためです。
球の場合は、粒子のまわりで電場が曲がります。電気を通さない球は電場に避けられ、表面に沿った電場の強さが場所ごとに違います(赤道で最も強く、もとの電場の 1.5 倍)。それでも、表面の各点のすべり速度を球の表面全体で平均すると、ちょうど εζE/η になります。しかも、二重層が薄くゼータ電位が表面で一様なら、粒子の形にも大きさにもよらずこの式が成り立つことが示されています(Morrison, 1970)。スモルコフスキー(1903年)の式は、その単純さから今もいちばん広く使われています。
ヒュッケルの式:二重層が厚いとき
反対に、粒子が二重層よりずっと小さいとき(κa が小さいとき)、粒子は「対イオンの雲から遠く離れた点電荷」のように振る舞います。電場はほとんど乱されず、電気の力 qE とストークスの抵抗 6πηa v が釣り合います。これは電気泳動の記事の式そのものです。
qE = 6πηa v      →  μep = q / (6πηa)

κa → 0 では表面の電位 ζ = q / (4πεa)  (孤立した帯電球の電位)

μep = 2εζ / (3η)     (ヒュッケルの式)
q = 4πεaζ を代入すると、q/(6πηa) = 4πεaζ/(6πηa) = 2εζ/(3η) となり、半径 a が消えます。スモルコフスキーの式との違いは係数 2/3 だけです。
なぜ係数が違うのでしょうか。二重層が薄いときは、電場の力を受けるのは表面のすぐ外の薄い液の層で、その層が粒子の表面に沿って液をすべらせます。粒子全体にかかる摩擦は、この薄い層の中の急な速度勾配として現れます。二重層が厚いときは、力を受けるのは粒子自身の電荷で、摩擦は球全体が液を押しのける抵抗(ストークスの抵抗)です。力の受け方も摩擦の仕組みも違うので、同じ ζ でも速さが違い、その比がちょうど 3/2 になります。
ヘンリーの式:中間をつなぐ f(κa)
実際の試料は、たいてい両極端の間にあります。ヘンリー(Henry)は、ゼータ電位が小さいときに任意の κa で成り立つ式を求めました。
μep = (2εζ / 3η) × f(κa)      (ヘンリーの式)

f(κa) → 1.0(κa → 0)    :ヒュッケルの式
f(κa) → 1.5(κa → ∞)   :スモルコフスキーの式

f(κa) は指数積分を含む閉じた式で与えられる(数値計算する)
図の曲線は Henry の閉じた式を数値計算した厳密な値、白丸は Velegol の教科書の表の値です。手計算用には、誤差 1% 以内で f(κa) を表す Ohshima(1994)の近似式も知られています。読み取ってほしいのは、f(κa) の変化が κa = 1〜100 の広い範囲にまたがることです。スモルコフスキーの式で換算すると、本当の f が 1.5 より小さい分だけ、ゼータ電位は小さく出ます。
| κa | f(κa)(Henry の式) | スモルコフスキーで換算したときの ζ のずれ | ヒュッケルで換算したときの ζ のずれ |
|---|---|---|---|
| 0.5 | 1.009 | −32.7% | +0.9% |
| 1 | 1.027 | −31.6% | +2.7% |
| 10 | 1.253 | −16.5% | +25.3% |
| 30 | 1.382 | −7.8% | +38.2% |
| 100 | 1.458 | −2.8% | +45.8% |
| 1000 | 1.496 | −0.3% | +49.6% |
(f は Henry の式の厳密値。ずれ = 近似の式で換算した ζ ÷ ヘンリーの式で換算した ζ − 1。スモルコフスキーなら f/1.5 − 1、ヒュッケルなら f − 1)
表から、スモルコフスキーの式は κa が 100 程度より大きければ 3% 以内、ヒュッケルの式は κa が 1 以下なら 3% 以内で使えるとわかります。半径 100 nm の粒子を 1 mmol L−1 の 1:1 電解質で測ると κa = 100/9.61 = 10.4 で、スモルコフスキーの式では ζ が約16% 小さく出ます。メーカーの技術資料は、中程度の電解質を含む水溶液ではスモルコフスキー(f = 1.5)、低誘電率の非水系の小さい粒子ではヒュッケル(f = 1.0)を使うとし、スモルコフスキー近似の目安として「0.2 μm より大きい粒子で、塩が 10−3 mol L−1 以上」を挙げています。この目安の境目付近では、いま計算したように1〜2割の差が出うるので、ヘンリーの式で換算するほうが安全です。
さらに先の限界:ゼータ電位が大きいとき
ヘンリーの式には、もう1つ前提があります。ゼータ電位が小さい(kBT/e = 約 26 mV に比べて)ことです。電場をかけると、粒子のまわりの二重層は球形のままではいられず、進む向きの前後で偏った形に変形します(二重層の分極)。偏った二重層は粒子を引き戻す向きの電場をつくり、粒子を遅らせます。O’Brien と White(1978)は、この効果を含めて計算すると、中間の κa では移動度がゼータ電位に対して最大値をもつことを示しました。最大値があると、同じ移動度に2つのゼータ電位が対応しうるので、大きいゼータ電位の換算はヘンリーの式では済みません。市販装置の解析ソフトにも、こうした効果を含むモデルを選べるものがあります。
| 換算の式 | 式 | 成り立つ条件 | 典型的な試料 |
|---|---|---|---|
| スモルコフスキー | μep = εζ/η | 二重層が薄い(κa が大きい)。形・大きさによらない | サブミクロン以上の粒子・塩を含む水 |
| ヒュッケル | μep = 2εζ/(3η) | 二重層が厚い(κa が小さい)・低電位 | ナノ粒子・イオンの少ない有機溶媒 |
| ヘンリー | μep = (2εζ/3η) f(κa) | 任意の κa・低電位(球) | 上の2つの中間 |
| O’Brien–White ほか | 数値計算 | 高いゼータ電位で二重層の分極を考える | 強く帯電した粒子 |
計算例(数値は計算練習用の仮の値)
定数は CODATA 2018、25 °C の水は比誘電率 78.30(Malmberg–Maryott の式)、粘度 0.8900 mPa s(IAPWS 2008)とします。ε = 78.30 × 8.8541878 × 10−12 = 6.933 × 10⁻¹⁰ F m−1 です。すべて Python で検算しました。
例題1:単位換算の目安
25 °C の水で、移動度 1 μm cm V−1 s−1 は、スモルコフスキーの式で何 mV のゼータ電位に当たるか。
ζ = ημep / ε
  = (0.8900 × 10⁻³ Pa s) × (1 × 10⁻⁸ m2 V−1 s−1) / (6.933 × 10⁻¹⁰ F m−1)
  = 0.01284 V = 12.8 mV
「1 μm cm V−1 s−1 ≈ 12.8 mV」と覚えておくと、移動度の値を見ただけでおおよそのゼータ電位がわかります(スモルコフスキーの式・25 °C の水の場合)。
例題2:スモルコフスキーとヘンリーの差が小さい場合
半径 250 nm の粒子を 10 mmol L−1 NaCl 中で測り、移動度 −2.5 μm cm V−1 s−1 を得た。ゼータ電位をスモルコフスキーの式とヘンリーの式で求めよ。
κ−1 = 3.04 nm   →  κa = 250 / 3.038 = 82.3
スモルコフスキー:ζ = −2.5 × 12.84 mV = −32.1 mV
ヘンリー:f(82.3) = 1.450(Henry の式の厳密値)
         ζ = (1.5 / 1.450) × (−32.09 mV) = −33.2 mV   (差は約3%)
例題3:小さい粒子では差が大きい
半径 10 nm の粒子を 1 mmol L−1 NaCl 中で測り、移動度 −1.0 μm cm V−1 s−1 を得た。
κ−1 = 9.61 nm   →  κa = 10 / 9.61 = 1.04
スモルコフスキー:ζ = −12.8 mV
ヘンリー:f(1.04) = 1.028   →  ζ = (1.5 / 1.028) × (−12.84 mV) = −18.7 mV
ヒュッケル:ζ = 1.5 × (−12.84 mV) = −19.3 mV
同じ移動度でも、スモルコフスキーの式で出した −12.8 mV はヘンリーの値の約 0.685 倍で、3割も小さく見積もっています。ナノ粒子を低い塩濃度で測るときは、換算の式の選択が結論を変えうるということです。
例題4:温度の設定を間違えると
例題2の試料を 25 °C で測ったのに、換算に 20 °C の水の値(粘度 1.0016 mPa s、比誘電率 80.10)を使った。ゼータ電位はどれだけずれるか。
ζ ∝ η / εr
(1.0016 / 80.10) ÷ (0.8900 / 78.30) = 1.100
スモルコフスキー:−32.1 mV → −35.3 mV (約10% 大きく出る)
水の粘度は温度で大きく変わるので、測定温度と換算に使う温度をそろえることが欠かせません。装置がセルの温度を一定に保つ時間(平衡化)を取るのも同じ理由です。
装置のしくみ——電気泳動光散乱法
ドップラーシフトで粒子の速さを測る
粒子の速さを顕微鏡で1個ずつ追う方法は昔からありますが、小さい粒子や光をあまり散乱しない粒子では手間がかかります。現在の装置の多くは、電気泳動光散乱法(electrophoretic light scattering、ELS)で測ります。国際規格 ISO 13099-2 は、光学的な方法としてビデオ顕微鏡法と電気泳動光散乱法を扱い、移動度からの換算は理論モデル(Part 1)によるとしています。
原理はドップラー効果です。電場の中を動く粒子にレーザー光を当てると、散乱光の周波数がわずかにずれます。入射光と電場が直交する配置では、ずれ(ドップラーシフト)νD は次の式で表されます。
νD = n v sinθ / λ0      (v = μepE)

n:溶媒の屈折率、θ:散乱角、λ0:真空中の波長
大きさを見積もってみます(仮の値)。μep = 3.0 μm cm V−1 s−1、E = 1000 V m−1 なら v = 3.0 × 10−8 × 1000 = 3.0 × 10⁻⁵ m s−1(30 μm s−1)。n = 1.33、θ = 15°、λ0 = 633 nm とすると νD = 1.33 × 3.0 × 10−5 × 0.2588 / (633 × 10−9) = 16.3 Hz です。光そのものの周波数(c/λ0 = 4.74 × 10¹⁴ Hz)に比べると 3.4 × 10⁻¹⁴ という、とてつもなく小さいずれです。
こんな小さいずれを、光の周波数を直接測って見つけることはできません。そこで、散乱光と、粒子に当てる前に分けておいた参照光を重ね合わせます(ヘテロダイン検出)。周波数のわずかに違う2つの光を重ねると、差の周波数(ここでは十数 Hz)でうなりが生じ、検出器の信号の強さがその周波数でゆらぎます。うなりの周波数から速さが、さらに参照光の周波数を少しずらしておく工夫で動く向き(ゼータ電位の符号)がわかります。移動度が小さい試料では、周波数ではなく位相の変化を追う位相解析光散乱法(PALS)が使われ、低い電圧で測れるので、塩の多い試料で電流による発熱(ジュール熱)を抑えられます。
セルの中の電気浸透流
測定セルの壁も帯電しているので、電場をかけると壁に沿って液が流れます(電気浸透)。キャピラリー電気泳動と違ってセルは閉じているので、壁際で流れた液は、セルの中央で逆向きに戻ってきます。その結果、液の速さはセルの深さ方向に放物線状に分布し、観測される粒子の速さは「本当の電気泳動の速さ+その位置の液の速さ」になります。
対策は2つあります。1つは、壁際の流れと戻りの流れがちょうど打ち消し合う深さ(静止面、stationary level)で測る方法です。ただし静止面の位置は壁の電荷や電解質の濃度で変わり、厚みのない面なので正確に合わせるのは容易ではありません。もう1つは、電場の向きを速く切り替える方法です。粒子は電場に対してすぐに終端速度に達しますが、電気浸透流は壁際から液全体へ粘性で伝わるので、流れが育つのに時間がかかります。電気浸透流が育つ前に電場を反転させれば、電気泳動だけを取り出せます。
粒子でないものの測り方:流動電位・電気音響法
膜・繊維・板のように動かせない試料では、逆に液を流して測ります。帯電した表面に沿って圧力で液を流すと、拡散層の対イオンが流れに運ばれて電位差が生じます(流動電位、streaming potential)。圧力差 Δp と流動電位 ΔU の比から、ヘルムホルツ–スモルコフスキーの式 ΔU/Δp = εζ/(ηKL)(KL:液の電気伝導率)でゼータ電位を求めます。光を通さない濃い分散液には、超音波と電場の相互作用を使う電気音響法があり、ISO 13099-1 が界面動電現象と電気音響現象をまとめて扱っています。電気泳動・電気浸透・流動電位・沈降電位の4つは、まとめて界面動電現象(electrokinetic phenomena)と呼ばれ、どれもすべり面の電位=ゼータ電位で記述されます。
pH・塩濃度とゼータ電位
pH と等電点
水中の測定では、pH がゼータ電位を決める最も重要な条件です。表面の酸性基(−COOH、Si−OH)は pH を上げると解離が進んで負電荷が増え、塩基性基(−NH2)は pH を下げるとプロトン化して正電荷が増えます。酸性基と塩基性基の両方をもつ表面(タンパク質)や、1種類の基が両性を示す表面(金属酸化物の M−OH は、低い pH で M−OH2+、高い pH で M−O− になる)では、ゼータ電位は低い pH で正、高い pH で負になり、その間で0を横切ります。ゼータ電位が0になる pH を等電点(isoelectric point、IEP)と呼びます。
等電点では粒子どうしの静電的な反発がなくなるので、分散液はふつう最も不安定になり、凝集しやすくなります。タンパク質が等電点で沈殿しやすいのと同じ理屈です(アミノ酸とタンパク質の等電点はアミノ酸・ペプチド・タンパク質)。シリカは pH 3 付近より上で表面のシラノール基が解離して負に帯電し、キャピラリー電気泳動の電気浸透流の原因になります(電気泳動の記事のキャピラリー電気泳動の節)。
等電点と似た言葉に電荷ゼロ点(point of zero charge、PZC)があります。等電点は「すべり面の電位が0」、電荷ゼロ点は「表面の電荷が0」の pH です。表面に特別に吸着するイオンがなければ両者は一致しますが、特異吸着があるとずれます。
塩:無関係なイオンと特異吸着するイオン
塩を加えたときの効き方は、イオンが表面とどう関わるかで2つに分かれます。
- 無関係電解質(NaCl・KCl・NaNO3 などが代表):イオンは拡散層に入るだけで、表面に特別にはくっつきません。デバイ長が縮み、ゼータ電位の絶対値は小さくなりますが、等電点の pH は変わりません。
- 特異吸着するイオン(多価イオン・界面活性剤イオンなど):シュテルン層に入り込んで表面の電荷を直接打ち消します。ごく少量でもゼータ電位を大きく変え、等電点を動かし、ときには符号を逆転させます(電荷の逆転)。
この区別は、塩を加えて等電点が動くかどうかで実験的に確かめられます。また、AgI の Ag+・I− や酸化物の H+・OH− のように、濃度を変えると表面の電荷そのものが変わるイオンを電位決定イオンと呼びます。
条件を書かないゼータ電位は意味がない
メーカーの解説書にも「溶液の条件を書かないゼータ電位の値は、ほとんど意味のない数字」とあるほどです。ゼータ電位は粒子だけの性質ではなく、粒子と、それを取り巻く液の組み合わせの性質だからです。報告するときは、少なくとも次の条件を添えます。
- pH と、電解質の種類・濃度(または電気伝導率)
- 温度と、換算に使った粘度・比誘電率
- 換算の式(スモルコフスキー・ヘンリーなど)と、測定した移動度そのもの
- 粒子の濃度と、希釈に使った液(試料の元の液やその上澄みで薄めないと、イオン強度や pH が変わってしまう)
分散安定性と DLVO 理論
引力と反発の足し算
分散液が安定か(粒子がばらばらのままか)どうかを、粒子どうしの相互作用から説明する理論が DLVO 理論です。1940年代に、Derjaguin と Landau(1941年)、Verwey と Overbeek(1948年)が独立にまとめたので、4人の頭文字をとってこう呼ばれます。考え方は、2つの力の単純な足し算です。
- ファンデルワールス引力:同じ物質の粒子どうしの間には、分散力(ロンドン力)による引力が必ず働きます(分子間の分散力は分子間力とは?)。粒子は膨大な数の分子の集まりなので、分子どうしの小さな引力が足し合わさって、粒子間ではずっと遠くまで届く引力になります。強さはハマカー定数 A(典型的に 10−20 J 程度)で表します。
- 電気二重層の反発:同じ符号に帯電した粒子が近づくと、拡散層が重なり合い、対イオンが押し込められて反発が生じます。反発はデバイ長の距離で指数関数的に弱まります。
同じ大きさの球2個(半径 a、表面間の距離 h が a より十分小さい)で、電位が低い場合の近似式は次のとおりです。
V(h) ≈ 2πεaψ2 ln[ 1 + exp(−κh) ]  −  Aa / (12h)
         (二重層の反発・表面電位一定)     (ファンデルワールス引力)

二重層の重なりが弱い(κh が 1 より大きい)ときは ln[1 + exp(−κh)] ≈ exp(−κh)

ψ:拡散層の電位(実際にはゼータ電位で代用することが多い)
エネルギー障壁と二次極小
半径 100 nm、ψ = 25 mV、A = 1.0 × 10⁻²⁰ J と仮定して、塩の濃度を変えて計算したのが図3です。エネルギーは熱運動のエネルギー kBT を単位にしています。反発は、粒子が近づいても表面電位が一定に保たれると仮定した式(上の ln の式。HHF 式と呼ばれる)で計算しました。障壁ができる距離では κh が 1 より小さく二重層が強く重なっているので、exp の近似式は使えません。
図からわかることは3つあります。
- 接触すると必ず引力が勝つ(一次極小):ファンデルワールス引力は距離0に近づくほど強くなるので、粒子どうしがいったん接触すれば強くくっつきます。つまり熱力学的には、凝集した状態のほうがいつも安定です。
- 安定性は「山の高さ」で決まる:その手前に反発による山(エネルギー障壁)があり、熱運動で衝突しても山を越えられなければ粒子はくっつきません。分散液の安定性は、平衡ではなく凝集の速さ(速度論)の問題です。Velegol の教科書の見積もりでは、障壁が無ければ 0.037 秒で半分の粒子が凝集する分散液(半径 100 nm・体積分率 0.01)が、障壁 22.1 kBT では、くっつく確率が約 1/(9.98 × 108) に下がり、半分が凝集するまで 0.037 × 9.98 × 108 = 3.7 × 10⁷ 秒(約1.2年)かかります。
- 塩で山が消える:塩の濃度を上げるとデバイ長が縮み、反発が近い距離にしか届かなくなるので、引力が勝って山が低くなります。図では、山の高さが 1 mmol L−1 で 30 kBT、10 mmol L−1 で 18 kBT と下がり、100 mmol L−1 では山の頂上まで0より下になって、障壁そのものがなくなります。粒子は衝突するたびにくっつきます。また 10・100 mmol L−1 では、少し離れた位置に浅いくぼみ(二次極小。100 mmol L−1 で 3.6 nm に −4.1 kBT)ができ、粒子がゆるく集まる(激しくかき混ぜればほぐれる)ことがあります。
図3では計算を単純にするため電位を一定にしましたが、実際には塩を加えるとゼータ電位そのものも下がるので、山はさらに低くなります。デバイ長の縮みとゼータ電位の低下の両方が、塩による凝集を引き起こしているのです。
なお、ここで使った式はどちらも近似です。二重層が重なったときに表面電位が一定に保たれるとするか(定電位)、表面電荷が一定に保たれるとするか(定電荷)で、山の高さは大きく変わります(定電荷のほうが反発は強く出ます)。また距離が 1〜2 nm の領域では、溶媒和や表面の凹凸など、DLVO 理論が含まない効果も無視できなくなります。図は「塩でなぜ山が消えるか」を見るためのもので、山の位置や高さの数値そのものを予測するものではありません。
凝析とシュルツェ・ハーディの規則
冒頭の凝析の話に戻ります。分散液が急に凝集し始める塩の濃度を臨界凝集濃度(critical coagulation concentration)と呼びます。DLVO 理論からは、表面の電位が高い場合、臨界凝集濃度が対イオンの価数の6乗に反比例することが導けます。これが経験則として知られていたシュルツェ・ハーディの規則(Schulze–Hardy rule)の理論的な説明です。
臨界凝集濃度 ∝ 1 / z6

z = 1 : 2 : 3  →  1 : 1/64 : 1/729  = 100 : 1.6 : 0.14
1価の対イオンで 100 の濃度が必要なら、2価では 1.6、3価では 0.14 で足りる計算です。負に帯電した粘土のコロイドに Al3+ が桁違いによく効くのはこのためです。価数が効く理由は2つあります。1つは、イオン強度に価数が2乗で入るのでデバイ長が強く縮むこと。もう1つは、ボルツマン因子 exp(−zeψ/kBT) の指数に価数が入るので、多価の対イオンほど表面近くに強く集まることです。ただし、6乗則の導出には対称電解質や高い表面電位などの仮定があり、実際の比は系によって6乗からずれます。
高校化学では、粘土や硫化ヒ素のような疎水コロイドは少量の電解質で凝析し、タンパク質やデンプンのような親水コロイドは多量の塩を加えないと沈殿しない(塩析)と習います。親水コロイドは、表面の電荷だけでなく、まわりに強く結びついた水和層によっても粒子どうしが近づけないので、電荷の反発を弱めただけでは凝集しないのです。疎水コロイドに親水コロイドを加えて凝析しにくくする保護コロイドも、次に見る「電荷によらない安定化」の一種です。
「±30 mV なら安定」はどこまで使えるか
ゼータ電位の解説でよく見るのが、次のような目安です。
| ゼータ電位の絶対値 | 分散の状態の目安 |
|---|---|
| 0〜5 mV | 急速に凝集・凝結 |
| 10〜30 mV | 不安定になり始める |
| 30〜40 mV | 中程度の安定性 |
| 40〜60 mV | 良好な安定性 |
| 61 mV 超 | 非常に良好な安定性 |
(LibreTexts の Barron らの教科書 §2.5 に載っている表。表そのものに出典の記載はない。メーカーの解説書も「安定と不安定の境目は一般に +30 mV か −30 mV」としている)
この目安は経験的なもので、次のような前提が隠れています。DLVO 理論で見たとおり、安定性を決めるのはゼータ電位だけでなく、塩の濃度(デバイ長)・粒子の大きさ・ハマカー定数の組み合わせです。だから、使うときは次の点に気をつけます。
- 電荷で安定化している水系の分散液にしか当てはまらない。高分子を吸着させた粒子のように、立体的な反発で安定化している系(後述)では、ゼータ電位が小さくても安定なことがある。
- 塩の多い液では、同じゼータ電位でも反発の届く距離が短いので、30 mV でも不安定なことがある(図3で、電位が同じでも塩で山が消えたのと同じ理屈)。
- 凝集しないことと沈まないことは別。メーカーの解説書も、粒子と液の密度が違えば、安定な分散液でもいずれ沈降して固い沈殿層をつくると注意している。
- 比べるなら、同じ系で条件(pH・添加剤の量)を変えたときの相対的な変化として使うほうが確か。たとえば pH を振ってゼータ電位を測り、等電点から離れた pH を選ぶ、といった使い方です。
電荷によらない安定化:立体安定化
粒子の表面に高分子を吸着・結合させると、粒子どうしが近づいたときに高分子の層どうしがぶつかって反発し、ファンデルワールス引力が効くほど近づけなくなります。これが立体安定化(steric stabilization)です。電荷による安定化は塩の量で簡単に切り替えられる(凝集させたいときは塩を入れればよい)のに対し、立体安定化は塩に強いという違いがあります。高校化学の保護コロイド(墨汁の膠のように、親水コロイドが疎水コロイドを包むもの)もこの仲間です。立体安定化した粒子は、ゼータ電位の絶対値が小さくても凝集しないことがあるので、ゼータ電位だけで安定性を判断してはいけません。
電気泳動の記事との使い分け
同じ「電場の中で動く速さ」を使っていても、電気泳動とゼータ電位の測定は目的がまったく違います。
| 比べる点 | 電気泳動(ゲル・キャピラリー) | ゼータ電位の測定 |
|---|---|---|
| 目的 | 混合物を分ける・大きさを読む | 粒子の表面の電気的な状態を知る |
| 対象 | DNA・タンパク質・低分子のイオン | ナノ粒子・エマルション・コロイド・平らな表面 |
| 得るもの | バンドの位置・移動時間・ピーク面積 | 移動度 → 換算したゼータ電位 |
| 電気浸透流 | キャピラリーでは積極的に使う(液全体を運ぶ) | 誤差の原因なので取り除く(静止面・電場の反転) |
| 速さの式 | μep = q/(6πηr)(電荷と摩擦の釣り合い) | μep = (2εζ/3η) f(κa)(二重層を考える) |
2つの式は矛盾しません。二重層が厚い極限では、ヘンリーの式はヒュッケルの式になり、q = 4πεaζ を使うと電気泳動の記事の q/(6πηr) に戻ります。凝集した粒子の形そのものを見たいときは、走査型電子顕微鏡(SEM)で乾燥させた試料を直接観察する方法もあります(ただし乾燥の過程で凝集が起こりうる点に注意します)。
よくある間違い
試験での問われ方
大学の分析化学・物理化学・コロイド化学の試験や院試では、ゼータ電位は次のような形で問われます。
- 定義:電気二重層を図示し、シュテルン層・拡散層・すべり面・ゼータ電位の位置関係を説明する
- 換算:移動度からスモルコフスキーの式でゼータ電位を求める(例題1・2)。κa を計算して、どの近似が使えるか判断する(例題3)
- デバイ長:イオン強度からデバイ長を計算し、塩の濃度や価数でどう変わるかを答える
- 導出:ヒュッケルの式を、電気の力とストークスの抵抗の釣り合いから導く
- 安定性:DLVO 理論の相互作用エネルギーの曲線を描き、一次極小・エネルギー障壁・二次極小を説明する。塩を加えると凝集する理由、シュルツェ・ハーディの規則を述べる
- pH:ゼータ電位の pH 依存のグラフから等電点を読み、分散を安定にする pH を選ぶ
まとめ
ゼータ電位という1つの数字の裏には、ボルツマン分布で決まる対イオンの雲、二重層の厚さと粒子の大きさの比、そして引力と反発の綱引きが重なっています。値を見たら「どの pH・塩濃度で、どの式で換算した値か」を確かめる習慣をつければ、数字に振り回されずに分散液の性質を読めるようになります。
よくある質問
ゼータ電位(ζ 電位)とは、液中で粒子といっしょに動く液体の層の外側の境界(すべり面)での電位です。粒子の表面には電荷があり、そのまわりに反対符号のイオンが集まって電気二重層をつくります。ゼータ電位は直接は測れないので、電場をかけたときの粒子の速さ(電気泳動移動度)を測り、スモルコフスキーの式やヘンリーの式で換算して求めます。絶対値が大きいほど粒子どうしの静電的な反発が強く、凝集しにくくなります。
表面電位は粒子の表面そのものの電位で、ゼータ電位はそこから少し外側のすべり面の電位です。表面のすぐ近くには強く結びついた対イオンの層(シュテルン層)があり、その内側の電位の分布は粒子の動きからは見分けられません。電位は表面から離れるほど0に近づくので、ゼータ電位の絶対値はふつう表面電位より小さくなります。粒子の移動や粒子どうしの反発を決めるのは、すべり面より外に広がった拡散層の電荷なので、実用上はゼータ電位が目安になります。
粒子の半径 a とデバイ長 κ−1 の比 κa で使い分けます。二重層が粒子に比べて薄い(κa が大きい)ときはスモルコフスキーの式 μ = εζ/η を、二重層が厚い(κa が小さい)ときはヒュッケルの式 μ = 2εζ/(3η) を使います。目安として、スモルコフスキーの式は κa が 100 程度より大きければ、ヒュッケルの式は κa が 1 以下なら、ヘンリーの式との差が3%以内です。その間ではヘンリーの関数 f(κa) を使って換算します。
よく使われる目安は「絶対値が 30 mV を超えれば安定」で、40〜60 mV で良好、5 mV 以下では急速に凝集するとされます。ただしこれは、電荷で安定化した水系の分散液についての経験的な目安です。塩の濃度が高いと反発の届く距離が短くなるので 30 mV でも凝集することがあり、高分子で立体的に安定化した粒子はゼータ電位が小さくても安定なことがあります。また、凝集しなくても、粒子と液の密度が違えばいずれ沈降します。同じ系で pH や添加剤を変えたときの相対的な比較に使うのが確かです。
塩を加えるとイオン強度が上がり、表面の電荷を打ち消す対イオンが表面の近くに集まりきるようになるので、電位が短い距離で0に落ちるからです。この電位が落ちる距離(デバイ長)はイオン強度の平方根に反比例し、25 °C の水では 1 mmol L−1 の NaCl で約 9.6 nm、100 mmol L−1 で約 0.96 nm です。表面電荷が同じでも二重層が薄くなるとすべり面の電位は下がり、粒子どうしの反発も近い距離にしか届かなくなるので、分散液は凝集しやすくなります。多価イオンや界面活性剤イオンが表面に特異吸着すると、ゼータ電位の符号が逆転することもあります。
参考文献
- D. Velegol, Colloidal Systems, Wild Scholars Media, 2016, Ch. 1(電気二重層・デバイ長・DLVO の概観)、Ch. 6(DLVO 理論・凝集の速さ・シュルツェ・ハーディの規則)、Ch. 8(ヒュッケル・スモルコフスキー・ヘンリーの式、f(κa) の表、O’Brien–White の二重層の分極)
- Malvern Instruments, Zeta Potential: An Introduction in 30 Minutes, Zetasizer Nano Series Technical Note MRK654-01(電気二重層とすべり面、表面電荷の起源、pH と等電点、特異吸着、界面動電現象、安定性の目安)
- A. R. Barron ほか, Physical Methods in Chemistry and Nano Science, §2.5 Zeta Potential Analysis(LibreTexts。ゼータ電位と安定性の表)
- A. Tokmakoff, Concepts in Biophysical Chemistry, §6.6 Debye–Hückel Theory(LibreTexts。1:1 電解質のデバイ長)
- H. Ohshima, “A simple expression for Henry’s function for the retardation effect in electrophoresis of spherical colloidal particles”, J. Colloid Interface Sci. 1994, 168, 269–271
- C. G. Malmberg, A. A. Maryott, “Dielectric constant of water from 0° to 100° C”, J. Res. Natl. Bur. Stand. 1956, 56, 1
- IAPWS, Release on the IAPWS Formulation 2008 for the Viscosity of Ordinary Water Substance(水の粘度)
- ISO 13099-2:2025(第2版), Colloidal systems — Methods for zeta-potential determination — Part 2: Optical methods(規格の範囲)
- CODATA 2018 recommended values of the fundamental physical constants(NIST)
関連記事
機器分析の全体像は機器分析総まとめ、物理化学の公式の一覧は物理化学の基礎まとめにまとめています。 分析化学の記事を、知りたいことから装置を選べるように並べた分析化学のまとめもあります。
- 電気泳動とは?原理・アガロースゲルとSDS-PAGEの違い・バンドの見方
- ボルツマン分布とは?エネルギー準位の占有数をNMR・配座でわかりやすく
- ヘンダーソン・ハッセルバルヒの式とは?緩衝液のpHの求め方と緩衝能
- ネルンストの式とは?導出と標準電極電位・電池の起電力・pHとの関係
- 分子間力とは?水素結合とファンデルワールス力を解説
- 「アミノ酸・ペプチド・タンパク質」完全解説|等電点・合成・Edman分解・固相合成・酵素を徹底整理
- SEM(走査型電子顕微鏡)の原理|二次電子・反射電子の違いとEDX元素分析