ボルツマン分布とは?エネルギー準位の占有数をNMR・配座でわかりやすく
400 MHz の NMR 装置に試料を入れると、水素の原子核は磁場の中で「エネルギーの低い向き」と「高い向き」の2つに分かれます。低い向きのほうが多いのは当然ですが、どれくらい多いのでしょうか。答えは、100万個の水素のうち、わずか32個です。一方、同じ室温で、ナトリウム原子が熱だけで光る状態(電子の励起状態)に上がっている割合は、10−35 程度しかありません。片方はほぼ半々、もう片方は事実上ゼロ。この極端な違いを1本の式で説明するのがボルツマン分布です。
試験では、式に数値を入れて比を出すだけでなく、「なぜ NMR は感度が低いのか」「なぜ IR の吸収はほとんど v = 0 から起こるのか」「なぜアンチ配座が多いのか」を同じ式で説明できるかが問われます。この記事では、式の意味と指数関数になる理由から始め、NMR・回転・振動・電子遷移・配座の実例を同じものさしで計算して比べます。最後に、よく混同されるマクスウェル・ボルツマンの速さ分布との違いと、アレニウスの式とのつながりを整理します。
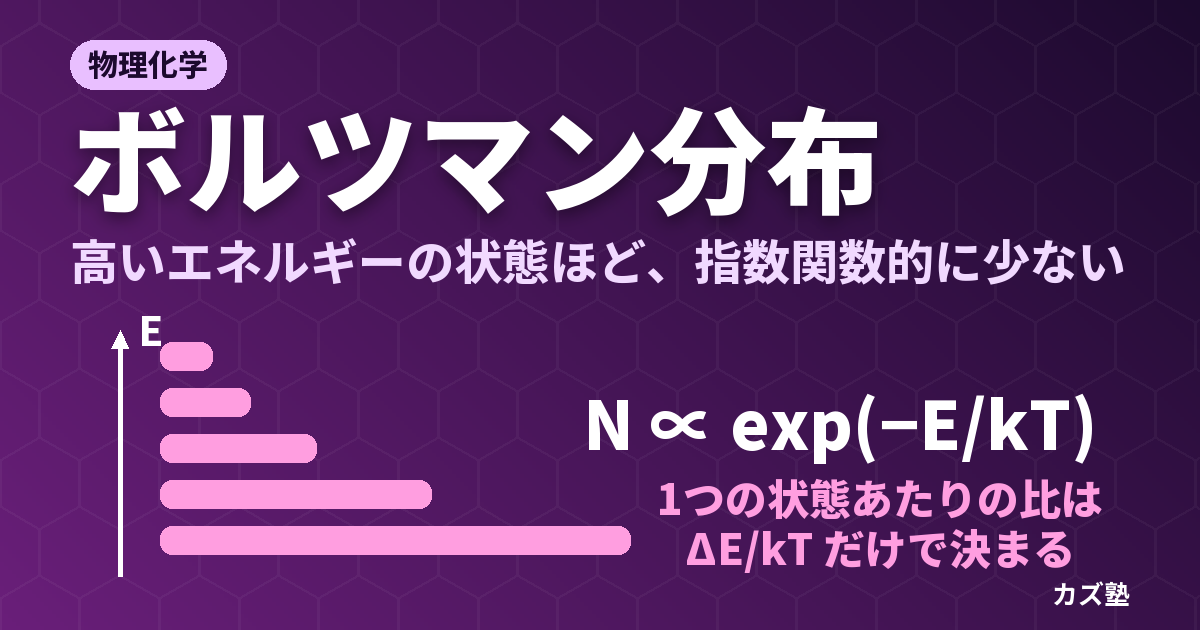
ボルツマン分布の式
分子や原子は、とびとびのエネルギーの「状態」のどれかにいます。原子核のスピンの向き、分子の回転・振動、電子の配置、分子の形(配座)——どれもエネルギーの決まった状態です。たくさんの粒子が熱平衡にあるとき、どの状態に何個いるかを決めるのがボルツマン分布(Boltzmann distribution)です。
2つの準位の数の比
エネルギー Ei の準位 i と、それより高い Ej の準位 j を考えます。熱平衡で、それぞれの準位にいる粒子の数 Ni、Nj の比は次の式で表されます。
Nj / Ni = (gj / gi) × exp(−ΔE / kT)        ΔE = Ej − Ei

Ni, Nj:準位 i, j にいる粒子の数(占有数)
gi, gj:縮退度(同じエネルギーをもつ状態が何個あるか)
k:ボルツマン定数 1.380649 × 10⁻²³ J K−1(CODATA 2018)
T:絶対温度(K)
exp(−ΔE/kT) をボルツマン因子と呼びます。ΔE が正なら指数は負なので、ボルツマン因子は1より小さく、上の準位の1つの状態あたりの粒子は必ず少なくなります。ΔE が大きいほど、温度が低いほど、上の準位は空いていきます。
縮退度 g は、同じエネルギーに状態が何個あるかを数えたものです。たとえばブタンのゴーシュ配座には、右回りと左回りの鏡像の関係にある2つの形があり、エネルギーは同じなので g = 2 です。準位全体の粒子数は「1状態あたりの数 × 状態の数」なので、比に gj/gi がかかります。縮退が無い(g = 1 どうし)なら、この因子は1です。
全体に占める割合と分配関数
比ではなく、「全粒子のうち何割が準位 i にいるか」を知りたいときは、すべての準位のボルツマン因子の合計で割ります。
pi = Ni / N = gi exp(−Ei / kT) / q

q = Σ gi exp(−Ei / kT)    (すべての準位についての和)
分母の q を分配関数(partition function)と呼びます。いちばん低い準位を E = 0 にとると、q は「その温度で粒子が実際に使える状態の数」の目安になります。低温では基底状態しか使えないので q ≈ 1、温度が上がって上の状態に手が届くようになるほど q は大きくなります。後で出てくる HCl の回転では、25 °C で q ≈ 20 です。
準位が2つしかない(2準位系)なら、比 r = N上/N下 から割合は N上/N = r/(1 + r) です。比と割合は別物で、比が 1 のとき割合は 50% です。試験で「割合を求めよ」と言われたら、この変換を忘れないようにします。
1分子あたりで計算するか、1 mol あたりで計算するか
ΔE が1分子あたりのエネルギー(J)なら k で割り、1 mol あたり(J mol−1)なら気体定数 R で割ります。R = NAk なので、どちらで計算しても指数の値は同じです。
ΔE / kT  =  ΔEm / RT        R = NA k = 8.314462618 J K−1 mol−1

分光で波数 ν̃(cm−1)が与えられたとき:  ΔE / kT = hcν̃ / kT = 1.4388 cm K × ν̃ / T
化学の教科書のエネルギー差は kJ mol−1、分光は cm−1、NMR は MHz、電子遷移は nm や eV で書かれていることが多いので、単位の換算がそのまま試験の落とし穴になります。次の節で、すべてを kT と比べる形にそろえます。
kT のものさし:エネルギー差を kT と比べる
ボルツマン因子の中身は ΔE/kT という比だけです。つまり、占有数は「エネルギー差が kT の何倍か」だけで決まります。kT は、その温度で熱運動がやりとりするエネルギーの目安と考えてかまいません。
室温の kT の値
25 °C(298.15 K)の kT を、よく使う単位で表すと次のようになります(CODATA 2018 の定数で計算)。
| 単位 | 25 °C の kT(RT) | よく使う場面 |
|---|---|---|
| J(1分子あたり) | 4.116 × 10⁻²¹ J | NMR(ΔE = hν)など1粒子で考えるとき |
| kJ mol−1 | 2.479 kJ mol−1 | 配座のエネルギー差、活性化エネルギー |
| cm−1(波数) | 207.2 cm−1 | IR・ラマンの振動、回転 |
| eV | 0.02569 eV(25.7 meV) | 電子遷移、半導体のバンドギャップ |
「室温の RT は約 2.5 kJ mol−1、kT は約 200 cm−1」の2つを覚えておくと、ほとんどの見積もりが暗算に近くなります。換算は 1 cm−1 = 0.01196 kJ mol−1(1 kJ mol−1 = 83.59 cm−1)です。
ΔE/kT と占有数比の早見表
縮退が無い2つの準位について、ΔE/kT と比 N上/N下 を並べます。
| ΔE / kT | N上 / N下 | 読み取れること |
|---|---|---|
| 0.01 | 0.990 | ほぼ同数。差は ΔE/kT にほぼ比例する(1 − ΔE/kT で近似できる) |
| 0.1 | 0.905 | 上の準位にも9割いる |
| 1 | 0.368 | ΔE = kT のとき 1/e |
| 2.303 | 0.100 | 2.303 kT(25 °C で 5.71 kJ mol−1)ごとに 1/10 |
| 4.605 | 0.0100 | 1% まで減る |
| 10 | 4.5 × 10⁻⁵ | 上の準位はほぼ空 |
| 40 | 4.2 × 10⁻¹⁸ | 1 mol(6 × 10²³ 個)の中に数百万個 |
| 100 | 3.7 × 10−44 | 1 mol の中に1個もいない(6 × 1023 × 3.7 × 10−44 ≈ 2 × 10⁻²⁰ 個) |
表の4行目は覚えておく価値があります。25 °C では、エネルギー差が 5.7 kJ mol−1 増えるたびに、上の準位の数は 1/10 になる。これは遷移状態の記事で扱った「ΔG‡ が 5.7 kJ/mol 下がるごとに速度が約10倍」と同じ数字です。どちらも exp(−E/RT) の形をしているので、同じ換算が出てきます。
なぜ指数関数になるのか
「上の準位ほど少ない」ことは直感的にわかりますが、なぜ反比例でも1次関数でもなく、指数関数なのでしょうか。理由は、注目している分子がエネルギーを受け取ると、その分だけまわりの分子(熱浴)がとれる状態の数が減るからです。数えられる小さな模型で確かめます。
エネルギーの粒を配る数え上げ
同じ振動子が100個あり、エネルギーの粒(量子)が全部で100個あるとします。粒をどの振動子に何個配るかの配り方は、すべて同じ確からしさで起こるとします(熱平衡の基本の仮定)。このとき、ある1個の振動子に注目して、その振動子が粒を n 個もっている確率 P(n) を数えます。
注目した振動子が n 個もつ配り方の数は、残りの 100 − n 個の粒を、残りの99個の振動子に配る方法の数です。n が1増えるたびに、残りの99個に配れる粒が1個減り、配り方の数が減ります。組合せの式で数えると、次のようになります(筆者が Python で計算)。
| 注目した振動子の粒の数 n | 確率 P(n) | 1つ上との比 P(n+1)/P(n) |
|---|---|---|
| 0 | 0.4975 | 0.505 |
| 1 | 0.2513 | 0.503 |
| 2 | 0.1263 | 0.500 |
| 3 | 0.0631 | 0.497 |
| 4 | 0.0314 | 0.495 |
| 5 | 0.0155 | — |
粒を1個多くもつたびに、確率がほぼ同じ割合(約 1/2)で減っています。「1段上がるごとに同じ割合で減る」は、等比数列、つまり指数関数そのものです。残りの99個がつくる熱浴は大きいので、粒を1個取り上げても熱浴の「混み具合」はほとんど変わらず、配り方の数は毎回ほぼ同じ割合で減ります。これがボルツマン因子の正体です。振動子と粒の数を増やすほど、比は一定値にさらに近づきます(1000個・1000粒では 0.4995〜0.5005)。
エントロピーと温度で書くと
同じ議論を式で書きます。注目する分子が状態 i(エネルギー Ei)にいるとき、全体のエネルギー E全 は一定なので、熱浴のエネルギーは E全 − Ei です。分子が状態 i にいる確率は、そのときの熱浴の状態の数 W に比例します。
Pi ∝ W(E全 − Ei) = exp[ S(E全 − Ei) / k ]          (S = k ln W)

Ei は熱浴のエネルギーに比べてずっと小さいので、1次まで展開して
S(E全 − Ei) ≈ S(E全) − Ei × (∂S/∂E) = S(E全) − Ei / T      (温度の定義 1/T = ∂S/∂E)

したがって  Pi ∝ exp(−Ei / kT)
読み方はこうです。分子がエネルギー Ei を熱浴から借りると、熱浴のエントロピーは Ei/T だけ減り、熱浴の状態の数は exp(Ei/kT) 分の1になります。温度が高い熱浴ほど、同じエネルギーを貸してもエントロピーの減り方が小さい(状態の数があまり減らない)ので、上の準位に上がりやすくなります。温度とは「エネルギーを1単位渡したとき、エントロピー(状態の数の対数)がどれだけ増えるか」の逆数(1/T = ∂S/∂E)であり、ボルツマン分布はその定義から直接出てきます。上の数え上げで比が約 1/2 だったのは、粒1個のエネルギーが kT × ln 2 に当たる温度だったということです。
温度を上げると何が変わり、何が変わらないか
温度を上げると ΔE/kT が小さくなり、ボルツマン因子は1に近づきます。ΔE = 10.0 kJ mol−1 の2準位なら、300 K で比 0.0182、1000 K で 0.300、3000 K で 0.670 です。比が 0.5 になるのは 1735 K です。
しかし、どれほど温度を上げても、1状態あたりの数が逆転する(上が下より多くなる)ことはありません。exp(−ΔE/kT) は、T が正である限り1より小さいからです。高温の極限で比は gj/gi に近づくだけです。レーザーの発振に必要な反転分布(上の準位のほうが多い状態)は、熱平衡ではつくれません。光や放電でエネルギーを送り込み、平衡から外れた状態を保つことで初めて実現します。
実例で比べる:NMR・回転・振動・電子遷移・配座
化学で出会う代表的なエネルギー差を、25 °C の kT と比べて1枚の図にまとめます。左は ΔE/kT が 5 までの範囲を普通の目盛で、右は 100 までを縦軸の対数目盛で描いたものです。点はすべて、以下の節と同じ式・同じ定数から計算しています。
同じ1本の曲線の上に、ほぼ同数(NMR)から事実上ゼロ(電子遷移)まで、すべての例が並びます。違うのは ΔE の大きさだけです。以下、1つずつ「なぜその比になるか」と「実験で何に効くか」を見ていきます。
NMR:上と下の差は100万個に32個
1H NMR では、磁場 B0 の中で核スピンが低いエネルギーの向き(α)と高い向き(β)に分かれ、その差 ΔE = hν の電磁波(ラジオ波)を吸収します。400 MHz の装置(B0 ≈ 9.39 T)なら、
ΔE = hν = (6.62607 × 10⁻³⁴ J s)(400 × 106 s−1) = 2.650 × 10⁻²⁵ J      (1 mol あたり 0.160 J mol−1)
ΔE / kT = 2.650 × 10⁻²⁵ / 4.116 × 10−21 = 6.44 × 10⁻⁵
Nβ / Nα = exp(−6.44 × 10⁻⁵) = 0.999936

全数に対する差の割合 (Nα − Nβ) / (Nα + Nβ) ≈ ΔE / 2kT = 3.2 × 10⁻⁵   →  100万個あたり 32個
ΔE は kT の約1万5千分の1しかありません。上向きと下向きはほぼ半々で、下に余分にいるのは100万個に32個だけです。ラジオ波を当てると、α から β への吸収と、β から α への誘導放出が同じ確率で起こるので、正味で観測できるのはこの32個ぶんだけです。Larive と Korir の定量 NMR の教科書が述べるとおり、この占有数の差が信号の源なので、NMR は本質的に感度の低い分光法になります。
式から、感度を上げる方向も読み取れます。差は ΔE/2kT に比例するので、
- 磁場を強くする:ΔE は周波数(磁場)に比例します。600 MHz なら100万個あたり48個、400 MHz の1.5倍です。高磁場の装置が高価でも求められる理由の1つです。
- 核の種類:13C は同じ磁場での共鳴周波数が 1H の約1/4(400 MHz の装置で約 100 MHz)なので、差は100万個あたり約8個です。さらに 13C の天然存在度は約1%(IUPAC の CIAAW の範囲で 0.96〜1.16%)しかありません。13C NMR で積算回数を増やす理由です(13C NMR と DEPT の記事)。
- 温度:差は 1/T に比例するので、原理的には低温ほど大きくなります。
なお、化学シフトの値(ppm)は占有数とは関係なく、共鳴周波数のずれを装置の周波数で割った量です(NMR 化学シフトの記事)。ボルツマン分布が決めるのは信号の強さで、位置ではありません。
回転準位:縮退度で「上の準位のほうが多い」
気体の分子は回転しており、回転のエネルギーもとびとびです。直線分子の回転準位は量子数 J で表され、エネルギーと縮退度は次のとおりです。
EJ = hcB J(J + 1)        gJ = 2J + 1        (J = 0, 1, 2, …)

H35Cl:B = 10.44 cm−1(NIST の Be = 10.593、αe = 0.307 から B0 = Be − αe/2)
J = 0 → 1 の間隔 2B = 20.9 cm−1(0.250 kJ mol−1)、ΔE/kT = 0.101
回転の間隔は kT(207 cm−1)よりずっと小さいので、1状態あたりのボルツマン因子は J = 1 でも 0.904 と、ほとんど減りません。ところが、J が大きい準位ほど状態の数 2J + 1 が増えます。25 °C の HCl で各準位の割合を計算すると、次のようになります(分配関数 q = 20.2)。
| J | 縮退度 2J+1 | 1状態あたりの因子 exp(−EJ/kT) | 全分子に占める割合 |
|---|---|---|---|
| 0 | 1 | 1.000 | 5.0% |
| 1 | 3 | 0.904 | 13.4% |
| 2 | 5 | 0.739 | 18.3% |
| 3 | 7 | 0.546 | 18.9%(最多) |
| 4 | 9 | 0.365 | 16.3% |
| 5 | 11 | 0.221 | 12.0% |
いちばん多いのは基底状態の J = 0(5.0%)ではなく、J = 3(18.9%)です。1状態あたりの数は J とともに単調に減りますが、状態の数 2J + 1 が増える効果がそれを上回るあいだは、準位全体の数は増えます。最も多い J は、割合を J で微分して0とおくと Jmax = √(kT/2hcB) − 1/2 = 2.65 となり、整数では3です。
この分布は、気体の IR スペクトルにそのまま現れます。HCl の振動吸収は、回転の量子数が1つ変わる線が並ぶ「回転構造」をもち、線の強さは出発する J の占有数でおおまかに決まるので、中央から少し離れたところが最も強くなります。「上の準位ほど少ない」は1状態あたりの話であり、準位で数えるときは縮退度を必ず掛ける——これが図2の教訓です。
振動準位:ほとんどが v = 0、低い波数だけ例外
振動の間隔は回転よりずっと大きく、多くの結合で kT の数倍から十数倍あります。NIST の分子定数から v = 0 と v = 1 の間隔を求め、25 °C の比を計算します。
| 振動 | 間隔(cm−1) | ΔE/kT | N1/N0(25 °C) | N1/N0(1000 K) |
|---|---|---|---|---|
| I2(重い原子どうしの弱い結合。IR 不活性) | 213.3 | 1.03 | 0.357 | 0.736 |
| C=O 伸縮(目安の 1715 cm−1) | 1715 | 8.28 | 2.5 × 10⁻⁴ | — |
| HCl(軽い H の伸縮) | 2885.3 | 13.9 | 9.0 × 10⁻⁷ | 0.016 |
X–H 伸縮のように振動数の高い振動では、室温で v = 1 にいる分子は100万個に1個もいません。だから IR 吸収はほぼすべて v = 0 → 1 の遷移として観測され、ケトンの C=O なら1本の強い吸収として読めます(IR 吸収帯の読み方)。
一方、I2 のように重い原子が弱く結ばれた振動は間隔が kT と同程度で、25 °C でも v = 1 に v = 0 の36% もの分子がいます(調和振動子で近似すると、v = 0 にいるのは全体の64% だけ)。ただし I2 は等核二原子分子で、振動しても双極子モーメントが変わらないので IR 不活性です。I2 で v = 1 の分子が目に見えるのは、可視吸収スペクトル(電子遷移 B ← X に伴う振動構造)で、基底電子状態の v″ = 1 から出発する吸収が現れることです。このように v = 1 以上から出発する吸収をホットバンドと呼び、温度を上げると強くなるのが見分け方です。ラマン分光のアンチストークス線が弱いのも、はじめから v = 1 にいる分子からしか出ないためで、200 cm−1 の振動なら比 0.38、1000 cm−1 なら 0.0080 です(ラマン分光法の記事の表と同じ計算)。
電子準位:室温ではすべて基底状態
電子遷移の ΔE は、可視・紫外光の光子のエネルギーです。ナトリウムの黄色い光(589 nm)なら、
ΔE = hc / λ = 3.37 × 10⁻¹⁹ J(203 kJ mol−1、2.10 eV)

25 °C :ΔE / kT = 81.9     N1/N0 = (6/2) × exp(−81.9) = 7.9 × 10−36
2500 K:ΔE / kT = 9.77     N1/N0 = (6/2) × exp(−9.77) = 1.7 × 10⁻⁴
(g:基底状態 3s が2、励起状態 3p が6)
室温では、電子の励起状態にいる原子・分子は事実上ゼロです。紫外可視吸収や蛍光の議論で「分子は基底状態 S0 から光を吸収する」と当然のように書くのは、この計算が背景にあります。蛍光は、光で励起状態に持ち上げた分子が出す光であって、熱で上がった分子の光ではありません(蛍光と燐光の記事)。
2500 K(約 2200 °C)の炎の中でも、ナトリウムの励起割合は1万個に2個足らずです。原子吸光分析が「圧倒的に多い基底状態の原子」に光を吸わせる方法を選び、吸収が炎の温度のゆらぎに鈍い理由は、まさにここにあります(原子吸光分析の記事で、温度と元素を変えた表を示しています)。
配座:ブタンのアンチとゴーシュ
有機化学で最もよく使うボルツマン分布の応用が、配座の割合です。ブタンの中央の C–C 結合のまわりには、メチル基どうしが反対側にあるアンチ配座が1つと、メチル基どうしのねじれ角が 60° のゴーシュ配座が2つ(互いに鏡像)あります。OpenStax(McMurry)の教科書は、ゴーシュがアンチより 3.8 kJ mol−1 高いとしています(ブタンの配座のエネルギー図はアルカンと立体化学の記事)。縮退度 gゴーシュ = 2 を入れて 25 °C の割合を計算します。
ボルツマン因子  exp(−3800 / (8.3145 × 298.15)) = exp(−1.533) = 0.216

Nゴーシュ / Nアンチ = (2 / 1) × 0.216 = 0.432
アンチの割合 = 1 / (1 + 0.432) = 0.698  →  アンチ 約70%、ゴーシュ 約30%(2つ合わせて)
アンチが多数派ですが、ゴーシュも3割を占めます。3.8 kJ mol−1 は RT の約1.5倍にすぎないからです。縮退度を忘れて 1/(1 + 0.216) と計算すると 82% になり、ゴーシュを半分に見積もってしまいます。温度を変えると、200 K ではアンチ 83%、400 K では 61% です。この割合は、教科書が示すエネルギー差から計算した値であって、実測値ではないことにも注意してください。
シクロヘキサンでは差がもっと大きくなります。メチルシクロヘキサンのアキシアル配座は、1,3-ジアキシアル相互作用(3.8 kJ mol−1 × 2)のぶんエクアトリアルより 7.6 kJ mol−1 不安定で、
K = [エクアトリアル] / [アキシアル] = exp(7600 / (8.3145 × 298.15)) = 21.5
エクアトリアルの割合 = 21.5 / 22.5 = 95.5%
となり、OpenStax が述べる「約95% がエクアトリアル」と一致します。tert-ブチル基では 1,3-ジアキシアル相互作用が H 1個あたり 11.4 kJ mol−1 なので、差は 22.8 kJ mol−1、エクアトリアルが 99.99% です。tert-ブチル基が環の配座を「固定する」と言われるのは、この数字のためです(配座の基本は立体配座の記事)。
配座の割合も、平衡定数も、同じ形の式です。平衡定数と ΔG° の関係(ΔG° = −RT ln K)とその温度依存はファントホッフの式の記事、ΔG と ΔH・ΔS の関係はギブズエネルギーの記事で扱います。熱力学支配の反応で生成物の比が安定性の差で決まるのも、同じボルツマンの式の応用です(速度論支配と熱力学支配)。
実例のまとめ
| 対象 | ΔE(kJ mol−1) | ΔE/kT(25 °C) | 1状態あたりの比 | 実験・現象への影響 |
|---|---|---|---|---|
| 1H NMR(400 MHz) | 1.6 × 10⁻⁴ | 6.4 × 10⁻⁵ | 0.99994 | 感度が低い。高磁場ほど有利 |
| HCl の回転(J = 0→1) | 0.25 | 0.10 | 0.904 | 縮退度で J = 3 が最多 |
| I2 の振動 | 2.55 | 1.03 | 0.357 | 可視吸収のホットバンド・ラマンのアンチストークス線が強い(IR 不活性) |
| ブタンのゴーシュ | 3.8 | 1.53 | 0.216 | g = 2 でゴーシュ合計 約30% |
| アキシアルのメチル基 | 7.6 | 3.07 | 0.047 | エクアトリアル 95.5% |
| HCl の振動(v = 0→1) | 34.5 | 13.9 | 9.0 × 10⁻⁷ | IR 吸収はほぼすべて v = 0 から |
| Na の 589 nm(電子遷移) | 203 | 81.9 | 2.6 × 10−36 | 室温では全原子が基底状態 |
活性化エネルギーを超える分子の割合(アレニウスの式へ)
反応が起こるには、分子がエネルギーの山(活性化エネルギー Ea)を越えなければなりません。山を越えられるだけのエネルギーをもつ分子の割合も、ボルツマン因子で見積もれます。アレニウスの式 k = A exp(−Ea/RT)(この k は速度定数で、ボルツマン定数ではありません)の指数の部分が、まさにそれです(OpenStax Chemistry 2e は、この指数項が活性化エネルギーと温度の効果を表し、温度が高いほど十分なエネルギーをもつ分子の割合が大きくなると説明しています)。
Ea = 50 kJ mol−1 のとき
25 °C(298.15 K):exp(−50000 / (8.3145 × 298.15)) = exp(−20.17) = 1.74 × 10⁻⁹
35 °C(308.15 K):exp(−50000 / (8.3145 × 308.15)) = exp(−19.52) = 3.35 × 10⁻⁹
比 = 1.92  →  10 °C 上げると約2倍
山を越えられる分子は10億個に2個程度しかいません。それでも反応が進むのは、分子が1秒間に膨大な回数ぶつかっているからです。そして、温度を10 °C 上げただけで、その「ごくわずかな割合」が約2倍になります。分子の平均の運動エネルギーは絶対温度に比例するので、298 K から 308 K で約3% しか増えません。速度が2倍になる理由は平均が増えるからではなく、分布の裾にいる分子の数が指数関数で増えるからです。
「10 °C で2倍」は、Ea が 50 kJ mol−1 前後の反応を室温付近で比べたときにだけ成り立つ目安です。同じ 25 → 35 °C で、Ea が 25 kJ mol−1 なら1.39倍、75 kJ mol−1 なら2.67倍、100 kJ mol−1 なら3.70倍です。活性化エネルギーをアレニウスプロットから求める方法はアレニウスの式の記事、エネルギー図での山と谷の読み方は反応エネルギー図の記事にまとめています。
厳密には、どの運動を数えるかで前の係数が変わります。気体分子の3次元の並進運動エネルギーが Ea 以上になる割合を、マクスウェル・ボルツマン分布から計算すると erfc(√x) + 2√(x/π) e−x(x = Ea/RT)になり、Ea = 50 kJ mol−1 では 25 °C で 9.0 × 10⁻⁹、35 °C で 1.71 × 10⁻⁸ です。exp(−x) の約5倍ですが、10 °C での比は 1.89 で、exp(−x) の 1.92 とほとんど変わりません。温度への感度を決めているのは指数の部分だからです。衝突する2分子の中心を結ぶ方向のエネルギーだけを数える単純な衝突理論(中心線モデル)では、速度定数がしきいエネルギーの exp(−E/kBT) を含む形になり、アレニウスの式と同じ形になります(LibreTexts Physical Chemistry §30.2)。溶液中の反応では、遷移状態理論(Eyring 式)の exp(−ΔG‡/RT) が同じ役割を果たします。
マクスウェル・ボルツマンの速さ分布との違い
「ボルツマン分布」で検索すると、山の形をした曲線のグラフがよく出てきます。それは多くの場合、気体分子の速さの分布であるマクスウェル・ボルツマン分布(Maxwell–Boltzmann distribution)です。ボルツマン因子は単調に減るのに、なぜ速さの分布には山があるのでしょうか。
f(v) = 4π (m / 2πkT)3/2 × v2 × exp(−mv2 / 2kT)
                       ~~~~     ~~~~~~~~~~~~~~~~~
                       向きの数   ボルツマン因子(運動エネルギー mv2/2)

最確の速さ  vp = √(2kT/m)    平均の速さ = √(8kT/πm)    根平均二乗速度 vrms = √(3kT/m)
指数の部分は、運動エネルギー mv2/2 についてのボルツマン因子そのものです。山ができるのは、前に v2 がかかっているからです。速度はベクトルなので、同じ速さ v をもつ速度は、半径 v の球面上のあらゆる向きに散らばっています。その球面の面積は 4πv2 に比例するので、速いほど「その速さをとる速度の向き」の数が増えます。遅い側では v2 が小さいので分布は0から立ち上がり(v = 0 の分子はいない)、速い側ではボルツマン因子が急に小さくなるので0に向かいます。その積が山の形になります。
窒素 N2(モル質量 28.014 g mol−1)で計算すると、25 °C で最確の速さ 421 m/s、平均 475 m/s、根平均二乗速度 515 m/s です。1000 K では最確の速さが 770 m/s に上がり、山は低く横に広がります(曲線の下の面積は常に1)。1000 m/s より速い分子の割合は、25 °C で 1.0%、1000 K で 34% です。ここでも、平均の変化より裾の変化のほうがずっと大きいことがわかります。
図2の回転準位で縮退度 2J + 1 が山をつくったのと、仕組みは同じです。ボルツマン因子(1状態あたりの重み)は単調に減り、状態の数(縮退度・向きの数)が増える効果と掛け合わされて山ができる。両者の違いを表にまとめます。
| 比べる点 | ボルツマン分布 | マクスウェル・ボルツマン分布 |
|---|---|---|
| 何の分布か | エネルギー準位(状態)ごとの粒子数 | 気体分子の速さ(並進運動) |
| 対象 | 核スピン・回転・振動・電子・配座など、熱平衡にある任意の状態 | 理想気体の分子の速さ |
| 形 | 1状態あたりは exp(−E/kT) で単調に減る。縮退度を掛けると山ができることがある | v2 × ボルツマン因子で、山のある連続分布 |
| 関係 | より一般的な土台 | ボルツマン分布を並進の運動エネルギーに当てはめ、向きの数を掛けたもの |
| 試験での典型 | 占有数の比、配座の割合、分光の強度 | vp・平均・vrms の計算、温度や分子量による形の変化 |
運動エネルギー E の分布に書き直すと f(E) ∝ √E exp(−E/kT) となり、こちらも √E の因子で山をもちます。教科書の「反応速度と温度」の図で、横軸がエネルギーの山形の曲線と Ea の縦線が描かれているのはこの分布で、Ea より右の面積が前節の「山を越えられる分子の割合」です。
例題(計算は CODATA 2018 の定数・Python で検算)
計算では R = 8.3145 J K−1 mol−1、k = 1.3806 × 10⁻²³ J K−1、h = 6.6261 × 10⁻³⁴ J s、hc/k = 1.4388 cm K を使います。有効数字の扱いは有効数字の記事を参照してください。
例題1(2準位の比と温度):縮退の無い2つの準位のエネルギー差が 10.0 kJ mol−1 である。(a) 300 K での上下の占有数の比を求めよ。(b) 比が 0.500 になる温度を求めよ。
(a) ΔE/RT = 10000 / (8.3145 × 300) = 4.009。比 = exp(−4.009) = 0.0182。(b) exp(−ΔE/RT) = 0.500 より ΔE/RT = ln 2 = 0.6931。T = 10000 / (8.3145 × 0.6931) = 1.74 × 10³ K(1735 K)。300 K の約6倍の温度にしても、上の準位は下の半分にしかならない。
例題2(NMR の占有数の差):600 MHz の 1H NMR で、25 °C における α と β の占有数の差は、全核スピン100万個あたり何個か。
ΔE = hν = 6.6261 × 10−34 × 600 × 106 = 3.976 × 10⁻²⁵ J。kT = 1.3806 × 10−23 × 298.15 = 4.116 × 10⁻²¹ J。ΔE/kT = 9.66 × 10⁻⁵。差の割合は ΔE/2kT = 4.83 × 10⁻⁵ なので、100万個あたり約48個。400 MHz(32個)の1.5倍で、周波数に比例する。
例題3(振動の占有数):v = 0 と v = 1 の間隔が I2 で 213.3 cm−1、HCl で 2885.3 cm−1 である。25 °C での N1/N0 をそれぞれ求め、v = 1 から出発する吸収(ホットバンド)が観測されやすいのはどちらか答えよ。ただし HCl は IR 吸収スペクトル、I2(IR 不活性)は可視吸収スペクトルの振動構造で観測するものとする。
I2:ΔE/kT = 1.4388 × 213.3 / 298.15 = 1.029、N1/N0 = exp(−1.029) = 0.357。HCl:1.4388 × 2885.3 / 298.15 = 13.92、N1/N0 = exp(−13.92) = 9.0 × 10⁻⁷。v = 1 にいる分子が多い I2 のほうが、可視吸収スペクトルで v″ = 1 から出発するホットバンドが観測されやすい(I2 は等核二原子分子なので IR 吸収は示さない)。HCl の IR 吸収はほぼすべて v = 0 からで、ホットバンドは室温ではほとんど見えない。間隔が kT(207 cm−1)と同程度かどうかが分かれ目。
例題4(配座の割合と縮退度):ブタンのゴーシュ配座はアンチ配座より 3.8 kJ mol−1 高い。25 °C でのアンチ配座の割合を求めよ。また、ゴーシュ配座が2つあることを考えずに計算すると、何% になるか。
ボルツマン因子 = exp(−3800 / (8.3145 × 298.15)) = exp(−1.533) = 0.216。ゴーシュは鏡像の関係にある2つの配座があり縮退度2なので、Nゴーシュ/Nアンチ = 2 × 0.216 = 0.432。アンチの割合 = 1/(1 + 0.432) = 0.698(約70%)。縮退度を忘れると 1/(1 + 0.216) = 0.822(約82%)となり、ゴーシュを半分に見積もる誤りになる。
例題5(最も多い回転準位):HCl の回転定数を B = 10.44 cm−1 とする。回転準位のエネルギーを EJ = hcBJ(J + 1)、縮退度を 2J + 1 として、25 °C で最も多くの分子がいる J を求めよ。
準位 J の数は (2J + 1)exp(−hcBJ(J + 1)/kT) に比例する。J を連続変数とみて微分し0とおくと、Jmax = √(kT/2hcB) − 1/2。kT/hc = 298.15 / 1.4388 = 207.2 cm−1 なので、Jmax = √(207.2 / 20.88) − 0.5 = 3.15 − 0.5 = 2.65。整数の J で比べると、J = 2 が 18.3%、J = 3 が 18.9% で、最も多いのは J = 3。基底状態 J = 0 は 5.0% しかいない。
例題6(活性化エネルギーと温度):活性化エネルギーが 50 kJ mol−1 の反応で、温度を 25 °C から 35 °C に上げると、ボルツマン因子 exp(−Ea/RT) は何倍になるか。前指数因子 A は温度によらないとする。
比 = exp[(Ea/R)(1/T1 − 1/T2)] = exp[(50000 / 8.3145)(1/298.15 − 1/308.15)] = exp(6013.6 × 1.0884 × 10−4) = exp(0.6545) = 1.92。約2倍。分子の平均運動エネルギーは 308.15/298.15 = 1.034 倍(3.4% 増)にしかならないことと比べると、裾の分子の数がどれだけ敏感に変わるかがわかる。
よくある間違い
計算以外の誤解も3つあります。1つ目は「温度を十分に上げれば、上の準位のほうが多くなる」というものです。1状態あたりでは、熱平衡で逆転することはありません。比は高温で gj/gi に近づくだけです。準位全体で上のほうが多くなるのは、HCl の回転のように縮退度が大きいときで、ボルツマン分布が破れているわけではありません。
2つ目は「ボルツマン分布は山の形のグラフ」という思い込みです。山があるのはマクスウェル・ボルツマンの速さ分布やエネルギー分布で、山をつくっているのは v2(あるいは √E)の因子です。ボルツマン因子そのものは単調に減ります。
3つ目は「分子は低いエネルギーを好むから下に多い」という説明です。前の節で見たとおり、本当の理由は、分子が上がるとまわりの熱浴の状態の数が減るというエントロピーの効果です。この見方を持っておくと、温度が高いほど上の準位に上がりやすい理由(熱浴の状態の数の減り方が緩やか)も、1本の筋で説明できます。
試験での問われ方
大学の物理化学・分析化学の試験や院試では、ボルツマン分布は次の形で出題されます。
- 比の計算:エネルギー差(kJ mol−1・cm−1・MHz・nm のどれかで与えられる)と温度から占有数の比を求める。単位の換算が本体(例題1〜3)
- 分光の強度の説明:NMR の感度が低い理由、IR が v = 0 からの遷移で決まる理由、ラマン分光でアンチストークス線が弱い理由、原子吸光分析が基底状態の原子を使う理由を、ボルツマン分布で説明する
- 縮退度:配座の割合(ゴーシュの g = 2)、回転準位の最多の J を求める(例題4・5)
- 分配関数:2準位系や等間隔の準位の q を書き、平均エネルギーや割合を求める
- 速さ分布:vp・平均・vrms を計算し、温度や分子量で分布の形がどう変わるかを図で答える。ボルツマン分布との違いを述べる
- 反応速度との関係:アレニウスの式の exp(−Ea/RT) の意味を、エネルギー分布の図と結びつけて説明する(例題6)
まとめ
NMR の感度、IR のスペクトルの単純さ、アンチ配座の優位、反応が温度に敏感な理由——ばらばらに覚えがちなこれらの事実は、すべて「ΔE を kT と比べる」という1つの操作で説明できます。新しい現象に出会ったら、まずエネルギー差を kT の何倍かに直してみてください。それだけで、どちらの状態が多いか、温度を変えると何が起こるかの見当がつきます。
よくある質問
ボルツマン分布とは、温度 T の熱平衡で、エネルギー E の状態にいる粒子の数が exp(−E/kT) に比例するという分布です。2つの準位の数の比は Nj/Ni = (gj/gi)exp(−ΔE/kT) で、エネルギー差 ΔE を kT で割った値と縮退度 g だけで決まります。ΔE が kT より十分小さければ両方の準位はほぼ同数、kT の10倍を超えれば上の準位はほぼ空になります。
kT はボルツマン定数 k(1.380649 × 10⁻²³ J K−1)と絶対温度 T の積で、その温度で熱運動がやりとりするエネルギーの目安です。25 °C では 1分子あたり 4.12 × 10⁻²¹ J、1 mol あたり(RT)2.48 kJ mol−1、波数で 207 cm−1 です。エネルギー差を kJ mol−1 で扱うときは k ではなく気体定数 R で割ります。
ボルツマン分布は、核スピン・回転・振動・電子・配座など、熱平衡にある任意のエネルギー状態の占有数を表す一般的な分布で、1つの状態あたりの数は exp(−E/kT) で単調に減ります。マクスウェル・ボルツマン分布は、それを気体分子の並進運動に当てはめた速さの分布で、運動エネルギーのボルツマン因子に、同じ速さをとる速度の向きの数(v2 に比例)が掛かるため、山のある形になります。25 °C の窒素では最確の速さが 421 m/s です。
1つの状態あたりで比べると、熱平衡では多くなりません。exp(−ΔE/kT) は温度が正である限り1より小さく、高温の極限でも比は縮退度の比 gj/gi に近づくだけです。ただし、縮退度の大きい準位では、準位全体の数が下の準位より多くなることがあります(25 °C の HCl の回転では J = 3 が最多)。レーザーに必要な反転分布は、光や放電でエネルギーを送り込んで熱平衡から外すことで実現します。
核スピンの2つの準位のエネルギー差が kT に比べて非常に小さく、ボルツマン分布で両者がほぼ同数になるからです。400 MHz の装置では ΔE/kT が 6.4 × 10⁻⁵ しかなく、25 °C で下の準位に余分にいるのは100万個に32個だけです。吸収と誘導放出が打ち消し合い、正味の信号はこの差の分しか出ません。差は磁場(周波数)に比例するので、高磁場の装置ほど感度が上がります。13C は周波数が約1/4で、天然存在度も約1% と低いため、さらに感度が下がります。
参考文献
- OpenStax, University Physics Volume 2, §2.4 Distribution of Molecular Speeds(マクスウェル・ボルツマン分布の式、3つの速さ、エネルギー分布)
- OpenStax, Organic Chemistry(J. McMurry), §3.7 Conformations of Other Alkanes、§4.7 Conformations of Monosubstituted Cyclohexanes(ブタンのゴーシュ 3.8 kJ/mol、メチルシクロヘキサン 7.6 kJ/mol と約95%)
- OpenStax, Chemistry 2e, §12.5 Collision Theory(アレニウスの式の指数項の意味)
- C. K. Larive, A. Korir, Quantitative NMR, §1.2(LibreTexts。核スピンの占有数と NMR の感度)
- LibreTexts, Physical and Theoretical Chemistry, Supplemental Modules, Statistical Mechanics “Boltzmann Distribution”(縮退度を含む式と分配関数)
- LibreTexts, Physical Chemistry, §30.2 A Reaction Cross Section Depends Upon the Impact Parameter(中心線モデルとアレニウスの式)
- NIST Chemistry WebBook, Constants of Diatomic Molecules(HCl、I2 の ωe・ωexe・Be・αe)
- CODATA 2018 recommended values of the fundamental physical constants(NIST)
- CIAAW(IUPAC Commission on Isotopic Abundances and Atomic Weights), Carbon(13C の存在度)
関連記事
物理化学の全体像と主要な式の早見表は、物理化学の基礎まとめにまとめています。
機器分析の全体像は機器分析総まとめ、紫外可視吸収の定量はランベルト・ベールの法則にまとめています。
- ラマン分光法とは?散乱の原理とIRとの違い・ラマンシフト・交互禁制律
- 原子吸光分析とは?原理・中空陰極ランプ・原子化法・干渉とICPとの違い
- 立体配座とは?ニューマン投影とシクロヘキサンの配座
- NMR化学シフト一覧表【1H・13C】と読み方|n+1則・結合定数・溶媒ピーク
- 遷移状態とは?中間体との違いとEyring式・活性化エントロピーの符号を読む
- アレニウスの式とは?アレニウスプロットと活性化エネルギーの求め方
- ギブズエネルギーとは?エンタルピー・エントロピーの関係とΔG=ΔH−TΔS