XPS(X線光電子分光法)とは?原理と化学シフト・結合エネルギーの読み方
シリコンウェハーは金属のように光っていて、見た目ではただのケイ素の板です。ところが表面には、空気に触れているだけで厚さ 1〜2 nm ほどの酸化膜ができています。蛍光X線分析(XRF)や SEM-EDX で調べても、見えるのはほぼ Si だけです。これらの方法は数 μm の深さの平均を見るので、1〜2 nm の酸化膜はその 0.1% 程度以下にすぎず、平均の中に埋もれてしまいます。ケイ素が単体なのか SiO2 なのか、酸化膜がどれくらいの厚さなのかは、なおさらわかりません。同じ板を XPS で測ると、Si 2p のピークが約 99 eV と約 103 eV の2本に分かれて現れます。この 4 eV の差が「酸化されたケイ素」と「酸化されていないケイ素」の違いで、2本の強さの比から酸化膜の厚さまで見積もれます。
XPS は「表面の化学状態がわかる」ことで、触媒・電池材料・半導体・高分子の表面処理などの研究室で広く使われています。一方で、試験やレポートでつまずきやすいのは、なぜ表面だけが見えるのか、なぜ酸化されると結合エネルギーが大きくなるのか、帯電したらどう補正するのか、という「理由」の部分です。この記事では、光電効果のエネルギー収支から出発して、NIST のデータベースの実測値を使いながら、スペクトルの読み方と定量、XRF・EDX との違いまでを1本の筋でつなげます。
XPS とは:X線で叩き出した電子のエネルギーを測る
XPS(X-ray photoelectron spectroscopy、X線光電子分光法)は、試料にエネルギーの決まった X 線を当て、光電効果で飛び出してきた電子(光電子)の運動エネルギーを測る分析法です。開発者の Kai Siegbahn は ESCA(electron spectroscopy for chemical analysis)と呼び、この名前も今でも使われます。Siegbahn は高分解能の電子分光の開発で 1981 年のノーベル物理学賞を受けました。光電効果そのものは 1887 年に Hertz が見つけ、1905 年に Einstein が光子の考えで説明した現象です。
光電効果と結合エネルギーの式
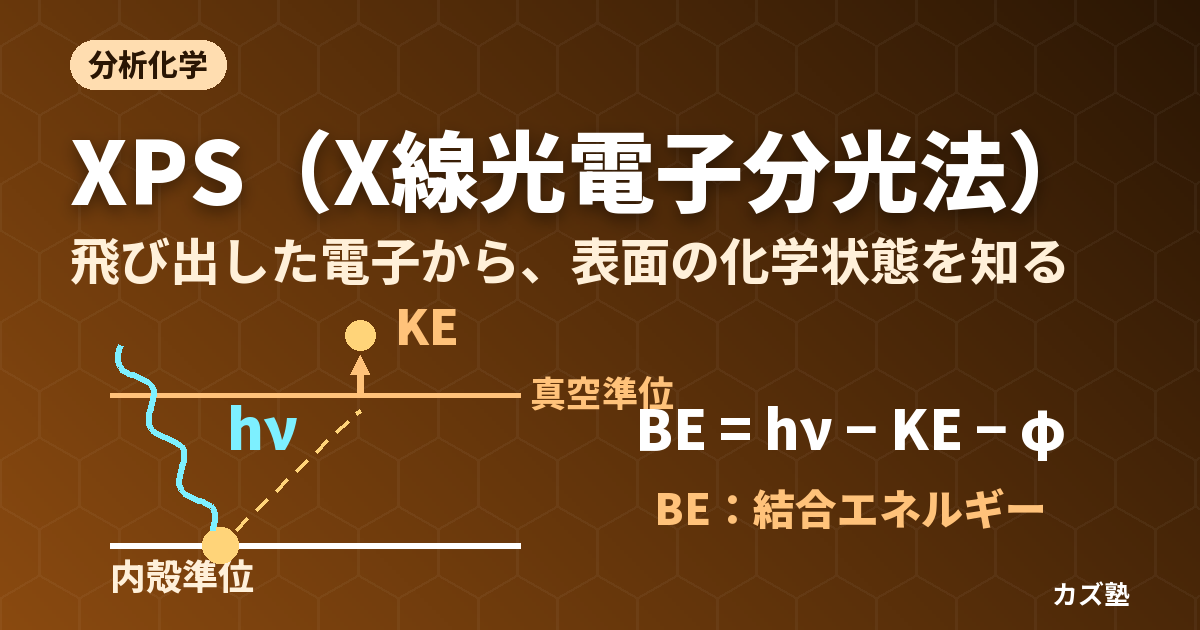
原子の中の電子は、原子核に引きつけられて束縛されています。電子を1個引き離すのに必要なエネルギーが結合エネルギー(binding energy、BE)です。エネルギー hν の光子を1個吸収した電子は、結合エネルギーぶんを差し引いた残りを運動エネルギーとして持って飛び出します。固体の XPS では、測られる運動エネルギー KE と結合エネルギーの関係は次の式になります。
hν = BE + φ + KE
BE = hν − KE − φ

hν:X線の光子のエネルギー(Al Kα なら 1486.7 eV)
BE :結合エネルギー(フェルミ準位から測る)
φ :分光器の仕事関数(装置の定数。校正で決める)
KE :分光器が測る光電子の運動エネルギー
この式はエネルギー保存の式そのものです。X 線のエネルギー hν は決まっていて、φ は装置の定数なので、KE を測れば BE が1つに決まります。装置が実際に測っているのは運動エネルギーですが、運動エネルギーは使う X 線を変えると変わってしまうので、スペクトルの横軸はふつう結合エネルギーで表示します。結合エネルギーは X 線源によらず、その電子が原子の中でどれだけ強く束縛されているかだけで決まる量だからです。横軸は左ほど結合エネルギーが大きくなるように取るのが慣例です(運動エネルギーが右ほど大きくなる向きに対応します。図3も同じ向き)。
結合エネルギーで元素がわかる理由
XPS で主に見るのは、価電子より内側にある内殻電子(1s、2p、3d、4f など)です。内殻電子は原子核のすぐ近くにいるので、その結合エネルギーはほぼ原子核の電荷(原子番号)で決まり、元素ごとに値が大きく違います。たとえば NIST のデータベースの推奨値(清浄な単体)は次のとおりです。
| 元素 | 内殻準位 | 結合エネルギー(eV) |
|---|---|---|
| Al(アルミニウム) | 2p3/2 | 72.84 |
| Si(ケイ素) | 2p3/2 | 99.31 |
| Ti(チタン) | 2p3/2 | 453.94 |
| Fe(鉄) | 2p3/2 | 706.81 |
| Cu(銅) | 2p3/2 | 932.62 |
| Ag(銀) | 3d5/2 | 368.22 |
| Au(金) | 4f7/2 | 83.95 |
同じ 2p 準位で比べると、Al(原子番号 13)の 73 eV から Cu(29)の 933 eV まで、原子番号とともに大きく増えています。原子核の正電荷が増えるほど内殻電子は強く引きつけられるからです。元素ごとの値がこれだけ離れているので、ピークの位置を見れば「どの元素があるか」がわかります。表面にある元素をまず全部洗い出す、というのが XPS の最初の使い方です。電子殻と軌道の名前(1s・2p など)については原子構造の記事で整理しています。
試料の仕事関数が式に出てこない理由
光電効果の式に出てくる φ は、試料の仕事関数ではなく分光器の仕事関数です。ここは混乱しやすいので、エネルギーの準位を並べて確かめます(図1)。導電性の試料は分光器と電気的につながれている(接地されている)ので、試料と分光器のフェルミ準位がそろいます。XPS の結合エネルギーは、このフェルミ準位を基準(0)に測ります。
試料から真空へ出た電子は、いったん試料の真空準位から測った運動エネルギーをもちます。ところがその電子が分光器に入ると、試料と分光器の真空準位の差(仕事関数の差)だけ加速または減速されます。結局、分光器が測る運動エネルギーは「光子のエネルギー − フェルミ準位から測った結合エネルギー − 分光器の仕事関数」になり、試料の仕事関数は打ち消し合って式から消えます。だから、試料ごとに仕事関数を測らなくても、分光器の φ を一度校正しておけば結合エネルギーが求まるのです。この前提が崩れるのが、試料が電気を通さない場合(絶縁物)で、あとの「帯電補正」の節につながります。
H と He が測れない理由
XPS は水素とヘリウム以外のすべての元素を検出できます。逆に言えば、H と He は測れません。H と He の電子は 1s だけで、内殻電子と価電子の区別がありません。H の 1s 電子は化学結合に使われる価電子そのもので、エネルギーは結合の相手によって大きく変わり、X 線に対する光イオン化の確率もきわめて小さいので、ほかの原子の価電子の信号に埋もれてしまいます。有機化合物の XPS で C・O・N は見えるのに H がスペクトルに出てこないのはこのためで、組成比を出すときも H を除いた原子% になります。
装置の構成:X線源・分析器・超高真空
X線源:Al Kα と Mg Kα
実験室の XPS 装置の X 線源には、アルミニウムまたはマグネシウムの特性 X 線が使われます。X-Ray Data Booklet の値で、Al Kα1 は 1486.70 eV、Mg Kα1 は 1253.60 eV です。特性 X 線が出るしくみ(内殻の空孔に外側の電子が落ちる)は蛍光X線分析(XRF)の記事とXRD の記事の X 線源の節と同じです。
多くの装置では、Al Kα 線を水晶の結晶で回折させて単色化し、試料に集光します。単色化すると X 線のエネルギー幅が狭くなり(よく調整した単色器で約 0.16 eV。単色化しない Mg Kα は約 0.70 eV)、近いピークを分けやすくなります。また、単色化しない線源では特性 X 線と一緒に出る連続 X 線(制動放射)も試料に当たり、発熱や試料の損傷の原因になりますが、単色器はこれも取り除きます。
電子エネルギー分析器
飛び出した光電子は、レンズで集められて静電型の半球型分析器に入ります。同心の2枚の半球電極の間に電圧をかけると、決まった運動エネルギーの電子だけが半球の間を回り切って検出器に届きます。分析器を通す運動エネルギー(パスエネルギー)を一定にし、手前のレンズで電子を減速する量を少しずつ変えて走査するのが一般的です。パスエネルギーを小さくするとエネルギー分解能は上がりますが、通り抜ける電子が減って信号が弱くなります。元素を洗い出す測定と化学状態を見分ける測定で設定を変えるのはこのためです(後の「ワイドスキャンとナロースキャン」)。
なぜ超高真空が必要か
XPS の測定は、多くの場合 10−7 Pa 程度以下の超高真空で行います。理由は2つあります。1つ目は、光電子が試料から検出器まで、途中で気体分子にぶつからずに飛ぶ必要があることです。大気中では光電子はすぐに散乱されて、検出器まで届きません。
2つ目のほうが、圧力をここまで下げる本当の理由です。XPS は表面数 nm を見るので、測定中に残留気体が表面に吸着すると、見たい表面がその吸着層に覆われてしまいます。気体分子運動論で、1 秒間に表面 1 m2 にぶつかる分子の数(衝突頻度)Zw は次の式で表されます。
Zw = p / √(2π m kB T)
298 K の N2 について計算し、表面の吸着席を 1×1015 cm−2、ぶつかった分子がすべて吸着する(付着確率 1)と仮定すると、表面が1層の分子で覆われるまでの時間は次のようになります。あわせて、分子どうしの平均自由行程 λ = kBT/(√2 σ p)(N2 の衝突断面積 σ = 0.43 nm2)も並べます。
| 圧力(Pa) | 1層で覆われるまでの時間 | N2 の平均自由行程 |
|---|---|---|
| 1×10⁵(大気圧) | 約 3.5×10⁻⁹ s | 約 68 nm |
| 1×10⁻⁴ | 約 3.5 s | 約 68 m |
| 1×10⁻⁶ | 約 350 s(約 6 分) | 約 6.8 km |
| 1×10⁻⁷ | 約 3,500 s(約 1 時間) | 約 68 km |
| 1×10⁻⁸ | 約 35,000 s(約 10 時間) | 約 680 km |
10−4 Pa でも平均自由行程は数十 m あり、装置の中を 1 m ほど飛ぶ電子にとっては気体はほとんど邪魔になりません(電子が気体分子にぶつかる断面積は分子どうしの値とは違いますが、桁の見当にはなります)。ところが表面の汚れで見ると、10−4 Pa では数秒で表面が覆われてしまいます。数十分〜数時間の測定のあいだ表面をきれいに保つには、10−7 Pa 程度以下が必要になるのです。実際の付着確率は 1 より小さく、気体の種類でも変わるので、表の時間は「最悪の場合の目安」です。
ただし、大気に触れた試料の表面は、装置に入れる前からすでに炭化水素などの汚れ(付着炭素)で覆われています。超高真空はこれ以上汚さないための条件であって、もとからある汚れを取り除くものではありません。この付着炭素の C 1s が、あとで述べる帯電補正の基準に使われます。
表面数 nm しか見えない理由
X線は奥まで入るが、電子はすぐ止まる
XPS の X 線は、試料の μm 程度の深さまで入り込み、その途中のあらゆる深さで光電子をつくります。それでも XPS が表面しか見えないのは、光電子が固体の中をほとんど進めないからです。電子は電荷をもつので、固体の中の電子と強く相互作用し、数 nm 進むうちに価電子を励起するなどしてエネルギーの一部を失います(非弾性散乱)。エネルギーを少しでも失った電子は、もう元のピークの位置には現れません。ピークをつくるのは、エネルギーを失わずに表面から出てこられた電子だけです。
電子がエネルギーを失わずに進める平均の距離を非弾性平均自由行程(inelastic mean free path、IMFP、λ)といいます。Al Kα で励起した光電子の λ は、おおむね 1〜3.5 nm です。λ は物質の種類にはあまりよらず、電子の運動エネルギーに強く依存します。
情報深さ 3λ の意味
深さ z でつくられた光電子が、エネルギーを失わずに表面まで出てくる確率は、薄い層を通るたびに同じ割合で減っていくので、指数関数 exp(−z/λ) になります。これは光が溶液の中で弱まっていくランベルト・ベールの法則とまったく同じ形の式です。電子を表面の法線から角度 θ の方向に取り出すときは、表面までの道のりが z/cosθ になります。均一な試料で、深さ z までの層から来る信号の割合を計算すると図2のようになります。
深さ z までから来る信号の割合 = 1 − exp(−z / (λ cosθ))

θ = 0°:z = 1λ で 63%、2λ で 86%、3λ で 95%
信号の 95% が深さ 3λ までから来るので、3λ を情報深さの目安とする言い方が広く使われています。λ が 1〜3.5 nm なら、3λ はおよそ 3〜10 nm です。XPS が「表面数 nm」「表面 10 nm 以内」の分析法といわれるのはこのためです。ただし、この 3λ は電子を真上に取り出し、電子の向きが変わる弾性散乱を無視したときの近似です。厳密には装置の配置にもよるので、NIST の Powell は、IMFP 以外の深さの量(有効減衰長・情報深さなど)は装置の条件にも依存すると注意しています。
λ が運動エネルギーで変わることにも意味があります。XPS で使う数百〜1,500 eV ほどの範囲では、運動エネルギーが大きいほど λ は長くなります。同じ銅でも、結合エネルギーの大きい Cu 2p(Al Kα で運動エネルギー約 550 eV)は、結合エネルギーが約 75 eV の Cu 3p(運動エネルギー約 1,400 eV)より浅いところを見ていることになります。
ピークの高結合エネルギー側で背景が段になる理由
XPS のスペクトルを見ると、ピークの右側(低結合エネルギー側)より左側(高結合エネルギー側)のほうが、背景(バックグラウンド)が一段高くなっています。これは、深いところでつくられて、途中でエネルギーの一部を失ってから出てきた電子の寄与です。エネルギーを失った電子は運動エネルギーが小さくなるので、BE = hν − KE − φ で計算すると、結合エネルギーが大きい側に現れます。つまり、ピークのすぐ左の背景は、主に「より深いところにある同じ元素からの、エネルギーを失った電子」です。ピーク面積を測るときは、この段差を差し引く必要があり、Shirley 型や Tougaard 型と呼ばれるバックグラウンドの引き方が使われます。
角度を変えて深さを変える・削って深さを掘る
図2のとおり、取り出し角 θ を大きく(試料面にすれすれに)すると、見ている深さは cosθ 倍に浅くなります。θ = 60° なら半分です。取り出し角を変えて測り比べる方法を角度分解 XPS(ARXPS)といい、試料を壊さずに数 nm の範囲での深さ方向の違い(表面に偏って存在する成分や、薄い膜の厚さ)を調べられます。
もっと深い部分を調べるときは、アルゴンイオン(Ar+)で表面を少しずつ削り(スパッタ)、削っては測るのを繰り返します。これを深さ方向分析(デプスプロファイル)といいます。ただし、イオンを当てること自体が化学状態を変えることがあります。金属酸化物では酸素が優先的に飛ばされて、もとは無かった低い酸化状態が現れることがあり、高分子では結合が切れて構造が壊れます。1,000〜2,500 個ほどのアルゴン原子の塊を当てるクラスターイオンを使うと、こうした損傷を減らせることが報告されています。「削ったら還元されたように見えた」という結果は、まず測定のせいではないかを疑う必要があります。
化学シフト:酸化状態で結合エネルギーが動く理由
XPS がほかの元素分析と決定的に違うのは、同じ元素でも結合の相手や酸化状態によってピークの位置が数 eV 動くことです。この移動を化学シフトといいます。NMR の化学シフトが原子核の周りの電子の量でピークの位置が動く現象だったのと同じように、XPS の化学シフトは内殻電子の周りの電子の分布で結合エネルギーが動く現象です(NMR の化学シフトはNMR 化学シフト一覧表)。
価電子が引き抜かれると内殻電子は強く束縛される
内殻電子は、原子核の正電荷に引きつけられると同時に、外側にいる価電子の負電荷からは反発を受けています。価電子は、原子核の電荷の一部を内殻電子から「遮って」いるのです。原子が電気陰性度の大きい原子(O・F・Cl など)と結合すると、価電子が相手側に引き寄せられ、原子の上の電子密度が下がります。すると内殻電子への遮蔽が弱まり、内殻電子は原子核により強く引きつけられて、結合エネルギーが大きくなります。逆に、電子を受け取って負に帯電した原子では結合エネルギーが小さくなります。
まとめると、「酸化されて正の電荷を帯びるほど、内殻の結合エネルギーは大きくなる」が第一の目安です。電気陰性度と結合の極性の考え方は電気陰性度と結合の極性の記事と同じです。
ただし、化学シフトに効くのはもとの電荷分布だけではありません。内殻に穴があいた直後に、周りの電子がその正電荷をどれだけ遮蔽し直すか(終状態の緩和)も結合エネルギーに入ってきます。また、周りのイオンのつくる電位の影響も受けます。そのため、酸化数と結合エネルギーが必ずしも単調に並ぶわけではなく、後で見る銅のような例外が生まれます。
ケイ素とチタン:酸化数とともに高くなる
まず、酸化数と化学シフトがきれいに対応する例です。NIST のデータベースに収録された測定値の中央値で比べます(かっこ内は件数と収録値の範囲)。ケイ素の値は、2本の分裂を分けずに測った「Si 2p」の収録値です。前の節の表の 99.31 eV は分裂を分けた 2p3/2 だけの推奨値で、分けずに測ると 0.60 eV 上にある 2p1/2(面積は半分)と重なるため、ピークの重心は 2p3/2 より約 0.2 eV 高く出ます。
| 化合物 | 金属・半金属の酸化数 | 結合エネルギー(eV) | 単体との差(eV) |
|---|---|---|---|
| Si(Si 2p) | 0 | 99.4(25件・98.7〜99.8) | 0 |
| SiC | +4 | 100.4(13件) | +1.0 |
| Si3N4 | +4 | 101.8(5件) | +2.4 |
| SiO2 | +4 | 103.6(48件・103.0〜104.1) | +4.2 |
| Ti(Ti 2p3/2) | 0 | 454.0(13件) | 0 |
| TiN | +3 | 455.2(9件) | +1.2 |
| Ti2O3 | +3 | 456.9(3件) | +2.9 |
| TiO2 | +4 | 458.6(46件・458.0〜459.6) | +4.6 |
チタンでは Ti → Ti2O3 → TiO2 と酸化数が上がるにつれて、結合エネルギーが 454.0 → 456.9 → 458.6 eV と上がっていきます。ここで注目したいのは、ケイ素の SiC・Si3N4・SiO2 がどれも形式的には +4 なのに、シフトが 1.0・2.4・4.2 eV とまったく違うことです。相手の元素の電気陰性度が C < N < O の順に大きくなり、ケイ素から引き抜かれる電子の量が実際に違うからです。酸化数は電子を「全部渡した」とみなす形式的な数なので、XPS が見ている実際の電荷の偏りの大きさまでは表していません。チタンの TiN(形式的には +3)が Ti2O3(+3)よりずっと低いのも同じ理由です。
Himpsel らは、ケイ素の上に酸化膜を育てた試料で、Si 2p のピークを Si0 から Si4+ までの5つに分けて測りました。単体の Si からのシフトは、Si1+ が 0.95 eV、Si2+ が 1.75 eV、Si3+ が 2.48 eV、Si4+ が 3.90 eV でした(NIST のデータベースに収録)。ケイ素に結合する酸素が1つ増えるごとに、結合エネルギーがほぼ段階的に上がっていくことがわかります。冒頭のシリコンウェハーで約 99 eV と約 103 eV の2本が見えたのは、この Si0 と Si4+ にあたります。
表の「範囲」にも目を向けてください。SiO2 の 48件の値は 103.0〜104.1 eV と 1 eV 以上ばらついています。これは化学状態の違いというより、絶縁物の帯電を補正する基準のとり方が報告ごとに違うためです。化学シフトを議論するときは、同じ測定の中の2本のピークの差で比べるほうが確実です。
有機物の C 1s:電気陰性な原子の数で並ぶ
有機化学で XPS を使うときに最もよく見るのが C 1s です。炭素がどんな原子と結合しているかで、ピークの位置がきれいに並びます。NIST のデータベースに収録された高分子の測定値(中央値)を並べると次のようになります。高分子の値の多くは、C–C/C–H の C 1s を 284.8 eV に合わせて補正したものです。
| 炭素の結合 | 測定した高分子 | C 1s(eV) | 284.8 からのシフト | 炭素の酸化数 |
|---|---|---|---|---|
| C–C/C–H | (基準) | 284.8 | 0 | − |
| C–OH | ポリビニルアルコール | 286.3 | +1.5 | 0 |
| C–O(エステルの O–CH2) | PET | 286.4 | +1.6 | −1 |
| C=O(ケトン) | ポリメチルビニルケトン | 287.5 | +2.7 | +2 |
| O–C=O(エステル) | PET | 288.8 | +4.0 | +3 |
| COOH | ポリアクリル酸 | 289.0 | +4.2 | +3 |
| O–C(=O)–O(炭酸エステル) | ポリカーボネート | 290.6 | +5.8 | +4 |
| CF2 のとなりの CH2 | PVDF | 286.3 | +1.5 | −2 |
| CF2(となりは CH2) | PVDF | 290.8 | +6.0 | +2 |
| CF2(となりも CF2) | PTFE | 292.4 | +7.6 | +2 |
この表から、3つのことが読み取れます。
1つ目に、炭素が酸素と結合する本数が増えるほど、ほぼ等間隔に高くなります。C–O 結合が1本(C–OH・C–O)で +1.5〜1.6 eV、C=O(結合2本ぶん)で +2.7 eV、O–C=O(3本ぶん)で +4.0〜4.2 eV、炭酸エステル(4本ぶん)で +5.8 eV で、炭素と酸素の結合1本あたり約 1.3〜1.6 eV です。これは有機化学で炭素の酸化段階を「炭素についている O の数」で数える考え方(有機化学の酸化数の記事)とよく対応しています。アルコール → アルデヒド・ケトン → カルボン酸と酸化が進むと、C 1s のピークも左へ動きます。
2つ目に、フッ素は1個で約 3〜4 eV と、酸素よりはるかに大きく動かします。フッ素が最も電気陰性度の大きい元素だからです。PTFE の CF2 と、ケトンの C=O は、炭素の酸化数がどちらも +2 なのに、結合エネルギーは約 5 eV も違います。酸化数は「相手が自分より電気陰性なら電子を全部渡したとみなす」形式的な数え方なので、相手が O か F かの違いを区別しません。XPS は実際の電子の偏りの大きさを見ているので、両者を区別できます。
3つ目に、となりの原子の影響(二次的な効果)でも動きます。PVDF(−CF2−CH2−)の CH2 は、自分自身は C と H にしか結合していないのに 286.3 eV と、C–O の炭素と同じくらい高い位置に出ます。となりの CF2 が誘起効果で電子を引っ張るからです。同じ CF2 でも、となりが CH2 の PVDF(290.8 eV)より、となりも CF2 の PTFE(292.4 eV)のほうが高いのも同じ理由です。有機化学で習う誘起効果(誘起効果と pKa の記事)が、内殻の結合エネルギーとして直接見えているわけです。
実際の高分子のスペクトルでは、これらのピークが重なった1つの山として測られることが多く、ピークを分ける(ピークフィッティング)ときは、繰り返し単位から決まる各成分の数の比を手がかりにします。たとえば PET の繰り返し単位には、芳香環の炭素 6個、O–CH2 の炭素 2個、O–C=O の炭素 2個があるので、3成分の面積比はおよそ 3:1:1 になるはずです。
同じ分子の中の窒素・硫黄も分かれる
同じ元素が分子の中で違う状態にあれば、1つの化合物から2本のピークが出ます。4-ニトロアニリン(NH2−C6H4−NO2)の N 1s は、アミノ基とニトロ基の2本に約 6 eV 離れて分かれ、チオ硫酸イオン(S2O32−)の S 2p も、3つの酸素に囲まれた中心の S と末端の S の2本に分かれます。NIST の収録値を並べると、N・S とも、おおむね酸化状態の順に高くなっています(窒化物とアミンはどちらも窒素の酸化数が −3 ですが、相手が Si か C かで約 1.4 eV 違います)。
| ピーク | 化学種(NIST の収録値) | 結合エネルギー(eV) |
|---|---|---|
| N 1s | 窒化物(Si3N4) | 397.9 |
| N 1s | 4-ニトロアニリンのアミノ基 | 399.0〜399.5 |
| N 1s | 亜硝酸イオン(NaNO2) | 403.9 |
| N 1s | 4-ニトロアニリンのニトロ基 | 404.8〜405.6 |
| N 1s | 硝酸イオン(NaNO3) | 407.4 |
| S 2p | 硫化物イオン(ZnS) | 162.1 |
| S 2p | チオ硫酸イオンの末端の S | 162.5〜162.9 |
| S 2p | 単体の硫黄(S8) | 163.8 |
| S 2p | 亜硫酸イオン(Na2SO3) | 167.0 |
| S 2p | チオ硫酸イオンの中心の S | 168.4 |
| S 2p | 硫酸イオン(Na2SO4) | 168.6 |
化学シフトだけで決まらない例:銅とオージェパラメーター
化学シフトがいつも素直に使えるわけではありません。代表例が銅です。NIST の収録値の中央値で、Cu 2p3/2 は銅の金属が 932.6 eV、Cu2O(Cu(I))が 932.45 eV、CuO(Cu(II))が 933.8 eV です。Cu(0) と Cu(I) の差はわずか約 0.2 eV で、収録値の範囲(金属 932.2〜933.1 eV、Cu2O 932.0〜932.8 eV)は重なっています。2p3/2 の位置だけでは、金属の銅と Cu2O を見分けられないのです。
そこで使われるのが、同じスペクトルに現れるオージェ電子のピークです。オージェ電子は、内殻の空孔に外側の電子が落ちるときのエネルギーを、別の電子がもらって飛び出したものです。光電子ピークの結合エネルギーと、オージェ電子(Cu L3M45M45)の運動エネルギーを足した量を修正オージェパラメーター α′ といいます。ここでの運動エネルギーは、結合エネルギーとそろえてフェルミ準位から測った値(分光器が測る KE に φ を足したもの)です。
α′ = BE(Cu 2p3/2)+ KE(Cu L3M45M45、フェルミ準位基準)

NIST の収録値の中央値:Cu 1851.25 eV、Cu2O 1849.15 eV、CuO 1851.6 eV
オージェパラメーターでは、Cu(0) と Cu(I) が約 2.1 eV 離れて、はっきり区別できます。しかもこの量には帯電の影響が消えるという利点があります。試料が電位 V だけ帯電すると、光電子ピークの見かけの結合エネルギーは V だけ大きくなり、オージェピークの運動エネルギーは V だけ小さくなるので、足し合わせると打ち消し合うからです。帯電補正の基準に頼らずに化学状態を比べられるので、絶縁物の上に担持した銅触媒などで特に役に立ちます。
さらに、CuO のような Cu(II) の化合物では、主ピークの高結合エネルギー側に強いシェイクアップサテライトが現れます。Cu(II) は 3d 軌道に空きが1つある(d9)ため、2p に穴があくと、終状態が2通りできます。配位子から 3d へ電子が移って内殻の穴を遮蔽した状態(2p53d10L、L は配位子に残った穴)が主ピークに、電子が移らない状態(2p53d9)が、遮蔽が弱いぶん結合エネルギーの大きいサテライトになり、ピークが2本に分かれます(電荷移動を含む配置間相互作用の考え方。van der Laan ら, 1981)。3d が満たされた Cu(I)(d10)と Cu(0) では移る先が無いので、強いサテライトは出ません。サテライトの有無が Cu(II) を見分ける目印になります。オージェスペクトルを含めた銅の解析法は Biesinger(2017)にまとまっています。銅の酸化数が触媒としての働きにどう関わるかは銅の元素記事にまとめています。
スペクトルの読み方
ワイドスキャンとナロースキャン
XPS の測定は、ふつう2段階で行います。最初に、結合エネルギー 0〜1,000 eV 以上の広い範囲を、分解能を落として(パスエネルギーを大きくして)速く測るワイドスキャン(サーベイスペクトル)で、表面にある元素を洗い出します。次に、見つかった元素の主なピークのまわりの狭い範囲を、分解能を上げて丁寧に測るナロースキャンで、化学シフトやピークの形を調べ、面積から組成を出します。化学状態の議論は、必ずナロースキャンで行います。
スピン軌道分裂:2本に割れるピークと面積比
s 軌道以外(p・d・f)のピークは、2本に割れて現れます。電子の軌道運動とスピンの相互作用(スピン軌道相互作用)で、全角運動量 j = l + 1/2 と l − 1/2 の2つの準位に分かれるからです。2本のピークの面積比は、それぞれの準位に入れる電子の数(2j + 1)の比で決まります。
| 軌道 | 2本の名前 | 面積比(2j + 1 の比) | 分裂幅の例(NIST の収録値) |
|---|---|---|---|
| s(l = 0) | 分裂しない | − | C 1s・O 1s・N 1s は1本 |
| p(l = 1) | p3/2・p1/2 | 4 : 2 = 2 : 1 | Si 2p 0.60 eV、Ti 2p 約 6.1 eV、Cu 2p 19.8 eV |
| d(l = 2) | d5/2・d3/2 | 6 : 4 = 3 : 2 | Ag 3d など |
| f(l = 3) | f7/2・f5/2 | 8 : 6 = 4 : 3 | Au 4f 3.67 eV |
j の大きいほう(p3/2・d5/2・f7/2)が結合エネルギーの小さい側に、大きな面積で出ます。この面積比と分裂幅は、ピークフィッティングで2本を組にして扱うときの拘束条件になります。Si 2p のように分裂幅が 0.6 eV と小さいと、2本は重なって少しゆがんだ1本に見えます。反対に Cu 2p のように約 20 eV 離れていれば、2p3/2 だけを使って議論できます。分裂幅は化学状態でもわずかに変わり、Ti 2p では金属の約 6.1 eV に対して TiO2 では 5.70 eV です。
オージェピークとサテライト
ワイドスキャンには、光電子ピークのほかにオージェ電子のピークも現れます。両者は、X 線源を変えて測ると見分けられます。光電子の運動エネルギーは KE = hν − BE − φ なので、X 線のエネルギーを変えると運動エネルギーも変わりますが、結合エネルギーの目盛りの上では同じ位置にとどまります。一方、オージェ電子の運動エネルギーは原子の中の準位の差だけで決まり、当てた X 線のエネルギーによりません。そのため、結合エネルギーの目盛りで見ると、Al Kα と Mg Kα の差 1486.7 − 1253.6 = 233.1 eV だけ位置がずれます(例題2)。
主ピークのそばには、単色化しない X 線源で Kα 以外の弱い輝線がつくる小さなピーク(X 線サテライト)や、前の節のシェイクアップサテライトも現れます。小さなピークを見つけたら、すぐに別の化学種と決めつけず、こうした由来を順に消していくことが大切です。
帯電補正と結合エネルギーの基準
絶縁物を測ると、光電子が出ていったあとの正電荷が試料に残り、表面が正に帯電します。正に帯電した表面から出る電子は引き戻されて運動エネルギーが小さくなるので、すべてのピークが結合エネルギーの大きい側へずれます。帯電が場所によって不均一だとピークの幅も広がります。そこで装置は、低エネルギーの電子(1〜20 eV 程度)を表面に浴びせる中和銃(フラッドガン)などで電荷を補います。
中和しても、ピークの絶対位置は数 eV ずれたままになることがあります。そこで、表面の付着炭素(炭化水素)の C 1s を 284.8 eV とみなして、すべてのピークを同じだけずらす帯電補正が広く行われています。有機物の試料では、試料そのものの C–C/C–H の C 1s を同じように基準にします。ただし、Greczynski と Hultman は、付着炭素の正体や組成はよくわかっておらず、この基準づけは恣意的になりうると批判しています。実際、NIST の収録値にも 284.8 eV と 285.0 eV に合わせたものが混在しています。論文やレポートでは、「何の C 1s を何 eV に合わせたか」を必ず書き、化学シフトは同じスペクトルの中のピーク間の差で議論するのが安全です。
導電性の試料では帯電は起こらず、代わりに装置の結合エネルギーの目盛りそのものを、清浄な金属の基準ピークで校正します。手順は ISO 15472 に定められていて、Au 4f7/2・Ag 3d5/2・Cu 2p3/2 のピークが使われます(NIST の推奨値でそれぞれ 83.95・368.22・932.62 eV)。
定量の考え方
XPS のピーク面積は、その元素の原子が情報深さの中にどれだけあるかに比例します。ただし、比例係数は元素とピークごとに大きく違います。X 線を吸って光電子を出す確率(光イオン化断面積)が軌道ごとに違い、光電子の運動エネルギーによって λ も分析器の透過率も違うからです。これらをまとめた係数を感度係数(相対感度係数、RSF)S といい、面積 I を S で割ると原子の数に比例する量になります。
元素 A の原子分率 xA = (IA / SA) / Σi (Ii / Si)

I:ピーク面積(バックグラウンドを引いたもの)
S:感度係数(装置と解析ソフトウェアの表の値。光イオン化断面積は Scofield の計算値が基礎)
この式は、組成比の分母も分子も同じ測定から出しているので、X 線の強さや測定時間がそろっていれば打ち消し合う、という比の考え方です。H と He は測れないので、得られるのは「H を除いた原子%」です。
この定量にはいくつか前提があります。最も大きいのは、情報深さの中で組成が均一であるという仮定です。表面に数 nm の汚れの層があったり、元素が深さ方向に偏っていたりすると、λ の違う元素ごとに見ている深さが違ってしまい、組成がずれます。正確さはおおむね ±10% 程度とされ、主成分のピークで 90〜95% の正確さという見積もりもあります。検出限界は 0.1〜1 at% とされることが多く、ppb〜ppt を扱う ICP-MS などとは桁が違います(ICP-MS の記事)。XPS は「表面の主成分と、その化学状態」を見る方法で、微量分析の方法ではありません。
XRF・EDX との違い
XPS・蛍光X線分析(XRF)・SEM-EDX は、どれも内殻の電子をはじき出すところまでは同じです。違うのは、何を当てて、何を拾うかです。XRF と EDX は、空いた内殻に外側の電子が落ちるときに出る特性 X 線(光子)を拾い、XPS は飛び出した電子そのものを拾います。この違いが、情報の深さと、化学状態がわかるかどうかを決めています。
| 項目 | XPS | XRF | SEM-EDX |
|---|---|---|---|
| 当てるもの → 測るもの | X 線 → 光電子のエネルギー | X 線 → 特性 X 線 | 電子線 → 特性 X 線 |
| 情報の深さ | 表面から数 nm(3λ、10 nm 以内) | 数 μm〜数 mm(元素と試料で大きく変わる) | 数百 nm〜数 μm(加速電圧で変わる) |
| 化学状態(酸化状態) | わかる(化学シフト) | ふつうは読まない | わからない |
| 測れる元素 | H・He 以外 | 軽元素が苦手 | 軽元素が苦手(H・He は不可) |
| 濃度の目安 | 主成分(検出限界 0.1〜1 at%) | 主成分〜微量(ppm 程度まで) | 主成分〜少量成分 |
| 見る範囲の広さ | 最小で 10〜200 μm 程度 | ふつうは広い範囲の平均 | 電子線を絞った微小部(像を見ながら) |
| 試料の環境 | 超高真空 | 大気中で測れる装置もある | 真空(低真空の装置もある) |
深さが3桁違うのは、光子は物質の中を μm 以上進めるのに、電子は数 nm しか進めないからです(EDX ではさらに、入射電子が試料の中で数百 nm〜数 μm 広がり、その全体から X 線が出ます)。化学状態の差は、特性 X 線のエネルギーが2つの内殻準位の差で決まり、化学結合で2つがほぼ一緒に動くと差がほとんど変わらないのに対して、XPS は1つの内殻準位そのものを測ることから来ます。
使い分けの例を挙げます。粒子1個や断面の元素の分布を見たいなら SEM-EDX(SEM と EDX の記事)、試料を壊さずに全体の組成や微量の重金属を知りたいなら XRF(XRF の記事)、表面の薄い層の元素と酸化状態を知りたいなら XPS です。結晶の相(同じ組成でどの結晶構造か)を知りたいなら XRD、試料全体の C・H・N の割合なら元素分析を使います。たとえば「金属の銅か、酸化銅か」を知りたいとき、XRD は結晶の Cu と Cu2O と CuO を見分けられますが、表面の数 nm の薄い酸化膜や非晶質の酸化物は見えないことがあり、XPS はその表面だけを見ます。2つは補い合う関係です。
有機化学・材料の研究での使いどころ
有機化学や材料の研究室で XPS がよく使われる場面をまとめます。どれも「表面の数 nm」と「化学状態」という2つの特徴を使っています。
- 表面処理の確認:高分子フィルムをプラズマや紫外線で処理すると、表面に C–O・C=O・COOH などの酸素を含む基ができます。O/C の原子比の増加と、C 1s の高結合エネルギー側の成分の増加で、処理の効果を確かめられます。バルクの性質を測る方法では、数 nm の表面の変化はほとんど見えません。
- 表面修飾・単分子膜:基板の表面に分子を結合させたとき、その分子にしか含まれない元素(N・S・F・Si など)が現れるかどうかで、修飾ができたかを確かめます。
- 触媒の酸化状態:担持金属触媒の金属が反応の前後で 0 価か酸化物かを、化学シフトとオージェパラメーターで調べます。担体が絶縁物のことが多いので、帯電補正の基準に注意が要ります。
- 汚れ・異物の同定:接着不良やぬれ性の不良の原因になる表面の汚れ(たとえばシリコーン由来の Si)は、量が少なくても表面にあれば XPS で強く見えます。
試料の扱いでは、表面の数 nm を見ることを常に意識します。素手で触れた指紋、保管袋や容器から移る成分、溶媒の残りは、バルクではごくわずかでも XPS には大きく写ります。大気で酸化される試料は、大気に触れさせずに装置に運ぶ方法をとります。また、一部の高分子や酸素を多く含む化合物は X 線で分解することがあるので、測定時間が長くなるほど結果が変わっていないかに気をつけます。
計算例(数値は計算練習用の仮の値を含む)
X 線のエネルギー(Al Kα 1486.7 eV、Mg Kα 1253.6 eV)と結合エネルギーは本文の出典の値、分光器の仕事関数 4.5 eV、IMFP 3.0 nm、ピーク面積と感度係数は計算の練習のための仮の値です。
例題1 Al Kα(1486.7 eV)で SiO2 を測った。Si 2p の結合エネルギーを 103.6 eV、分光器の仕事関数を 4.5 eV とすると、分光器が測る光電子の運動エネルギーは何 eV か。また、運動エネルギーが 1382.8 eV のピークは何 eV の結合エネルギーにあたるか。
KE = hν − BE − φ = 1486.7 − 103.6 − 4.5 = 1378.6 eV。
BE = 1486.7 − 1382.8 − 4.5 = 99.4 eV。単体のケイ素(Si0)の Si 2p にあたる。同じ試料を Mg Kα で測ると、運動エネルギーはそれぞれ 1145.5 eV と 1149.7 eV になるが、結合エネルギーは 103.6 eV と 99.4 eV のまま変わらない。
例題2 銅の L3M45M45 オージェ電子の運動エネルギー(フェルミ準位基準)は 918.69 eV である。このピークは、Al Kα と Mg Kα で測ったワイドスキャンの結合エネルギーの目盛りの上で、それぞれ何 eV に現れるか。また、Cu 2p3/2 の結合エネルギーを 932.62 eV として、修正オージェパラメーターを求めよ。
フェルミ準位基準の KE は、分光器が測る KE に φ を足した値なので、見かけの結合エネルギー = hν − KE(フェルミ準位基準)となり、Al Kα では 1486.7 − 918.69 = 568.0 eV、Mg Kα では 1253.6 − 918.69 = 334.9 eV。差は 233.1 eV で、X 線のエネルギーの差に等しい。光電子ピークは結合エネルギーの目盛りで動かないので、線源を変えて動いたピークはオージェピークと判断できる。
修正オージェパラメーター α′ = 932.62 + 918.69 = 1851.31 eV(NIST の銅の金属の収録値の中央値 1851.25 eV とほぼ一致)。試料が 3 V 帯電しても、BE は 3 eV 大きく、KE は 3 eV 小さく見えるので、和は 1851.31 eV のまま変わらない。
例題3 ケイ素の上に一様な厚さ d の SiO2 の膜がある。真上(θ = 0°)で測ったところ、基板の Si0 のピークの強さが、膜のない清浄なケイ素の 0.45 倍だった。Si 2p の光電子の SiO2 中での減衰の長さを 3.0 nm として、膜の厚さを求めよ。また、同じ試料を θ = 60° で測ると、基板のピークは清浄なケイ素の何倍になるか。
基板からの電子は膜を通り抜けるあいだに I = I∞ exp(−d/(λ cosθ)) と弱まる。0.45 = exp(−d/3.0) より d = −3.0 × ln 0.45 = 2.40 nm。
θ = 60° では cosθ = 0.5 なので、I/I∞ = exp(−2.40/(3.0 × 0.5)) = exp(−1.60) = 0.202 倍。斜めに取り出すと膜を通る道のりが長くなり、基板の信号がより弱く、膜の信号が相対的に強くなる。
実際の膜厚の見積もりでは、膜と基板のピークの強度比を使い、電子の向きが変わる弾性散乱の補正を含めた有効減衰長を使う。この例題は、指数関数で減衰するという考え方を確かめるための単純化したもの。
例題4 ある高分子の表面のナロースキャンで、ピーク面積(仮の値)が C 1s 10000、O 1s 8790、N 1s 1800 だった。感度係数を C 1s 1.00、O 1s 2.93、N 1s 1.80(Al Kα での Scofield の光イオン化断面積を、C 1s を 1 とした相対値。実際の感度係数は λ や分析器の透過率も含めて装置ごとに決まる)として、表面の原子%(H を除く)を求めよ。
面積 ÷ 感度係数は、C 10000 ÷ 1.00 = 10000、O 8790 ÷ 2.93 = 3000、N 1800 ÷ 1.80 = 1000。合計 14000 で割ると、C 71.4%、O 21.4%、N 7.1%(H を除く原子%)。
感度係数で割らずに面積の比のまま計算すると C 48.6%、O 42.7%、N 8.7% となり、酸素を2倍近く多く見積もってしまう。O 1s は C 1s より光イオン化断面積が大きく、同じ数の原子でも大きなピークになるからである。
例題5 絶縁性の PET フィルムを測ったところ、C–C/C–H の C 1s が 287.3 eV、O–C=O の C 1s が 291.3 eV に現れた。C–C/C–H を 284.8 eV に合わせる帯電補正をすると、O–C=O は何 eV になるか。
ずれは 287.3 − 284.8 = 2.5 eV(正の帯電で高結合エネルギー側にずれている)。すべてのピークから同じ 2.5 eV を引くので、O–C=O は 291.3 − 2.5 = 288.8 eV。NIST の PET の収録値の中央値 288.8 eV と一致する。ピーク間の差 4.0 eV は、補正の前後で変わらない。
例題6 TiO2 の Ti 2p で、2p3/2 のピーク面積が 6000 だった。2p1/2 の面積はいくらになると予想されるか。
p 軌道の2本の面積比は (2j + 1) の比で、2p3/2:2p1/2 = 4:2 = 2:1。したがって 2p1/2 の面積は 6000 ÷ 2 = 3000。ピークフィッティングでは、この面積比と分裂幅(TiO2 で 5.70 eV)を拘束条件として与える。
試験での問われ方
- 原理と計算:BE = hν − KE − φ(φ は分光器の仕事関数、BE はフェルミ準位基準)で KE と BE を行き来する(例題1・2)。感度係数で割って原子%を出す(例題4)
- 理由の説明:表面感度を「光電子の非弾性平均自由行程が数 nm だから」、化学シフトを「価電子が引かれて内殻の遮蔽が減るから」と説明する
- スペクトルの読み方と比較:スピン軌道分裂の面積比、オージェピークの見分け方、帯電補正(例題5)、XRF・EDX との違い(光子か電子か)
まとめ
XPS の性質は、ほとんどすべてが「電子を拾う」ことから出てきます。電子だから固体の中を数 nm しか進めず、表面だけが見える。電子だから気体にぶつからない超高真空が要り、絶縁物では帯電が起こる。そして電子1個の結合エネルギーを直接測るから、価電子の偏りが化学シフトとして見える。ただし化学シフトには終状態の効果も入るので、銅の Cu(0) と Cu(I) のように重なる例では、オージェパラメーターやサテライトで補います。この1本の筋を押さえておけば、スペクトルの細かい規則も暗記ではなく理由から説明できます。
よくある質問
XPS は、試料にエネルギーの決まった X 線を当て、光電効果で飛び出した電子の運動エネルギーを測って、内殻電子の結合エネルギーを求める分析法です。結合エネルギーは元素ごとに決まっているので表面にある元素がわかり、ピークの面積からその割合(H を除く原子%)が、ピークの位置のわずかな移動(化学シフト)から酸化状態や結合の相手がわかります。見ているのは表面からおよそ数 nm の範囲です。
X 線そのものは試料の μm 程度の深さまで入りますが、そこで生じた光電子は電荷をもつため固体の中の電子と強く相互作用し、数 nm 進むうちにエネルギーの一部を失ってしまうからです。エネルギーを失わずに出てこられる電子だけがピークになり、その平均の距離(非弾性平均自由行程 λ)は Al Kα でおおむね 1〜3.5 nm です。信号の約 95% が深さ 3λ までから来るので、情報深さはおよそ 10 nm 以内になります。
化学シフトは、同じ元素の内殻電子の結合エネルギーが、結合の相手や酸化状態によって数 eV 移動する現象です。電気陰性な原子と結合すると価電子が相手側へ引き寄せられ、内殻電子に対する原子核の電荷の遮蔽が弱まるので、内殻電子がより強く束縛されて結合エネルギーが大きくなります。たとえば Si 2p は単体の約 99.4 eV に対して SiO2 で約 103.6 eV です。ただし内殻に穴があいたあとの緩和の効果もあるため、銅の金属と Cu2O のように酸化数が違ってもほとんど動かない例もあります。
3つとも内殻の電子をはじき出す点は同じですが、XRF と EDX は空孔が埋まるときに出る特性 X 線(光子)を測り、XPS は飛び出した光電子そのものを測ります。光子は物質を μm 以上進めるので XRF や EDX は数百 nm〜mm の深さの平均を見るのに対し、電子は数 nm しか進めないので XPS は表面だけを見ます。また特性 X 線のエネルギーは2つの内殻準位の差なので化学結合でほとんど変わりませんが、XPS は1つの内殻準位の結合エネルギーを測るので酸化状態がわかります。
絶縁物では光電子が出たあとの正電荷が表面に残って帯電し、すべてのピークが高結合エネルギー側にずれるからです。表面にはほぼ必ず炭化水素の付着炭素があるので、その C 1s を 284.8 eV とみなし、ずれた量だけすべてのピークを動かして補正します。ただし付着炭素の正体ははっきりせず、285.0 eV を使う流儀もあって、基準づけは恣意的になりうると指摘されています。報告するときは何を何 eV に合わせたかを明記し、化学状態は同じスペクトルの中のピーク間の差や、帯電の影響を受けないオージェパラメーターで議論するのが安全です。
参考文献
- A. V. Naumkin, A. Kraut-Vass, S. W. Gaarenstroom, C. J. Powell, NIST X-ray Photoelectron Spectroscopy Database, NIST Standard Reference Database 20, Version 5.0(doi:10.18434/T4T88K)。本文の結合エネルギー・オージェパラメーター・スピン軌道分裂の値は 2026年11月に取得した収録値とその中央値
- C. J. Powell, “Practical guide for inelastic mean free paths, effective attenuation lengths, mean escape depths, and information depths in x-ray photoelectron spectroscopy”, J. Vac. Sci. Technol. A 2020, 38(2)(doi:10.1116/1.5141079)
- F. J. Himpsel, F. R. McFeely, A. Taleb-Ibrahimi, J. A. Yarmoff, G. Hollinger, “Microscopic structure of the SiO2/Si interface”, Phys. Rev. B 1988, 38, 6084
- G. van der Laan, C. Westra, C. Haas, G. A. Sawatzky, “Satellite structure in photoelectron and Auger spectra of copper dihalides”, Phys. Rev. B 1981, 23, 4369
- M. C. Biesinger, “Advanced analysis of copper X-ray photoelectron spectra”, Surf. Interface Anal. 2017, 49, 1325
- G. Greczynski, L. Hultman, “X-ray photoelectron spectroscopy: Towards reliable binding energy referencing”, Prog. Mater. Sci. 2020, 107, 100591
- D. A. Shirley, Phys. Rev. B 1972, 5, 4709(Shirley 型バックグラウンド)
- J. H. Scofield, J. Electron Spectrosc. Relat. Phenom. 1976, 8, 129(1254 eV と 1487 eV での光イオン化断面積)
- A. C. Thompson ほか, X-Ray Data Booklet, Lawrence Berkeley National Laboratory, Table 1-2(X 線の輝線のエネルギー)
- ISO 15472, Surface chemical analysis — X-ray photoelectron spectrometers — Calibration of energy scales
関連記事
機器分析の全体像は機器分析総まとめ、実験操作は有機化学実験の基本操作まとめにまとめています。 分析化学の記事を、知りたいことから装置を選べるように並べた分析化学のまとめもあります。
- 蛍光X線分析(XRF)とは?原理と特徴・WDXとEDXの違い・マトリックス効果
- SEM(走査型電子顕微鏡)の原理|二次電子・反射電子の違いとEDX元素分析
- XRD(X線回折)とは?原理とブラッグの式・粉末X線回折パターンの読み方
- ICP-MSとは?原理と多原子イオン干渉の対策、ICP発光・原子吸光との違い
- 元素分析(CHN分析)とは?原理と計算方法・論文の±0.4%基準とずれの原因
- 有機化学の酸化数|炭素の相手を見る判定法と形式電荷・酸化段階の違い
- 電気陰性度と結合の極性|双極子モーメントの向きとCO2が無極性になる理由
- ランベルト・ベールの法則とは?吸光度・透過率・モル吸光係数の求め方