pKa表の使い方|代表値20個で塩基を選び水平化効果とDMSOの罠を避ける
有機化学の教科書の巻末には、たいていpKa表が載っています。ところが多くの人は、その表を「テストに出るから覚えるもの」として眺めて終わりにしてしまいます。
pKa表は覚えるための表ではありません。引いて使うための道具です。反応式を前にして「この水素は取れるのか」「取るならどの塩基を使うのか」「平衡はどちらに寄るのか」を、表を2回引くだけで判断できます。この判断ができるかどうかが、有機化学を暗記で乗り切る人と、予測で解く人の分かれ目になります。
定義は上の一文で足ります。この記事の主題は、表を引いて結論を出す手順です。酸と塩基の定義や、酸の強さが何で決まるかについては酸と塩基の基本を先に読んでください。
まず押さえる:pKaは「小さいほど強い酸」
酸 HA が水中で解離する平衡について、酸解離定数 Ka とその負の常用対数 pKa は次のように定義されます。
Ka = [A−][H3O+] / [HA] pKa = −log Ka
対数なので、pKaが1違えば酸の強さは10倍違います。酢酸(pKa 4.8)とエタノール(pKa 16)では11桁、つまり1000億倍も酸性度が違うことになります。この桁の感覚を持っておくと、あとの判断がぶれません。
pKa一覧表——覚えるべき代表値
下の表が、有機化学で使う代表的な酸のpKa一覧表(pKa table)です。巻末表を全部覚える必要はありません。各官能基から代表を1つずつ、合計20個ほどを桁の感覚とともに持っていれば、ほとんどの問題は処理できます。下の値は水を基準にしたおおよその値です(およそ −2 より小さい値と 20 を超える値は、水中では直接測れないため、外挿などによる推定値です。出典による幅は表の下で説明します)。
| pKa | 酸(太字が外れる水素) | 覚え方・位置づけ |
|---|---|---|
| −9 ∼ −7 | HBr、HCl | 強酸。水中では完全解離 |
| −2.8 | TsOH(p-トルエンスルホン酸) | 有機溶媒で使える強酸 |
| −1.7 | H3O+ | 水中で存在できる最強の酸 |
| 3.2 | HF | ハロゲン化水素で唯一の弱酸 |
| 4.8 | CH3COO–H(酢酸) | 基準にする値。カルボン酸はおよそ5 |
| 6.4 | H2CO3(炭酸・第一段) | NaHCO3 で分液できる境目 |
| 9.2 | NH4+、HCN | アミンの共役酸はおよそ10 |
| 9 | CH3COCH2COCH3(1,3-ジケトン) | 2つのカルボニルに挟まれると桁が落ちる |
| 10.0 | C6H5O–H(フェノール) | 共鳴でアルコールより6桁強い |
| 10.6 | CH3CH2S–H(チオール) | 同じ骨格のアルコールより5桁強い |
| 13 | マロン酸ジエチルのα位 | マロン酸エステル合成の出発点 |
| 15.7 | H2O | 水を壊さずに使える塩基の上限 |
| 16 ∼ 18 | CH3CH2O–H(エタノール)、t-BuO–H | アルコキシドの元 |
| 16 | シクロペンタジエン | 芳香族アニオンになるので炭化水素なのに異常に強い |
| 19 ∼ 20 | CH3COCH3(アセトンのα位) | ケトンのα水素。エノラート化学の基準 |
| 25 | CH3COOCH2CH3 のα位、HC≡C–H | 末端アルキンとエステルα位が同程度 |
| 35 ∼ 36 | NH3(35)、(i-Pr)2N–H(36)、H2(35) | LDA・NaH の共役酸 |
| 43 ∼ 50 | ベンゼン(43)、アルケン(44)、アルカン(∼50) | 実質的に酸ではない。n-BuLi の共役酸 |
pKaの求め方——Kaからの計算と、滴定曲線の半当量点
pKaの求め方は2通りです。Kaがわかっていれば pKa = −log Ka で計算し、実験で決めるなら弱酸を強塩基で滴定した曲線の半当量点の pH を読みます(半当量点では pH = pKa)。2つをつなぐのが Henderson–Hasselbalch(ヘンダーソン–ハッセルバルヒ)の式です。
Ka から計算する
定義どおり常用対数をとるだけです。酢酸の Ka は 25 °C で約 1.75 × 10⁻⁵ なので、次のようになります。
pKa = −log(1.75 × 10⁻⁵) = 5 − log 1.75 = 5 − 0.24 ≈ 4.76
上の一覧表の 4.8 はこれを丸めた値です。Ka が与えられていないときは、濃度と pH から Ka を先に出します。たとえば 0.10 mol/L の酢酸水溶液の pH が 2.88 なら、[H3O+] = [A−] = 10−2.88 ≈ 1.32 × 10⁻³ mol/L、残っている HA は 0.10 − 0.00132 ≈ 0.0987 mol/L です。
Ka = (1.32 × 10⁻³)2 / 0.0987 ≈ 1.76 × 10⁻⁵ → pKa ≈ 4.75
上の 4.76 とわずかに違うのは、pH を 2.88 と小数第2位で丸めた値から [H3O+] を出したための丸めの差です。
Henderson–Hasselbalch の式——pH と pKa の関係
Ka の定義式の両辺の対数をとって並べ替えると、次の式になります。
pH = pKa + log([A−] / [HA])
この式が言っているのは、溶液の pH が pKa から1ずれるごとに、[A−] と [HA] の比が10倍ずつ変わるということです。pH が pKa より2大きければ A− : HA = 100 : 1 でほぼ全部が共役塩基、2小さければ 1 : 100 でほぼ全部が酸の形です。そして [A−] = [HA] のときは log 1 = 0 なので、pH = pKa になります。カルボン酸を分液で水層に移すとき「pH を pKa より十分高くする」と言うのは、この比を大きく取るためです。
滴定曲線の半当量点で pH = pKa になる理由
弱酸 HA の水溶液に NaOH を少しずつ加えると、HA + OH− → A− + H2O で HA が A− に変わっていきます。中和に必要な量のちょうど半分を加えた点(半当量点)では、もとの HA の半分が A− になり、残りの半分が HA のまま残っています。つまり [A−] = [HA] で、上の式から pH = pKa です。酢酸を滴定すると、半当量点の pH は約4.8 になります。
半当量点のまわりは、HA と A− がどちらも多量にある緩衝領域で、塩基を加えても pH がほとんど動かず、滴定曲線が平らになります。曲線が平らなので、加えた量が多少ずれても読み取る pH はほとんど変わりません。半当量点で読むのはこのためです。なお当量点(中和がちょうど終わる点)は別の点で、弱酸の場合は A− が塩基として働くため pH は7より高くなります。半当量点と当量点を取り違えないでください。
使い方1:平衡がどちらに寄るかを数値で言う
酸塩基反応は弱い酸ができる方向へ進みます。これは定性的な言い方ですが、pKa表があれば平衡定数そのものを出せます。
K = 10(pKa(B–H) − pKa(A–H))

  ΔpKa = pKa(生成する酸) − pKa(消費される酸)
手順は2ステップだけです。①反応前後で「Hを持っている側」の酸を2つ特定し、②それぞれのpKaを引いて差を指数に乗せる。
例:フェノールを炭酸水素ナトリウムで脱プロトン化できるか
フェノール(pKa 10.0)に NaHCO3 を作用させる場合、生成する酸は H2CO3(pKa 6.4)です。
ΔpKa = 6.4 − 10.0 = −3.6
K = 10−3.6 ≈ 2.5 × 10⁻⁴   →  ほとんど進まない
つまりフェノールは炭酸水素ナトリウムでは脱プロトン化されません。一方カルボン酸(pKa 4.8)なら ΔpKa = 6.4 − 4.8 = +1.6 で K ≈ 40 となり進みます。この差が、カルボン酸とフェノールを炭酸水素ナトリウム水溶液で分離できる根拠です。実験で何度も使う操作が、表を2回引くだけで説明できます。
「完全に脱プロトン化した」と言える条件
ここは誤解が多いところです。K が100あれば十分だと思われがちですが、等モルで反応させた場合の変換率は次のようになります。
| ΔpKa | K | 等モルでの変換率 |
|---|---|---|
| 0 | 1 | 50% |
| 2 | 102 | 約91% |
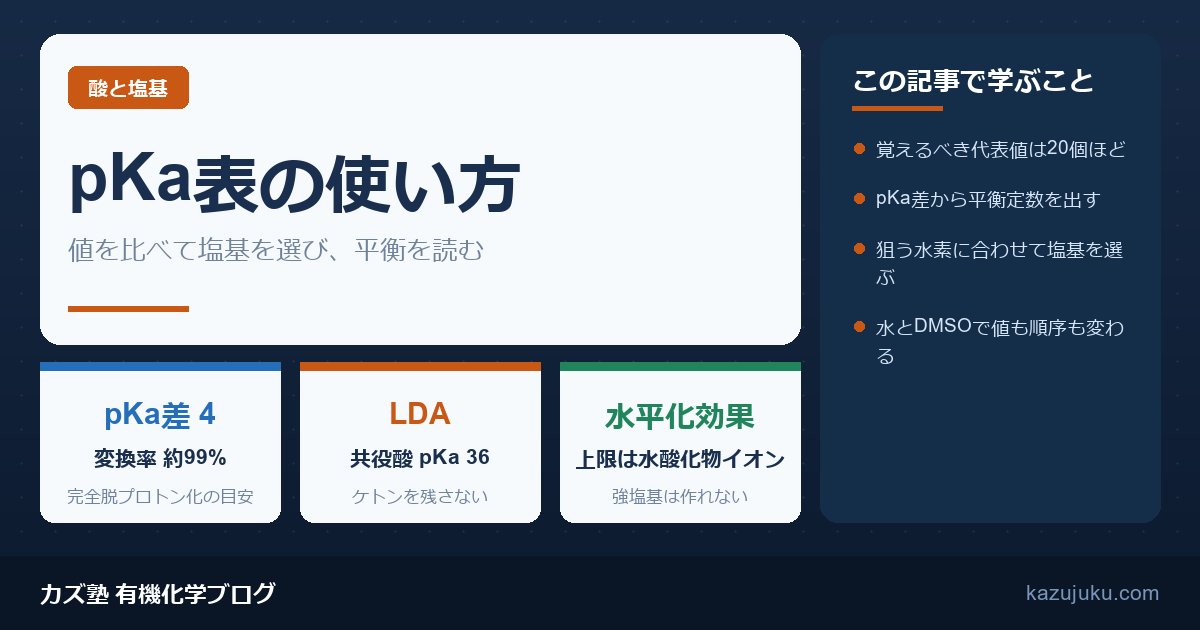
| 4 | 104 | 約99% |
| 6 | 106 | 約99.9% |
等モル条件では x2/(1−x)2 = K なので、x/(1−x) = √K となります。K = 102 でも √K = 10、つまり変換率は10/11 ≈ 91%にしかなりません。「完全に」と言うには ΔpKa が4以上ほしい——これが実験的な目安です。
使い方2:どの塩基を使えばよいかを決める
合成で本当に必要になるのはこちらです。狙った水素を取るには、その水素のpKaより共役酸のpKaが4以上大きい塩基を選ぶ。
| 塩基 | 共役酸のpKa | 取れる水素の目安 |
|---|---|---|
| NaHCO3 | 6.4 | カルボン酸まで(フェノールは取れない) |
| K2CO3、Et3N | 10.3、10.8 | フェノール、1,3-ジカルボニル |
| NaOH | 15.7 | マロン酸エステルのα位まで |
| NaOEt、t-BuOK | 16、18 | ケトンのα位を一部だけ(平衡量のエノラート) |
| NaH | 35(H2) | アルコール、α位を完全に。H2が抜けるので不可逆 |
| LDA | 36 | ケトン・エステルのα位を定量的に。かさ高く求核性が低い |
| n-BuLi | ∼50(ブタン) | 末端アルキン、芳香環の水素まで |
なぜエノラートのアルキル化には t-BuOK ではなく LDA を使うのか
アセトンのα位(pKa 20)を t-BuOK(共役酸 pKa 18)で処理すると、ΔpKa = 18 − 20 = −2 で K ≈ 0.01。エノラートはごく一部しか生成しません。系内にはケトンとエノラートが共存するので、生じたエノラートが未反応のケトンを攻撃して自己縮合が起こります。これがアルドール反応の条件です。
一方 LDA(共役酸 pKa 36)なら ΔpKa = +16 で K = 1016。ケトンは残らず完全にエノラートへ変換されます。だからエノラートを作ってから別の求電子剤を加える反応では LDA を使います。「LDAはアルドール縮合を避けたいときに使う」という定石は、この2行の計算そのものです。
落とし穴1:水中では強い塩基が作れない(水平化効果)
水酸化物イオンより強い塩基を水に溶かしても、その塩基はまず水と反応してしまいます。
どんなに強い塩基を入れても、水中で存在できる最強の塩基は OH− どまりになります。これを水平化効果(レベリング効果)と呼びます。同じ理由で、水中で存在できる最強の酸は H3O+ です。
だからこそ、pKa 20を超える水素を扱う反応ではTHFやエーテルのようなプロトンを持たない溶媒を使います。NaHやLDAをアルコール溶媒中で使ってはいけない理由も同じです(溶媒が先に食われる)。
落とし穴2:溶媒が変わるとpKaも順序も変わる
巻末表の値はふつう水中のものですが、有機反応の多くは非プロトン性溶媒で行われます。DMSO中の値と比べると差は劇的です。
| 化合物 | 水中のpKa | DMSO中のpKa |
|---|---|---|
| 酢酸 | 4.8 | 12.3 |
| フェノール | 10.0 | 18.0 |
| エタノール | 16 | 29.8 |
| アセトン | ∼20 | 26.5 |
DMSOでは値がどれも大きく(=酸として弱く)なります。理由は単純で、DMSOは陰イオンを水素結合で安定化できないからです。水は生じた A− を取り囲んで安定化し、解離を後押ししますが、DMSOにはその能力がありません(プロトン性・非プロトン性溶媒)。
さらに重要なのは上がり幅が一律ではない点です。エタノールは水中の16からDMSO中の29.8へ約14も上がるのに、アセトンは約20から26.5へ6.5ほどしか上がりません。その結果、水中ではエタノールのほうが強い酸なのに、DMSO中ではアセトンのほうが強い酸になります。1つの酸素に負電荷が集中するエトキシドは、水からの水素結合による安定化に大きく依存しているのに対し、アセトンのエノラートは共鳴で電荷が炭素と酸素に分散していて、水素結合に頼る割合が小さいからです。溶媒を変えると酸性度の順序自体が入れ替わることがある——これが最大の落とし穴です。
大学院入試での問われ方
- 「次の化合物を酸性度の高い順に並べ、理由を述べよ」……順序は共役塩基の安定性で、桁の見当はこの表で
- 「この反応でどの塩基を用いるべきか、理由とともに答えよ」……ΔpKa を書いて示す
- 「カルボン酸とフェノールの混合物を分離する操作を説明せよ」……NaHCO3 水溶液での分液
- 「この平衡はどちらに偏るか、平衡定数のおおよその値とともに答えよ」
いずれもpKaの数値を2つ書き、差を取り、10の累乗にするだけで説明になります。記述では必ず数値を明示してください。定性的な「こちらのほうが安定だから」だけでは部分点に留まります。
まとめ
よくある質問
官能基ごとに代表を1つずつ、20個ほどで足ります。カルボン酸が約5、フェノールが10、水が15.7、アルコールが16、ケトンのα位が20、エステルのα位と末端アルキンが25、アミンとアンモニアが35前後、アルカンが50前後という桁の並びを押さえれば、ほとんどの問題は処理できます。小数第1位まで覚える必要はありません。
等モルで反応させる場合、変換率xはx/(1−x)=√Kで決まります。pKa差が2だとK=100でも変換率は約91%にしかなりません。約99%にするにはpKa差が4、約99.9%にするには6が必要です。実験的な目安として、定量的な脱プロトン化を狙うならpKa差を4以上とれる塩基を選びます。
アルドール反応では、生じたエノラートが未反応のケトンを攻撃する必要があるため、両者が共存する状態が望ましく、水酸化物イオンやアルコキシドのようにケトンを一部しかエノラート化しない塩基を使います。一方エノラートを別の求電子剤と反応させたいときは、ケトンを残さず完全にエノラート化する必要があるため、pKa差を大きく取れるLDAを使います。
水酸化物イオンより強い塩基は、目的の基質より先に水と反応してしまうためです。たとえばナトリウムアミドを水に入れると、アンモニアと水酸化ナトリウムになって消費されます。この現象を水平化効果と呼び、その結果、水中で存在できる最強の塩基は水酸化物イオン、最強の酸はヒドロニウムイオンに制限されます。
巻末表の値は水を基準にした値(強酸や非常に弱い酸は水中で直接測れないため推定値)ですが、実際の有機反応はTHFやDMSOなどの非プロトン性溶媒で行われることが多いためです。これらの溶媒は生じた陰イオンを水素結合で安定化できないので、同じ化合物でもpKaは大きくなります。上がり幅は化合物ごとに異なるため、酸性度の順序自体が入れ替わる場合もあります。