ルイス酸とルイス塩基とは?代表的な触媒の使い分けとHSAB則への接続
ベンゼンに塩化アシルを混ぜても何も起こりません。ところが塩化アルミニウムを少し加えると、Friedel-Crafts アシル化が進みます。ジエンとアクリル酸エステルのDiels-Alder反応は加熱が必要ですが、塩化アルミニウムを加えると室温で、しかも高い選択性で進みます。シリルエノールエーテルとアルデヒドは、四塩化チタンがなければ出会っても反応しません。
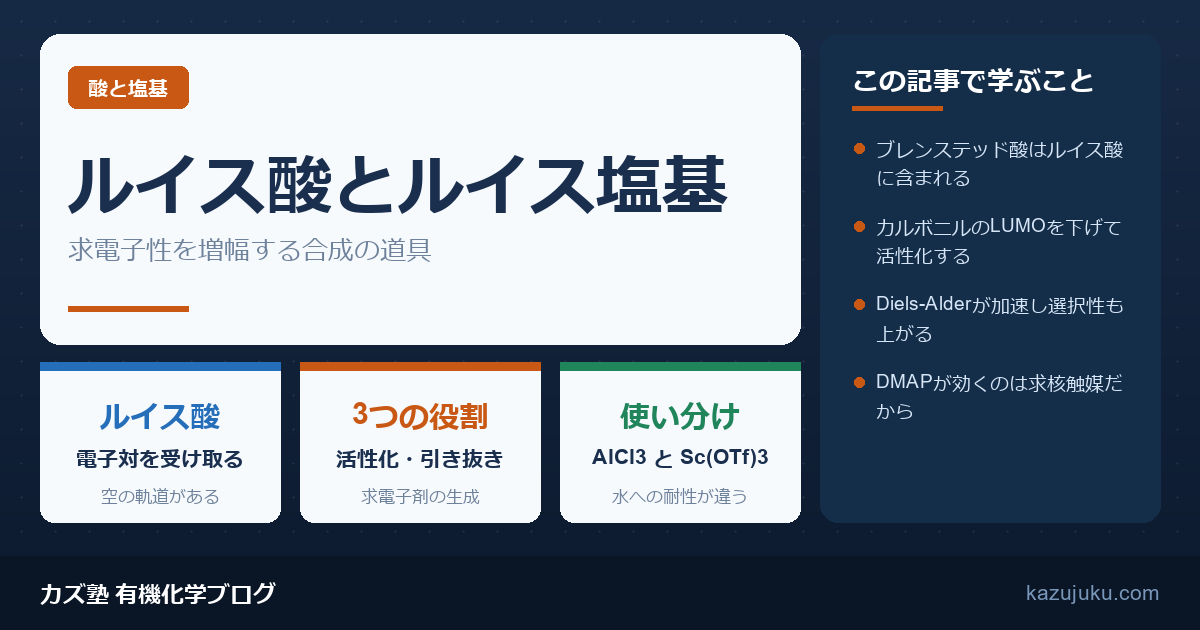
これらの「加えると反応が動き出す物質」は、すべてルイス酸です。そして、やっていることは1つしかありません。相手の電子を引き寄せて、求電子性を増幅しているだけです。
ルイス酸・ルイス塩基は一般化学では「酸と塩基の定義の拡張」として習いますが、有機化学では定義そのものより合成の道具としての使い方が問われます。この記事では後者に絞って扱います。
定義——電子対をやりとりする者どうし
1923年にG. N. Lewisが提唱した定義は次のとおりです。
この定義は、求核剤と求電子剤の定義とほぼ同じです。実際、ルイス酸=求電子剤、ルイス塩基=求核剤と読み替えて構いません。違いは着眼点だけで、「結合が生成した状態」に注目するときはルイス酸塩基、「反応の進行」に注目するときは求電子剤・求核剤と呼び分けているにすぎません。
三フッ化ホウ素とアンモニアの例
教科書に必ず出てくる例で、電子の動きを確認します。
ホウ素は価電子が3つしかないため、BF3 ではオクテットが満たされず空のp軌道が残っています。ここへアンモニアの窒素がもつ孤立電子対が入り込み、配位結合ができます。巻矢印は窒素の孤立電子対からホウ素へ1本引きます。
この「空の軌道がある」「オクテットが未充足」という状態が、ルイス酸であることの典型的な条件です。
有機合成でのルイス酸——求電子性の増幅装置
ルイス酸が有機反応で果たす役割は、次の3つに整理できます。どれも「相手から電子を引き寄せて、別の場所の求電子性を上げる」という同じ操作です。
役割1:カルボニルを活性化する
ルイス酸がカルボニル酸素の孤立電子対に配位すると、酸素上の電子が引かれ、C=O の分極がさらに大きくなります。結果としてカルボニル炭素の求電子性が上がり、LUMOのエネルギーが下がります。
      O                      O–TiCl4−
      ||        + TiCl4        ||
  R–C–H        →         R–C–H
   δ+                        δδ+   ← 求電子性がさらに上がる
プロトン酸(H+)でも同じことができますが、基質に酸に弱い保護基がある場合や、無水条件を保ちたい場合にはルイス酸が選ばれます。
役割2:脱離基を引き抜く
ルイス酸はハロゲンや酸素の孤立電子対を掴んで、脱離基としての能力を引き上げます。これは実質的にカルボカチオンを発生させる操作です。
R–Cl + AlCl3 → R+ + AlCl4−
アセタールの開裂や、グリコシル化での糖オキソカルベニウムイオンの生成も、この型です。脱離基の良し悪しはルイス酸の配位で書き換えられる、と考えると見通しがよくなります。
役割3:求電子剤そのものを作り出す
Friedel-Crafts反応では、ルイス酸が塩化アシルから塩化物イオンを引き抜き、アシリウムイオンという強力な求電子剤を発生させます。
R–CO–Cl + AlCl3  →  [R–C≡O]+ + AlCl4−
                          アシリウムイオン
ベンゼンのπ電子は求核性が低いため、生半可な求電子剤とは反応しません。求電子芳香族置換にルイス酸が必須なのは、芳香環を攻撃できるほど強い求電子剤を作る必要があるからです。
代表的なルイス酸と使い分け
| ルイス酸 | 強さ・性格 | 主な用途 |
|---|---|---|
| AlCl3 | 非常に強い。水と激しく反応 | Friedel-Crafts(アシル化では当量以上必要) |
| BF3·OEt2 | 強い。エーテル錯体で液体のため扱いやすい | アセタール化・エポキシド開環・転位反応 |
| TiCl4 | 強い。酸素との親和性が高い | 向山アルドール、キレーション制御による立体選択 |
| SnCl4 | 強い | グリコシル化、アリル化 |
| ZnCl2、FeCl3 | 穏やか | Lucas試薬、温和なFriedel-Crafts |
| Sc(OTf)3、Yb(OTf)3 | 強い。水があっても働く | 触媒量で使える。含水系・グリーンケミストリー |
| TMSOTf | 非常に強いケイ素ルイス酸 | シリルエノールエーテルの生成、アセタール活性化 |
反応例:Diels-Alder反応が加速する理由
ルイス酸の効き方が最も美しく説明できるのがDiels-Alder反応です。
この反応の速さは、ジエンのHOMOとジエノフィルのLUMOのエネルギー差で決まります(フロンティア軌道)。ジエノフィルのカルボニル酸素にルイス酸が配位すると電子が引かれ、LUMOのエネルギーが下がります。その結果、
- HOMO−LUMOギャップが縮まり、反応速度が上がる(室温で進むようになる)
- LUMOの軌道係数の偏りが大きくなり、位置選択性(オルト・パラ則)が強まる
- 二次軌道相互作用が強調され、endo選択性が上がる
「触媒を入れたら速くなった」ではなく、「LUMOが下がったから速く、かつ選択的になった」と説明できると、院試の記述では明確に差がつきます。
ルイス塩基の顔——求核剤・配位子・触媒
ルイス塩基は孤立電子対やπ電子をもつものすべてです。有機化学では3つの顔で登場します。
| 顔 | 例 | 何をしているか |
|---|---|---|
| 求核剤 | RO−、RNH2、CN−、エノラート | 基質に電子対を渡して新しい結合を作る |
| 配位子 | R3P、ビピリジン、NHC | 遷移金属に配位し、触媒の反応性と選択性を制御する |
| 求核触媒 | DMAP、ピリジン、ホスフィン | 基質に一度結合してより反応性の高い中間体を作り、あとで抜ける |
DMAPが効く理由
アルコールのアセチル化にDMAP(4-ジメチルアミノピリジン)を少量加えると、反応が劇的に速くなります。DMAPのピリジン窒素が無水酢酸を攻撃してアシルピリジニウムイオンを作り、これが無水酢酸よりはるかに強い求電子剤として働くからです。役目を終えるとDMAPは遊離して再び使われます。
ルイス塩基が反応を速めている——一見すると逆説的ですが、「いったん結合してより活性な中間体を作る」という求核触媒の型を知っていれば自然に理解できます。
強さと硬さ——HSABへの接続
ルイス酸には「強い・弱い」という軸に加えて、硬い・柔らかいという相性の軸があります。AlCl3 や TiCl4 は硬いルイス酸なので、硬いルイス塩基であるカルボニル酸素とよく結合します。一方 Cu+ や Pd2+ は柔らかいルイス酸で、アルケンのπ電子やホスフィンのような柔らかい塩基と結びつきます。
チタンやアルミニウムが酸素を好むこの性質をオキソフィリシティ(酸素親和性)と呼び、TiCl4 が2つの酸素を同時に掴んで環状の中間体を作るキレーション制御による立体選択性の根拠になっています。詳しくはHSAB則を参照してください。
大学院入試での問われ方
- 「Friedel-Craftsアシル化で AlCl3 が触媒量では不十分な理由を述べよ」
- 「ルイス酸を加えるとDiels-Alder反応が加速する理由を軌道の観点から説明せよ」
- 「BF3 がルイス酸として働く理由を電子配置から説明せよ」
- 「DMAPがアシル化を促進する機構を示せ」
いずれも電子対がどこからどこへ動くかを巻矢印で書ければ答えになります。「触媒だから速くなる」で止めず、配位によってLUMOが下がる/より強い求電子剤が生成するという機構レベルの言葉を使ってください。
まとめ
酸と塩基の基本的な定義と強さについては酸と塩基の基本、pKaを使った判断はpKa表の使い方で扱っています。
電子対を受け取るルイス酸に対し、プロトンを渡すブレンステッド酸が触媒として働くときの機構(特異酸触媒と一般酸触媒の区別、求核触媒との切り分け)は酸触媒と塩基触媒で扱っています。DMAP が求核触媒として働く話も、そちらで速度論の側から見ています。
よくある質問
ブレンステッド酸はプロトンを与えるもの、ルイス酸は電子対を受け取るものです。プロトン自体が空の1s軌道をもつ電子対受容体なので、ブレンステッド酸はすべてルイス酸に含まれます。逆は成り立たず、三フッ化ホウ素や塩化アルミニウムのようにプロトンをまったく持たないルイス酸が存在します。ルイスの定義のほうが広い概念です。
ルイス酸が基質の孤立電子対に配位して電子を引き寄せ、別の位置の求電子性を高めるからです。カルボニル酸素に配位すればカルボニル炭素の求電子性が上がりLUMOが下がります。ハロゲンに配位すれば脱離しやすくなりカルボカチオンが生じます。いずれも求核剤が攻撃しやすい状態を作り出しており、活性化エネルギーが下がります。
生成物のケトンのカルボニル酸素が塩化アルミニウムに配位して錯体を作り、触媒を捕まえたまま離さないためです。反応が進むほど遊離の塩化アルミニウムが減るので、基質に対して当量以上を用いる必要があります。アルキル化ではこの問題が起きないため、触媒量で足ります。
水があっても失活せず触媒として働く点です。塩化アルミニウムや四塩化チタンは水と反応して分解してしまうため、無水条件が必須で、量も当量規模で必要になります。これに対しスカンジウムトリフラートやイッテルビウムトリフラートは含水溶媒中でもルイス酸性を保ち、触媒量で機能し、回収して再使用することもできます。
DMAPが無水酢酸などのアシル化剤を先に攻撃して、アシルピリジニウムイオンという中間体を作るためです。このイオンは元のアシル化剤よりはるかに強い求電子剤なので、アルコールの攻撃を受けやすくなります。反応後にDMAPは遊離して再び使われるため、少量で機能します。いったん結合してより活性な中間体を作るこの働き方を求核触媒と呼びます。