同位体効果(KIE)とは|重水素置換でE2/E1と芳香族置換を判別する方法
反応機構を提案しても、それが正しい保証はどこにもありません。速度式を測っても、加溶媒分解が SN1 で進むのか、溶媒が求核剤として攻める SN2 で進むのか(溶媒の濃度は一定なので、どちらも見かけ一次になる)のように、複数の機構が同じ式を与える場面が残ります。
そこで登場するのが同位体効果です。基質の水素だけを重水素に置き換えて速度を測り直す——たったそれだけの操作で、「その C−H 結合は、いちばん高い峠を越えるときに切れかけているか」という、機構の核心を直接問えます。
化学的性質はほとんど変わらないのに速度だけが変わる。この不思議な現象の正体は、結合の振動にあります。
なぜ重水素にすると遅くなるのか
水素(1H)と重水素(2H、D)は電子配置が同じなので、結合の強さを決めるポテンシャル曲線はまったく同じ形です。違うのは質量だけです。
しかし量子力学では、分子は絶対零度でも振動を止められません。零点振動エネルギーと呼ばれる最低限の振動が残ります。そしてその大きさは質量に依存します。
C−H 伸縮振動  約 2900 cm−1   零点エネルギーが高い(井戸の上のほうにいる)
C−D 伸縮振動  約 2100 cm−1   零点エネルギーが低い(井戸の底に近い)

     その差 約 4.8 kJ/mol → C−D のほうが 4.8 kJ/mol 余計に登る必要がある
質量が2倍になると振動数が下がり、零点エネルギーも下がります。C−D は井戸のより深い位置から出発することになるので、同じ峠を越えるのに余分なエネルギーが要ります。これが遅くなる理由です。
この 4.8 kJ/mol を 25 °C の速度比に換算すると、およそ7倍になります。一次同位体効果のおおよその上限(伸縮振動だけを考えた目安。変角振動の寄与などで、これを少し超えることもある)がここから出てきます。
一次同位体効果——結合が切れているかを問う
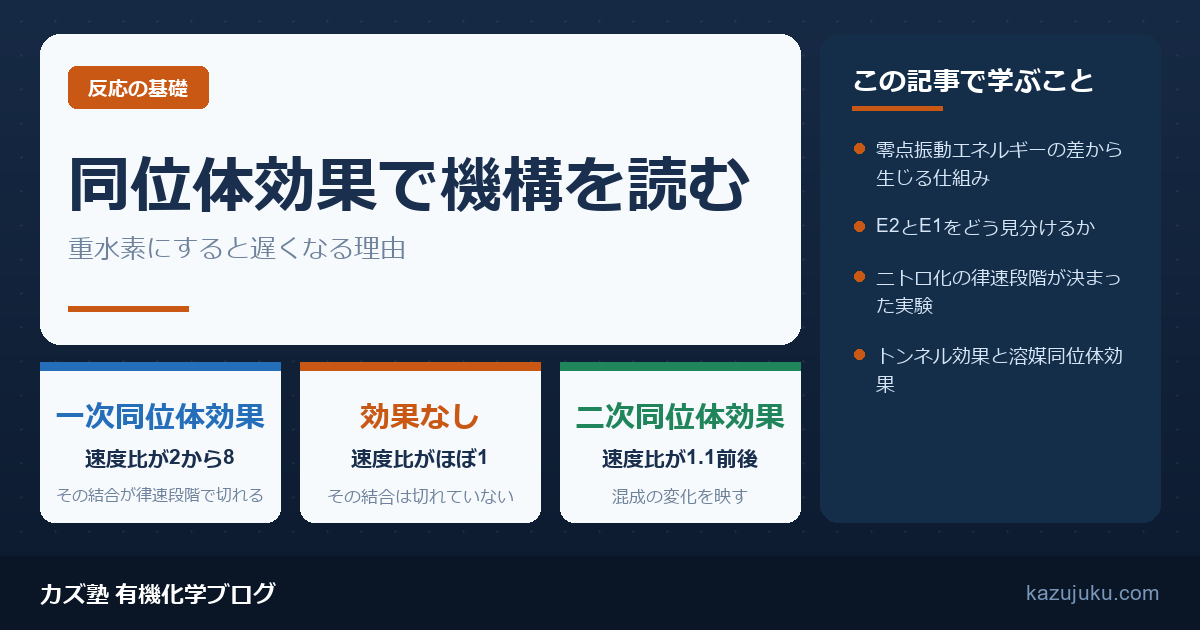
速度比 kH/kD を速度論的同位体効果(KIE)と呼びます。置換した水素そのものが律速段階で切れる場合を一次同位体効果といいます。
| kH/kD | 呼び名 | 機構について言えること |
|---|---|---|
| 2 – 8 | 一次同位体効果 | その C−H が律速段階で切れている |
| 約 1(0.9 – 1.2) | (一次効果としては「なし」。ただし 1.1〜1.25 は二次効果として意味を持つ。後述) | その C−H は律速段階では切れていない |
| 10 以上 | トンネル効果 | 水素が峠を通り抜けている(後述) |
| 1 未満 | 逆同位体効果 | 遷移状態で結合がむしろ締まっている |
実例①——E2 と E1 を分ける
脱離反応は、この道具が最もきれいに効く場面です。
β位を重水素化した基質を作り、速度を比べるだけで協奏か段階かが判定できます。速度式では両者ともに基質の濃度が効くため、条件によっては区別しきれません。同位体効果はその弱点を補います。
実例②——芳香族求電子置換の律速段階
もう1つの古典が、ベンゼンのニトロ化です。
芳香族求電子置換は、σ錯体(アレニウムイオン)を作る段階と、そこから水素が抜けて芳香族性が戻る段階の2つからなります。どちらが律速なのかは、長らく論争の的でした。
| 反応 | kH/kD | 結論 |
|---|---|---|
| ニトロ化・ハロゲン化 | 約 1 | σ錯体の生成が律速(脱プロトンは速い) |
| スルホン化 | 1 より明確に大 | 脱プロトンも速度に効いている(可逆性が高い) |
つまり「芳香族求電子置換は σ錯体生成が律速」という教科書の一文は、同位体効果の実験で裏づけられた結論です。スルホン化などが例外的にふるまう(同位体効果が現れる)のは、σ錯体の生成が可逆で、逆反応と競合するためです。
二次同位体効果——混成の変化を映す
切れない位置の水素を置換しても、小さな効果が出ることがあります。これが二次同位体効果です。値は小さいものの、遷移状態での混成変化という別種の情報を運んできます。
| 置換位置 | 典型値 | 意味 |
|---|---|---|
| α位(反応中心の炭素上)SN1 | 1.1 – 1.25 | sp3 → sp2 に開いて曲げ振動が緩む |
| α位 SN2 | 0.95 – 1.06 | 五配位でむしろ混んでいるため効果が出ない |
| β位(隣の炭素上)SN1 | 1.1 – 1.4 | C−H が超共役で正電荷を助けている証拠 |
α二次同位体効果はSN1 と SN2 の判定に使えます。カルボカチオンができるなら反応中心は平面になり、水素の面外曲げ振動がゆるみます。すると H と D の零点エネルギーの差が遷移状態で縮み、反応物で D が持っていた「井戸の底に近い」ぶんの安定化が目減りします。そのぶん D のほうが活性化エネルギーが大きくなり、kH/kD が 1 より大きくなるのです。β二次効果は、カルボカチオン安定化における超共役の寄与を実測した歴史的な証拠でもあります(→ カルボカチオンの安定性)。
トンネル効果と溶媒同位体効果
kH/kD が 10 を超え、ときに 50 に達する例が知られています。零点エネルギーの差からは説明できない値です。
原因はトンネル効果です。水素は極端に軽いため、峠を越えずに山を通り抜けてしまう確率が無視できません。質量が2倍の重水素ではその確率が大きく下がるので、差が理論値を超えて開きます。低温での水素移動や、酵素反応で観測されます。
もう1つ、基質ではなく溶媒を D2O に替える実験があります。
測り方——競争実験と個別測定
重水素化した基質は、重水素化試薬(LiAlD4、D2O、CD3I など)から合成します。NMR で重水素位置のシグナルが消えることを確認してから速度測定に進むのが定石です。
大学院入試での問われ方
「kH/kD = 6.5 が観測された。機構について何が言えるか」
      → 置換した C−H が律速段階で切れている(E2・一般酸塩基触媒など)

「kH/kD ≈ 1 だった。E1 と E2 のどちらか」
      → E1。律速段階はカルボカチオン生成で、C−H は無傷

「ニトロ化で同位体効果が見られない理由を述べよ」
      → σ錯体の生成が律速で、脱プロトンは速い段階だから

「α位のみ重水素化して kH/kD = 1.15。SN1 か SN2 か」
      → SN1。sp3 から sp2 への混成変化を示す二次同位体効果
まとめ
速度式(→ 律速段階と反応次数)と同位体効果、そして活性化パラメータ——この3つを重ねると、見えないはずの遷移状態の姿がかなりの精度で描けるようになります。
溶媒同位体効果で見分ける特異酸触媒と一般酸触媒そのものについては、酸触媒と塩基触媒で扱っています。重水を使わずに緩衝液の濃度だけで判別する方法も、そちらで整理しました。
よくある質問
水素を重水素のような同位体に置き換えたときに反応速度が変わる現象です。同位体は電子配置が同じなので結合の強さを表すポテンシャル曲線は変わりませんが、質量が違うため零点振動エネルギーの高さが変わります。重水素のほうが振動数が低く零点エネルギーも低いので、同じ峠を越えるのに余分なエネルギーが必要になり、反応が遅くなります。
おおむね2から8の範囲であれば、置換した炭素水素結合が律速段階で切れていると判断できます。伸縮振動だけから見積もった上限の目安は25 °C でおよそ7倍(実際にはこれを少し超えることもあります)で、水素が移動元と移動先のちょうど中間にある遷移状態で最大になります。一方で値が1に近い場合は、その結合は律速段階では無傷であり、別の段階で切れているか、あるいは切れないまま反応が進むことを意味します。
β位を重水素化した基質で速度を比べます。E2は塩基によるβ水素の引き抜きと脱離基の脱離が1段階で同時に起こるため、律速段階で炭素水素結合が切れており、速度比はおおむね3から8の大きな値になります(教科書の例では約7)。E1は律速段階がカルボカチオンの生成で、水素が抜けるのはその後なので、速度比はほぼ1になります。速度式だけでは区別しきれない場面で決め手になります。
切れない位置の水素を置換したときに現れる小さな効果で、遷移状態における混成の変化を反映します。反応中心の炭素上の水素を置換した場合、SN1では反応中心がsp3からsp2へ開いて曲げ振動が緩むため1.1から1.25程度の値が出ます。SN2では遷移状態が五配位で混み合うため効果がほとんど現れません。隣の炭素上の水素で値が大きくなるのは、超共役が正電荷を安定化している証拠です。
水素のトンネル効果によるものです。水素は極めて軽いため、古典的には越えられないはずの障壁を通り抜けて反応する確率が無視できません。質量が2倍ある重水素ではこの確率が大きく下がるため、零点振動エネルギーの差から予想される値を超えて速度比が開きます。低温での水素移動反応や酵素反応で観測され、トンネル効果が働いている有力な証拠とされます。