SEM(走査型電子顕微鏡)の原理|二次電子・反射電子の違いとEDX元素分析
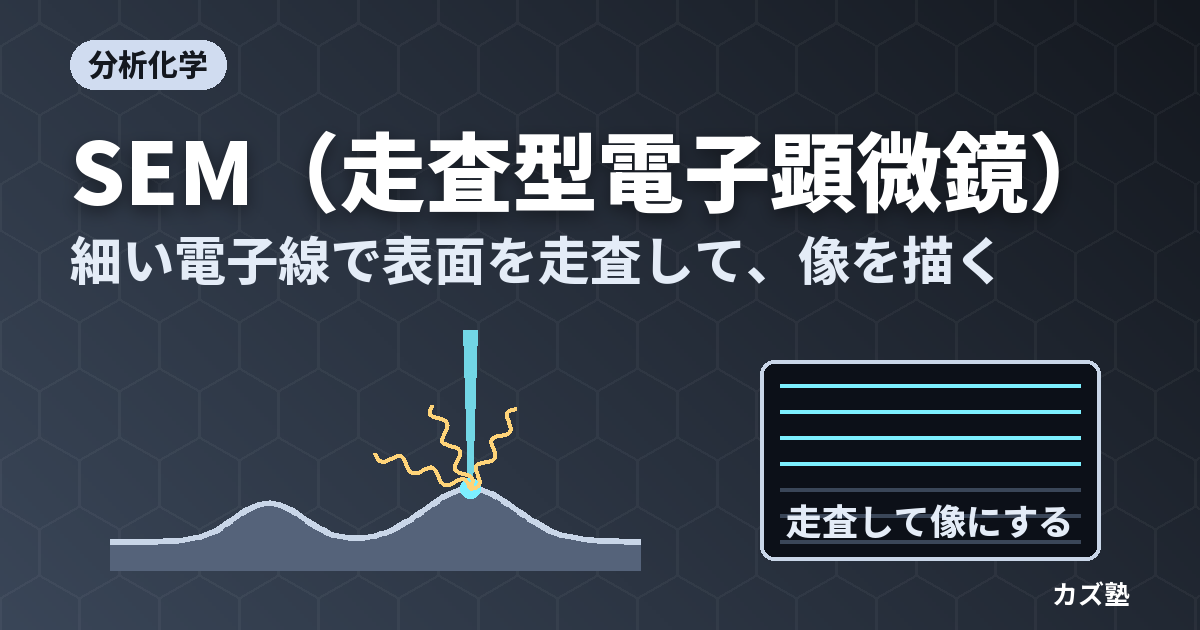
SEM で撮った花粉や結晶の写真は、まるで立体模型のように陰影がついて見えます。ところが、SEM はその写真を撮るのにレンズで像を結んではいません。細く絞った電子線を試料の上で1点ずつ動かし、各点から跳ね返ってきた電子の数を数えて、多ければ明るく、少なければ暗く塗っていくだけです。立体的に見えるのは、試料の傾きや角によって、出てくる電子の数が変わるからです。
試験で問われるのは、装置の名前よりも「なぜ」の部分です。二次電子の像はなぜ凹凸が見え、反射電子の像はなぜ重い元素が明るいのか。加速電圧を上げると何が良くなり、何が悪くなるのか。絶縁体はなぜ金でコートするのに、EDX をするならカーボンでコートするのか。この記事では、電子線が試料の中で広がる様子を出発点に、これらを1本の筋でつなげます。
SEM(走査型電子顕微鏡)とは
走査型電子顕微鏡(scanning electron microscope、SEM)は、電子線で試料の表面を観察する顕微鏡です。JIS では「走査電子顕微鏡」と書きます(JIS K 0132「走査電子顕微鏡試験方法通則」)。どちらも同じ装置を指します。多くの SEM には、元素を調べる EDX(エネルギー分散型X線分光法、EDS とも書く)の検出器が付いていて、「SEM-EDX」として形と組成を同時に調べる道具になっています。
光の代わりに電子を使う理由
光学顕微鏡で見分けられる2点の間隔は、光の波長で決まり、最も良くて約 200 nm です。これより細かいものは、光の波が回り込んでぼやけてしまいます。一方、15 kV で加速した電子の波長(ド・ブロイ波長)は約 0.0099 nm(9.9 pm)で、可視光より4桁以上短くなります(例題1)。
ただし、SEM の分解能は電子の波長では決まりません。典型的な SEM の分解能は 10 nm より良い程度(典型 5 nm)、装置によって 1 nm 未満から 20 nm です。波長が pm なのに分解能が nm にとどまるのは、電子線をどこまで細く絞れるか(プローブ径)と、試料の中で電子がどこまで広がるか(後で説明する相互作用体積)が分解能を決めているからです。原子1個1個を見るには、薄い試料を透過させる TEM(透過型電子顕微鏡)を使います。
走査して像を作る:倍率は「表示の幅 ÷ 走査の幅」
SEM の電子線は、試料の上を左右に1行ずつ動き(ラスター走査)、各点(画素)に一定の時間とどまります。その間に検出器が数えた電子の量を、画面の同じ位置の画素の明るさにします。カメラのように一度に像を写すのではなく、1画素ずつ測った信号を並べて絵にしているのです。
そのため、SEM の倍率 M は、画面に表示する幅 L と、試料の上で電子線を走査した幅 l の比で決まります。
M = L / l (試料の上の画素の大きさ = l / 画素数)
表示の大きさは決まっているので、倍率を上げることは、試料の上で走査する範囲を狭めることと同じです。たとえば幅 10 cm の表示で 10 μm の範囲を走査すれば 1 万倍で、1000 画素で描くなら 1 画素は試料の上の 10 nm に当たります。倍率は表示の大きさしだいで変わる数字なので、論文や報告書の写真には倍率ではなくスケールバーを入れるのが確実です。
装置の構成
SEM は、上から順に、電子を出して加速する電子銃、電子線を細く絞るコンデンサーレンズと対物レンズ(電磁石でできた電子レンズ)、電子線を振る走査コイル、試料を置く試料室と各種の検出器からできています。電子は空気の分子にぶつかると散乱されてしまうので、鏡筒と試料室は真空に引いてあります。加速電圧は、装置によって 0.1 kV 程度から 30 kV 程度まで選べます。
電子銃は、電子を取り出す方法で2つに分かれます。
| 種類 | 電子の取り出し方 | 特徴 |
|---|---|---|
| 熱電子放出型(タングステン) | V 字形のタングステン線を白熱するまで加熱する | 最も簡単で安価。先端の直径は約 10 μm で、光源が大きい |
| 熱電子放出型(LaB6) | 六ホウ化ランタンの結晶を加熱する | タングステンより寿命が長い |
| 電界放出型(FE) | 鋭くとがらせたタングステンの単結晶に強い電場をかけて引き出す | 光源が小さく明るく、電子のエネルギーのばらつきが小さい。高分解能の FE-SEM に使う |
熱電子放出型でフィラメントを白熱させるのは、表面の障壁(仕事関数)を越えるエネルギーをもつ電子の割合が、温度とともに指数関数的に増えるからです(考え方はボルツマン分布の記事と同じ。材料はタングステンの記事)。電界放出型には室温で使う冷陰極型と加熱して使うショットキー型があり、冷陰極型は高分解能の二次電子像に最も向く一方で EDX には最も向かず、ショットキー型は電流が安定していて 100 nA を超える電流も取り出せます。
電子線が試料に入ると何が起こるか
SEM と EDX を理解する鍵は、試料の中に入った電子がどうふるまうかです。ここを押さえれば、像の見え方も分析の限界も同じ理屈で説明できます。
弾性散乱と非弾性散乱
試料に入った電子(入射電子、一次電子)は、原子とぶつかって2種類の散乱を起こします。
- 弾性散乱:原子核のプラスの電荷に引かれて、エネルギーをほとんど失わずに向きだけを変える。大きく曲がって試料の外へ戻ってきたものが反射電子
- 非弾性散乱:試料の電子にエネルギーを渡して、向きはあまり変えずにエネルギーを少しずつ失う。渡されたエネルギーで、二次電子・特性X線・連続X線・オージェ電子・光(カソードルミネセンス)・熱が生じる。エネルギーの大部分は最終的に熱になる
弾性散乱の起こりやすさは、原子番号 Z の2乗に比例し、電子のエネルギー E の2乗に反比例します。原子核の電荷が大きいほど電子を強く曲げ、速い電子ほど曲げられにくいからです。この「重い元素ほどよく曲げる」という性質が、後で出てくる反射電子像の明暗のもとになります。
相互作用体積:電子が止まるまでに広がる範囲
入射電子は、散乱をくり返して向きを変えながらエネルギーを失い、最後は試料の中で止まります。その間に電子が通った領域を相互作用体積(interaction volume)といいます。形は、軽い元素ではしずく形、重い元素では半球に近い形になります。大きさの目安として、Kanaya と Okayama(1972)の飛程の式がよく使われます。
R(nm)= 27.6 × A × E01.67 / ( Z0.89 × ρ )

R:飛程(入射点を中心に、電子の軌跡の 95% を含む半球の半径)
A:原子量(g/mol)  Z:原子番号  ρ:密度(g/cm3)  E0:加速電圧に当たるエネルギー(keV)
図2から2つのことが読み取れます。
- 加速電圧を上げると大きく広がる:E0 の 1.67 乗に比例するので、5 kV から 15 kV に3倍にすると、飛程は 31.67 ≈ 6.3 倍になる。Si では 467 nm から 2.9 μm。エネルギーの大きい電子は、失いきるまでに長く進めるからです
- 重い元素・密度の高い物質では小さい:15 kV で Si は 2.9 μm、Au は 0.53 μm。Au は密度が高く、1 nm 進むあいだに出会う電子と原子核が多いので、エネルギーを早く失い、散乱も強いからです。C と Si がほぼ同じなのは、どちらも原子量が原子番号のほぼ2倍で、密度もほぼ同じ(2.25 と 2.33 g/cm3)だからです
この飛程は見積もりの目安で、実際の形はモンテカルロ計算(CASINO など)で調べます。注目すべきは、電子線そのものは nm まで絞れるのに、試料の中では μm まで広がるという点です。この差が、次に見る3種類の信号の違いを生みます。
出てくる信号は深さで決まる
相互作用体積のどこで生じた信号でも検出できるわけではありません。試料の外まで出てこられるかが信号ごとに違い、それが「どの深さの情報か」を決めます。
| 信号 | エネルギー | 出てくる範囲 | わかること |
|---|---|---|---|
| 二次電子(SE) | 50 eV 以下(大半は数 eV) | 表面から数 nm | 表面の凹凸(形) |
| 反射電子(BSE) | 50 eV より大きく、多くは入射に近い | 相互作用体積の上の部分 | 平均原子番号の違い(組成のコントラスト) |
| 特性X線 | 元素と電子殻ごとに決まった値 | 相互作用体積のほぼ全体(電子のエネルギーが Ec を上回る範囲。μm) | 元素の種類と量(EDX) |
| 連続X線(制動放射) | 0 から入射エネルギーまで連続 | 相互作用体積の全体 | EDX ではバックグラウンドになる |
| オージェ電子・カソードルミネセンス | 元素ごとの値/紫外〜赤外の光 | オージェ電子は表面のごく浅いところ | 専用の装置・検出器で使う |
電子は試料の中を進むあいだにエネルギーを失うので、エネルギーの小さい二次電子は、表面のすぐ近くで生まれたものしか外に出られません。反射電子はエネルギーが大きいのでもっと深くから戻れ、X 線は光なので途中でエネルギーを失わず、体積のほぼ全体から出てきます。出てこられる深さが深い信号ほど、横にも広い範囲から来るので、空間の分解能は二次電子、反射電子、特性X線の順に粗くなります。
二次電子像:表面の凹凸が見える理由
二次電子は表面の数 nm からしか出てこない
二次電子は、入射電子にたたき出された試料の電子です。入射電子(数 keV〜数十 keV)は速すぎて、1回の衝突で試料の電子に渡すエネルギーはたいてい小さいので、出てくる二次電子のエネルギーは数 eV が中心です。銅の例では、67% が 4 eV 未満、90% が 8.4 eV 未満で、慣例として 50 eV 以下の電子を二次電子と呼びます(50 eV は「任意だが妥当な」区切りです)。
エネルギーがこれだけ小さいと、二次電子は試料の中を少し進むだけで止まってしまいます。銅で計算すると、表面から約 8 nm より深いところで生まれた二次電子はほとんど外に出られず、出てくる二次電子の 90% は表面から 4.4 nm 以内で生まれたものです。そのため二次電子像は、試料のごく表面の形を映します。
斜面と角が明るく見える理由
二次電子像に立体感が出る理由は3つあります。
- 傾斜効果:電子線に対して面が傾くほど、入射電子が「二次電子が出られる浅い層」の中を通る道のりが長くなる。その道のりは傾きの角度 θ の secθ(1/cosθ)に比例して増えるので、二次電子もそれに近い形で増える(実測の増え方は secθ より少し緩やか)。斜面ほど明るくなる
- エッジ効果:とがった先端や角、薄い縁では、相互作用体積が表面に近いところで外にはみ出し、二次電子が出られる表面が増える。そのため輪郭が明るく縁取られる
- 検出器の向き:二次電子検出器(エバーハート・ソーンリー検出器)は試料の斜め上の片側にあり、前面のかごに +200〜300 V をかけて二次電子を引き寄せる。検出器に向いた面は明るく、陰になる面やくぼみの奥は暗くなる。光を斜めから当てたような陰影がつく
エッジ効果は細かい形を見やすくする一方で、縁が白く飛んで細部を隠すこともあります。加速電圧を下げると相互作用体積が小さくなるので、エッジ効果は弱まります。
被写界深度が深い理由
SEM 写真の立体感のもう1つの理由は、高さの違う部分まで同時にピントが合っていることです。SEM の被写界深度(焦点深度とも呼ばれる)は光学顕微鏡の 300 倍以上あります。
これは、SEM の電子線がほとんど平行な細い鉛筆のような形で試料に届くからです。ビームが試料の上で集まる角度(収束角)が小さいと、焦点の位置から上下にずれても、ビームの太さはあまり変わりません。ビームの太さが画素の大きさを超えない範囲がピントの合っている範囲なので、収束角が小さいほど深くなります。対物レンズの絞りを小さくする、作動距離(対物レンズの下端から試料までの距離)を長くする、の2つで収束角は小さくなります。その代わり、絞りを小さくすると電子の量が減って像がざらつき、作動距離を長くするとビームが太くなって分解能が下がります。高い分解能が欲しいときは作動距離を 10 mm 以下に縮め、深いピントが欲しいときは逆にします。
反射電子像:重い元素が明るく見える理由
反射電子の割合は原子番号で決まる
反射電子(後方散乱電子、backscattered electron、BSE)は、試料の中で弾性散乱をくり返して向きを変え、表面から戻ってきた入射電子です。入射した電子のうち反射電子として戻ってくる割合を反射電子係数 η といい、原子番号が大きいほど大きくなります。弾性散乱の起こりやすさが Z2 に比例するので、重い原子ほど電子を大きく曲げて、入ってきた方向へ押し戻しやすいからです。
20 keV での実測を表す近似式(Reuter)は次のとおりです。
η = −0.0254 + 0.016 Z − 1.86×10⁻⁴ Z2 + 8.3×10⁻⁷ Z3
| 元素 | C(6) | Al(13) | Si(14) | Fe(26) | Cu(29) | Ag(47) | Au(79) |
|---|---|---|---|---|---|---|---|
| η(計算値) | 0.06 | 0.15 | 0.16 | 0.28 | 0.30 | 0.40 | 0.49 |
金では入射電子のほぼ半分が戻ってきますが、炭素では 6% ほどしか戻ってきません。化合物や合金の η は、各元素の η を質量分率で重みづけした平均でよく表せます。たとえば SiO2(Si の質量分率 0.467)では 0.467 × 0.164 + 0.533 × 0.091 ≈ 0.13 です。そのため反射電子像では、平均原子番号の大きい相ほど明るく写ります。これを原子番号コントラスト(組成像、Z コントラスト)といいます。また、η は加速電圧にはあまりよりません。深く入るぶん、戻ってくるだけのエネルギーも多く残っているからです。
反射電子像でわかること・わからないこと
- わかる:平均原子番号の違う相がどこにどう分布しているか。触媒の担体の上の金属粒子、合金や鉱物の相の分布、塗膜の中の無機フィラーなどが明るく浮かび上がる
- わからない:どの元素かとどれだけあるか。明るさは平均原子番号しか表さないので、別々の組成でも平均原子番号が近ければ同じ明るさに見える。元素を決めるには EDX を使う
- 隣り合う元素は見分けにくい:原子番号の差が小さいほど、また重い元素どうしほど、明るさの差は小さくなる(例題7で計算)
組成を見るときは、試料を平らにしておくことも大切です。凹凸があると、面の傾きでも反射電子の量が変わり(傾けるほど前方へ抜けて戻りやすくなる)、組成の明暗と形の明暗が混ざるからです。
反射電子像の分解能が二次電子像より低い理由
反射電子は深いところからも戻ってこられ、その範囲は横にも広いので、反射電子像の分解能は二次電子像より低くなります。Goldstein らの計算では、20 keV で反射電子の 90% が出てくる範囲の直径は、炭素で 6.0 μm、銅で 1.4 μm、金で 590 nm です。反射電子はエネルギーが高いので、帯電した表面の弱い電場ではほとんど曲がらず、後で述べる帯電の影響を受けにくいという利点もあります。
分解能を決めるもの:加速電圧・プローブ径・作動距離
SEM の像の細かさは、1画素の信号がどれだけ狭い範囲から来ているかで決まります。その範囲を広げる要因は2つあります。電子線そのものの太さ(プローブ径)と、試料の中での電子の広がりです。
| 条件 | 上げる・大きくすると良くなること | 悪くなること |
|---|---|---|
| 加速電圧 | 電子源の輝度が上がり信号が強くノイズが減る。プローブを細く絞りやすい。重い元素の X 線も出る | 相互作用体積が広がり表面の細部がぼやける。反射電子が広い範囲から戻り、それが表面でたたき出す二次電子(SE2)が二次電子像に混ざる。帯電と試料の加熱・損傷が増える |
| ビーム電流(スポットサイズ) | 信号が増えて像のざらつきが減る。EDX の計数が増える | プローブが太くなり分解能が下がる。帯電・損傷が増える |
| 作動距離 | 被写界深度が深くなる | プローブが太くなり分解能が下がる |
二次電子像で表面の細かい形を見たいときに、加速電圧を 5〜10 kV 程度に下げるのはこのためです。15 kV 程度の加速電圧で二次電子像を撮ると、深いところから戻ってきた反射電子(と、それが表面近くでたたき出した二次電子)が検出器に入り、表面の細部を埋もれさせます。電界放出型の電子源は光源が小さく明るいので、低い加速電圧でも細いビームを作りやすく、低加速電圧の高分解能観察に強みがあります。
試料の前処理:帯電を防ぐ
絶縁体が帯電する理由:電子の出入りの収支
試料に電子線を当てると、入ってくる電流(ビーム電流 iB)と、出ていく電流がつり合わなければなりません。出ていくのは、反射電子と二次電子として外に飛び出す分と、試料台を通ってアースへ流れる分(試料電流 iSC)です。
iB = iBSE + iSE + iSC = η iB + δ iB + iSC (δ:二次電子放出率)
銅に 20 kV で当てると η ≈ 0.3、δ ≈ 0.1 なので、入ってきた電子の 6 割は試料の中を通ってアースへ流れなければなりません。金属ならこれは何の問題もありませんが、高分子・ガラス・セラミックス・乾燥した生体試料のような絶縁体では電子が流れないので、当たった場所にマイナスの電荷がたまります。これが帯電(チャージアップ)です。
帯電すると、表面にできた電場が、エネルギーの小さい二次電子の軌道を大きく曲げます。マイナスに帯電したところは異常に明るく、そのまわりは暗くなり、さらに強くなると入射電子線そのものが曲げられて像がゆがんだり流れたりします。帯電の影響が二次電子像に強く出て、反射電子像にはあまり出ないのは、エネルギーの違いのためです。
低加速電圧で帯電が抑えられる理由
出ていく電子の割合 η + δ は、加速電圧によって変わります。5 kV を超える加速電圧では、ふつう η + δ < 1 で、入る電子のほうが多いのでマイナスにたまります。加速電圧を下げていくと η + δ は大きくなり、ちょうど 1 になる上側の交差エネルギー E2 に達します。E2 は物質によって 2〜5 keV ほどです。E2 付近で観察すれば、入る電子と出ていく電子がつり合うので、絶縁体をコートせずに観察できることがあります。絶縁体の観察で 1〜2 kV の低い加速電圧を使うのはこのためです。
導電コート:金・白金か、カーボンか
帯電を防ぐ最も確実な方法は、試料の表面に薄い導電膜をつけ、導電性のテープなどで試料台(アース)とつなぐことです。膜の厚さは 2〜10 nm 程度で効くことが多く、膜は試料の側面まで続いていなければなりません(側面がつながっていないと、電子の逃げ道ができない)。何をコートするかは目的で選びます。
| コート | つけ方の例 | 向いている目的 | 理由 |
|---|---|---|---|
| 金・白金・金パラジウム | イオンスパッタ | 形の観察(二次電子像) | 導電性が高く、二次電子をよく出すので、軽元素ばかりの試料(生体試料など)でも明るい像になる |
| カーボン | 真空蒸着 | EDX・反射電子像 | 原子番号が小さいので反射電子と X 線をほとんど邪魔せず、ピークも C Kα(0.277 keV)1本で他の元素と重なりにくい |
EDX で金や白金のコートを避けるのは、コートの元素自身も特性X線を出し、そのピークが試料の元素と重なるからです。たとえば白金の Mα 線(2050.5 eV)はリンの Kα 線(2013.7 eV)と 37 eV しか離れていません(図3)。逆に、炭素を測りたい試料にカーボンコートをすると試料の C と区別できないので、その場合は別のコート材を選びます。
コートできない・したくないとき
- 低加速電圧で観察する:E2 付近で入出のつり合いをとる。ビーム電流を下げ、走査を速くするのも帯電を減らす
- 低真空 SEM(ESEM を含む)を使う:試料室に少量の気体(水蒸気など)を入れておくと、電子線で気体がイオン化し、プラスのイオンが表面のマイナスの電荷を打ち消す。コートなしで絶縁体を観察・分析でき、含水試料の観察にも使われる
- 試料の量を減らす:粉末は導電性テープの上に薄く広げ、すべての粒子をテープに接触させる。積み重なった粒子は帯電しやすい
乾燥と真空、電子線による損傷
ふつうの SEM の試料室は高真空なので、試料は完全に乾いているか凍っていなければなりません。水を含んだ試料をそのまま入れると、水が蒸発して試料が縮んだり壊れたりします。生体試料は固定したうえで、水を液体二酸化炭素に置き換えて臨界点乾燥し、乾燥のときの表面張力で構造がつぶれるのを防ぎます。固定に使う四酸化オスミウムは、有機合成ではアルケンのジヒドロキシ化の試薬で、二重結合と反応して試料に重い元素を入れるので、導電性の向上も兼ねます(オスミウムの記事)。
有機化合物や高分子は、電子線で損傷を受けやすいことにも注意します。結合が切れて気体として抜けたり、縮んだり膨らんだりします。また、試料の表面に付いた炭化水素の汚れが電子線で分解し、炭素が積もって、走査した範囲が黒い四角として残ること(コンタミネーション)もあります。損傷を減らすには、必要最小限の電流と時間で観察し、ピントや非点の調整は観察したい場所のとなりで済ませます。
EDX(EDS):特性X線で元素を調べる
特性X線が元素ごとに決まる理由
入射電子が試料の原子の内殻(K 殻や L 殻)の電子をはじき出すと、内殻に空席ができます。その空席に外側の殻の電子が落ちるとき、2つの殻のエネルギーの差に等しいエネルギーの X 線が出ます。これが特性X線です。L 殻から K 殻に落ちると Kα 線、M 殻から K 殻に落ちると Kβ 線、M 殻から L 殻なら Lα 線と呼びます。殻のエネルギーは元素ごとに決まっているので、X 線のエネルギーを測れば元素がわかります。電子殻の考え方は原子構造の記事で復習できます。X 線管の中で銅の陽極から Cu Kα 線が出るのも、まったく同じしくみです(XRD の記事の X 線源の節)。実際、EDX で見る Cu Kα1 線の 8047.78 eV を波長に直すと 0.15406 nm で、XRD で使う Cu Kα1 線の波長そのものです。
エネルギーと原子番号の関係は、1913 年に Moseley が見つけたモーズリーの法則で表されます。Kα 線については、水素原子のボーア模型で、核の電荷 Z を K 殻に残ったもう1個の電子が1だけ打ち消す(遮蔽する)と考えると、次の近似式になります。
E(Kα) ≈ (3/4) × 13.6 eV × (Z − 1)2

3/4 = 1/12 − 1/22(L 殻 n = 2 から K 殻 n = 1 へ)
鉄(Z = 26)なら 6.38 keV と見積もられ、実測の 6.404 keV と 0.4% しか違いません(例題5)。エネルギーが (Z − 1)2 に比例して滑らかに増えるので、ピークの位置から元素を一意に決められます。
連続X線とデュエン・ハントの限界
入射電子は、原子核のそばを通るときに減速され、失ったエネルギーを X 線として出します。これが連続X線(制動放射)です。1回の減速で失うエネルギーは 0 から入射エネルギー E0 までどの値もとりうるので、エネルギーが連続した X 線になります。強さは Kramers の式でおよそ次のように表されます。
I連続 ∝ ip × Z × (E0 − E) / E (ip:ビーム電流、Z:平均原子番号)
連続X線は E = E0 でゼロになります。電子が持っていた以上のエネルギーの X 線は出せないからで、この上限をデュエン・ハントの限界といいます。低エネルギー側ほど強く出ますが、実際のスペクトルでは、低エネルギーの X 線が試料と検出器の窓で吸収されるので減って見えます。連続X線は特性X線のピークの下に敷かれたバックグラウンドになり、少ない元素の小さなピークを埋もれさせます。式からわかるように、平均原子番号の大きい試料ほどバックグラウンドは高くなります。
デュエン・ハントの限界は、電子が試料に届いたときのエネルギーに等しいので、帯電の確認にも使えます。マイナスに帯電すると入射電子が減速され、上限が下がるからです。Goldstein らの例では、コートしていないガラスに 15 kV で当てると上限は 8 keV まで下がり、厚さ 8 nm の炭素でコートした SiO2 では 15.08 keV で、導体の Si(15.11 keV)とほぼ同じでした。
加速電圧の選び方:過電圧比
特性X線を出すには、入射電子が内殻の電子をはじき出せるだけのエネルギー(臨界励起エネルギー Ec。内殻の結合エネルギー)を持っていなければなりません。鉄の K 殻なら 7.11 keV なので、5 kV では Fe Kα 線はまったく出ません。さらに、効率よく出すには入射エネルギーに余裕が要ります。入射エネルギーと臨界励起エネルギーの比を過電圧比といいます。
U = E0 / Ec (効率よく X 線を出すには U ≥ 2 が目安。最適は 2.7 前後)
15 kV なら Fe K は U = 15/7.11 = 2.11 で十分ですが、Cu K(Ec = 8.98 keV)は U = 1.67 で目安の 2 に届かず、効率が悪くなります(検出はできます。検出のための最低限の目安は U > 1.25 程度)。Cu を Kα 線で測るなら 20 kV 以上を使うか、エネルギーの低い Cu Lα 線(0.93 keV)で測ります。過電圧比を下げると、X 線が発生する範囲は狭くなります。電子がエネルギーを少し失っただけで Ec を下回り、それより先では X 線を出せなくなるからです(例題4)。表面の小さな部分だけを分析したいときは加速電圧を下げ、そのかわり L 線や M 線を使う、というのが分析条件の基本的な考え方です。定量分析では 15〜20 kV がよく使われます。
検出器のしくみ:エネルギーを電荷の量に変える
EDX の検出器は、シリコンの半導体の結晶です。X 線の光子が結晶に吸収されると、そのエネルギーで電子・正孔対ができます。1対をつくるのに約 3.6 eV かかるので、Mn Kα 線(5.9 keV)の光子1個で約 1640 対できます。対の数は光子のエネルギーに比例するので、1個ずつ電荷の量を測ってヒストグラムにすれば、エネルギーごとの X 線の数(スペクトル)が得られます。波長で分けるのではなく、届いた光子のエネルギーを直接測るので、すべての元素のピークを同時に記録できます。これが EDX の大きな強みです。
現在の主流は、液体窒素ではなくペルチェ素子(約 −70 °C)で冷やすシリコンドリフト検出器(SDD)です。検出器の前の窓も、昔のベリリウムは約 0.9 keV 未満の X 線を通しませんでしたが、高分子の薄い窓は約 0.1 keV まで通すので、炭素・窒素・酸素の K 線(0.28〜0.52 keV)も検出できるようになりました。
スペクトルの見方
EDX のスペクトルは、横軸が X 線のエネルギー、縦軸がそのエネルギーで数えた光子の数です。連続X線のなだらかな山の上に、元素ごとの特性X線のピークが立ちます(図3)。読むときの注意点は次のとおりです。
- 1つの元素から複数のピークが出る:重い元素ほど K・L・M の複数の系列の線を出す。Fe なら Kα(6.40 keV)・Kβ(7.06 keV)・Lα(0.71 keV)。ある元素があると判断するときは、その元素の系列の線がそろっているかを確かめる
- コートや試料台の元素も出る:カーボンコートの C、導電性テープの成分、粒子が小さければ下地の元素も一緒に出る。X 線は μm の範囲から出るので、粒子が小さいと電子が粒子を突き抜けて下地まで届くからです
- 検出器が作る偽のピーク:入ってきた X 線が検出器のシリコンを励起し、その Si Kα 線(1.74 keV)が外へ逃げると、本来のピークより 1.74 keV 低いところに小さなエスケープピークが出る(Fe Kα なら 4.66 keV)。また計数率が高いと、ほぼ同時に届いた2個の光子が1個として数えられ、2つのエネルギーの和の位置にサムピークが出る。どちらも、存在しない元素と取り違えやすい
エネルギー分解能とピークの重なり
特性X線の本来の幅(自然幅)は数 eV しかありません。ところが EDX で測ると、ピークは 100 eV 以上に広がります。1個の光子からできる電子・正孔対の数(約 1640 対)が、測るたびに統計的にゆらぐうえ、電気的な雑音も加わるからです。そのため EDX の分解能は、慣例として Mn Kα 線(5.9 keV)での半値全幅(FWHM)で表し、約 125〜150 eV(装置で異なる)です。幅はエネルギーとともに変わり、次の近似式で見積もれます。
FWHM(E) = [ 2.5 × (E − Eref) + FWHMref2 ]1/2      (すべて eV)

例:Mn Kα(5898.75 eV)で 129 eV の検出器なら、C Kα(277 eV)で約 51 eV、S Kα(2307.84 eV)で約 88 eV
エネルギーの差がこの幅より小さい2本のピークは、目で見て別のピークには分かれません。代表的なのが、硫黄の Kα 線(2307.8 eV)とモリブデンの Lα 線(2293.2 eV)と鉛の Mα 線(2345.5 eV)です。S と Mo の差はピークの幅よりずっと小さいのです(例題6で計算)。MoS2 や PbS のような試料では、ピークが1本に見えても2つの元素が重なっています。
重なったピークを切り分ける方法は2つあります。1つは、各元素の標準スペクトルを使ってピークの形を当てはめる波形分離です。Mo には Lα のほかに Lβ(2394.8 eV)などの線もあるので、系列全体の形で当てはめれば分けられることが多く、Goldstein らは S と Pb、Ti と Ba のような重なりでも定量できる例を示しています。もう1つは、分光結晶でブラッグ回折を起こして X 線を波長で分ける波長分散型 X 線分光法(WDS)です。WDS はエネルギー分解能が EDS より高く、検出限界も低い(0.02 質量% 程度)のですが、1つの分光結晶の角度で1つの波長しか測れないので、元素ごとに角度を変えて測る必要があり、時間がかかります。WDS を何台も備えた分析専用の装置が EPMA(電子プローブマイクロアナライザー)です。ブラッグの式の考え方はXRD の記事と同じです。
定性・定量・マッピング
- 定性分析:ピークの位置から元素を決める。凹凸のある試料でもできる
- 定量分析:ピークの強さを、組成のわかった標準試料の強さと比べて濃度(質量%)を出す。同じ濃度でも、試料の平均原子番号で電子の止まり方と反射電子の量が変わり(Z)、X 線が試料の中で吸収され(A)、ほかの元素の X 線で二次的に励起される(F)ので、これらを補正する。3つの頭文字をとって ZAF 補正という。標準試料を同じ装置で測る方法が最も正確で、メーカーが用意したデータと比べる「スタンダードレス」(半定量)は手軽だが精度は落ちる。正しい定量には、平らに研磨した均一な試料が必要。条件が整えば主成分の精度は相対 2% 程度
- 点分析・線分析・マッピング:電子線を1点に止めればその場所の組成、走査すれば元素ごとの分布図(元素マッピング)が得られる。反射電子像で見つけた明るい相に電子線を当てて、何の元素かを確かめる、というのが典型的な使い方
標準試料と比べて濃度を出す考え方は、HPLC などの検量線と同じです(検量線の3つの方法の記事)。EDX ではそのうえで、組成による X 線の出方の違いを ZAF 補正で計算し直します。
EDX の限界:測れないもの・苦手なもの
水素とヘリウムは測れず、軽元素は苦手
水素(Z = 1)とヘリウム(Z = 2)は内殻と外殻の組み合わせがないので、特性X線を出しません。リチウムの K 線はエネルギーが低すぎて検出できません。ベリリウムからネオンまでは検出できますが、2つの問題があります。1つは、エネルギーの低い X 線が試料自身に強く吸収されること、もう1つは、これらの元素では X 線の出る殻が化学結合に使われる価電子の殻なので、ピークの位置や形が化合物によって変わることです。そのため、ナトリウム(Z = 11)より軽い元素の定量は、日常の分析では信頼性が低いと考えます。
この限界は、有機化学の研究室で特に大事です。合成した有機化合物の組成を EDX で確かめることはできません。水素はまったく見えず、炭素・窒素・酸素は定量が不確かで、しかも有機物は電子線で壊れやすく、カーボンテープやカーボンコートの炭素も混ざります。有機化合物の C・H・N の組成は、燃焼法の元素分析(CHN 分析)で調べます。EDX が有機化学で役に立つのは、触媒の金属が担体のどこにあるか、生成物に Pd や Sn などの重い元素が残っていないか(ただし次に述べる検出限界の範囲で)といった、重い元素の存在と分布を見るときです。
検出限界は 0.1 質量% 程度
SEM での EDX の検出限界は、試料の組成にもよりますが、組成によって 0.1〜0.5 質量%(日常の分析で約 0.1 質量% = 1000 ppm)です。十分に長く計数し、ピークの重なりがない場合には 0.01 質量%(100 ppm)に近づく例もあります。検出限界が高い(悪い)主な理由は、連続X線のバックグラウンドの上に小さなピークを見つけなければならないことです。ピークがバックグラウンドのゆらぎ(標準偏差)の3倍程度を超えて初めて「ある」と言える、という検出限界の考え方は検出限界と定量限界の記事と同じです。ppm 以下の微量元素を測るなら、試料を溶かして ICP-MS や原子吸光分析を使います。
空間分解能は μm 程度
二次電子像で 5 nm の粒子が見えていても、その粒子だけの組成を EDX で測れるとは限りません。X 線は相互作用体積のほぼ全体から出るので、EDX の空間分解能は数 μm 程度です(例題3・例題4)。点分析をする粒子は、およそ 2 μm より大きいことが目安です。範囲を狭めるには加速電圧を下げますが、X 線は弱くなります。nm の領域を分析したいときは、薄い試料を使う TEM の EDX を使います。
化学状態はわからない
EDX がわかるのは「どの元素があるか」までで、その元素の酸化数や結合の相手はわかりません。Fe が検出されても、金属の鉄なのか Fe2O3 なのかは区別できません(O が一緒に出ていれば酸化物の可能性が高い、という推定まで)。酸化状態を知りたいときは XPS、結晶相を知りたいときは XRD を使います。
SEM-EDX と TEM・XRD・XRF・XPS の使い分け
「何を知りたいか」で手法を選びます。
| 手法 | 当てるもの → 測るもの | わかること | 情報の深さ・範囲の目安 |
|---|---|---|---|
| SEM(二次電子・反射電子) | 電子線 → 電子 | 表面の形、平均原子番号の分布 | 二次電子は表面の数 nm、反射電子はそれより深い |
| SEM-EDX | 電子線 → 特性X線 | 微小部の元素の種類・量・分布 | 深さも幅も数 μm |
| TEM | 電子線(100〜400 kV)→ 透過した電子 | 内部の構造、原子の並び、結晶の欠陥 | 試料を約 10〜200 nm に薄くする。EDX も nm の範囲で可能 |
| XRD | X 線 → 回折した X 線 | 結晶相・結晶多形・結晶子の大きさ | 粉末全体の平均 |
| XRF(蛍光X線分析) | X 線 → 特性X線 | 元素の種類と量(ふつうは電子線よりずっと広い範囲の平均) | 軽元素ほど浅い(数 μm)。Na より軽い元素は苦手 |
| XPS(X線光電子分光法) | X 線 → 光電子 | 表面の元素と化学状態(酸化数・結合の相手) | 表面から数 nm(およそ 10 nm 以下)。H と He は測れない |
SEM-EDX と XRF の違いは「何で励起するか」です。電子線は nm まで絞れて微小部を狙えますが、電子の減速で出る連続X線がバックグラウンドになるのに対し、X 線で励起する XRF はバックグラウンドが低く、広い範囲の平均組成や微量成分に向きます(蛍光X線分析の記事)。
計算例(数値は計算練習用)
ここからの例題は、教科書の式を使って計算の練習をするためのものです。物理定数は CODATA 2018 の値、X 線のエネルギーは X-Ray Data Booklet の値を使います。有効数字の扱いは有効数字の記事を参照してください。
例題1:電子の波長
15 kV で加速した電子のド・ブロイ波長を求めよ。相対論の補正を入れた場合と入れない場合を比べよ(h = 6.62607015 × 10⁻³⁴ J s、me = 9.1093837015 × 10⁻³¹ kg、e = 1.602176634 × 10⁻¹⁹ C、c = 2.99792458 × 10⁸ m/s)。
運動量 p = (2meeV)1/2 から λ = h/p を計算すると、補正なしで λ = 1.0014 × 10⁻¹¹ m(10.01 pm)。相対論の補正を入れると p = [2meeV(1 + eV/2mec2)]1/2 で、補正項 eV/2mec2 = 0.0147 なので、λ = 9.94 pm(0.00994 nm)。差は 0.7% で、SEM の加速電圧ではわずかだが、200 kV の TEM では約 9% になる。可視光(500 nm)の約 5 万分の1である。
例題2:倍率と画素の大きさ
幅 10 cm の画面に、1000 画素 × 1000 画素の像を表示する。試料の上で幅 10 μm の範囲を走査したときの倍率と、1画素が試料の上で何 nm に当たるかを求めよ。
倍率 M = L/l = 0.10 m ÷ (10 × 10−6 m) = 1.0 × 10⁴(1 万倍)。1画素は 10 μm ÷ 1000 = 10 nm。プローブ径や信号の広がりが 10 nm より小さくても、この倍率では 10 nm より細かいものは描けない。
例題3:相互作用体積の大きさ
Kanaya–Okayama の式で、Si(A = 28.086、Z = 14、ρ = 2.33 g/cm3)に 5 kV と 15 kV で当てたときの飛程、Au(A = 196.97、Z = 79、ρ = 19.32 g/cm3)に 15 kV で当てたときの飛程を求めよ。
Si では 28.086 / (140.89 × 2.33) = 1.151 なので、R = 27.6 × 1.151 × E01.67 = 31.8 E01.67(nm)。5 kV で 467 nm、15 kV で 2925 nm ≈ 2.9 μm。比は 31.67 = 6.26 倍。Au では 196.97 / (790.89 × 19.32) = 0.2087 で係数は 27.6 × 0.2087 = 5.76 なので、15 kV で 530 nm ≈ 0.53 μm。同じ 15 kV でも Si の約 5.5 分の1になる。Si と同程度の軽い元素でできた 1 μm の粒子を Si 以外の基板の上に置いて 15 kV で分析すると、飛程(約 2.9 μm)が粒子より大きいので電子は粒子を突き抜けて基板まで届き、基板の元素も一緒に検出される。一方、Au の粒子なら飛程は 0.53 μm なので、1 μm の粒子の中で電子はほぼ止まる。
例題4:X 線の発生範囲と過電圧比
Si の中にわずかに含まれる Cu を Cu Kα 線で分析する。Cu K 殻の臨界励起エネルギーは 8.979 keV である。加速電圧 20 kV と 10 kV で、(1) 過電圧比、(2) X 線の発生範囲 R = 27.6 (A/Z0.89ρ)(E01.67 − Ec1.67)(nm)を求めよ。
(1) 20 kV で U = 20/8.979 = 2.23、10 kV で 1.11。(2) Si の係数 27.6 × 1.151 = 31.8 を使うと、20 kV で 31.8 × (201.67 − 8.9791.67) = 3487 nm ≈ 3.5 μm、10 kV で 245 nm。加速電圧を半分にしただけで発生範囲は約 14 分の1に縮む。10 kV では電子が少しエネルギーを失うだけで 8.979 keV を下回り、それ以上 Cu K 線を出せなくなるからである。ただし U = 1.11 では X 線が非常に弱く、効率よく出すための目安(U ≥ 2)を大きく下回る。空間分解能と感度は引き換えになる。
例題5:モーズリーの法則
(1) モーズリーの法則 E ≈ (3/4) × 13.606 eV × (Z − 1)2 で Fe(Z = 26)の Kα 線のエネルギーを見積もり、実測値 6403.84 eV と比べよ。(2) EDX で 6.40 keV にピークが出た。原子番号を見積もれ。
(1) 0.75 × 13.606 × 252 = 6378 eV。実測より 26 eV(0.4%)小さい。遮蔽を1とした簡単な模型にしては非常によく合う。(2) (Z − 1)2 = 6404 / (0.75 × 13.606) = 627.6 より Z − 1 = 25.05、Z ≈ 26 で鉄。隣の Mn(Z = 25、5.90 keV)とは約 500 eV 離れていて、EDX の分解能(約 130 eV)で十分区別できる。
例題6:ピークの重なり
Mn Kα(5898.75 eV)で分解能 129 eV の EDX 検出器がある。FWHM(E) = [2.5(E − 5898.75) + 1292]1/2 を使って、S Kα(2307.84 eV)のピークの幅を求め、Mo Lα(2293.16 eV)とのエネルギーの差と比べよ。
FWHM = [2.5 × (2307.84 − 5898.75) + 16641]1/2 = (16641 − 8977)1/2 = 87.5 eV。S と Mo の差は 14.7 eV で、幅の 0.17 倍(約 6 分の1)しかない。2本は完全に重なって1本に見える。同じように Ti Kα(4510.84 eV)と Ba Lα(4466.26 eV)は差 44.6 eV・幅 115 eV、P Kα(2013.7 eV)と Pt Mα(2050.5 eV)は差 36.8 eV・幅 83 eV で、どれも幅より小さい。
例題7:反射電子像のコントラスト
Reuter の式で、Al(Z = 13)と Cu(Z = 29)の反射電子係数を求め、コントラスト C = (η2 − η1)/η2 を計算せよ。Al と Si(Z = 14)、Pt(Z = 78)と Au(Z = 79)についても求めよ。
η(Al)= 0.153、η(Cu)= 0.302 で、C = 0.49。η(Si)= 0.164 なので Al と Si では C = 0.07、η(Pt)= 0.485、η(Au)= 0.487 なので Pt と Au では C = 0.004。η の増え方は重い元素ほど緩やかなので、隣り合う重元素はほとんど見分けられない。
よくある間違い
まとめ
よくある質問
SEM(走査型電子顕微鏡)は、細く絞った電子線を試料の表面で1点ずつ動かし(走査し)、各点から出てくる二次電子や反射電子の量を検出して、その量を画面の明るさに変えて像を描く顕微鏡です。レンズで像を結ぶのではなく、1画素ずつ測った信号を並べて像にしています。倍率は、画面の幅を試料の上で走査した幅で割った値です。
二次電子は 50 eV 以下のエネルギーの小さい電子で、表面から数 nm の浅いところからしか出てこないので、二次電子像は表面の凹凸をよく映します。反射電子は試料の中で散乱されて戻ってきた入射電子で、エネルギーが大きく深いところからも出てきます。重い元素ほど電子を強く跳ね返すので、反射電子像では平均原子番号の大きい部分が明るく写り、組成の違いがわかります。ただし、どの元素かまではわからないので EDX で確かめます。
絶縁体の試料に電子線を当てると、入った電子がアースへ流れずに表面にたまり、帯電(チャージアップ)して像が明るくなったりゆがんだりするからです。薄い導電膜(2〜10 nm 程度)をつけて試料台とつなげば、電子が流れて帯電を防げます。形の観察には二次電子をよく出す金や白金を使い、EDX で元素を調べるときはピークが他の元素と重なりにくいカーボンを使います。
水素とヘリウムは特性X線を出さないので測れず、リチウムも X 線のエネルギーが低すぎて検出できません。ベリリウムからネオンまでの軽元素は検出できますが、X 線が試料に吸収されやすく、化学結合の影響も受けるので定量は不確かです。また検出限界は約 0.1 質量% なので、それより少ない微量元素は見えません。有機化合物の組成を調べるには EDX ではなく CHN 元素分析を使います。
SEM は試料の表面に電子線を当て、表面から出てくる二次電子や反射電子で表面の形や組成の分布を見ます。厚い試料をそのまま観察でき、被写界深度が深く立体的な像が得られます。TEM は 100〜400 kV 程度の高い加速電圧の電子線を、約 10〜200 nm まで薄くした試料に透過させて、内部の構造や原子の並びまで観察します。表面の形なら SEM、内部の微細構造や原子レベルの観察なら TEM と使い分けます。
参考文献
- J. I. Goldstein, D. E. Newbury, J. R. Michael, N. W. M. Ritchie, J. H. J. Scott, D. C. Joy, Scanning Electron Microscopy and X-Ray Microanalysis, 4th ed., Springer, 2018.
- Microscopy Australia, MyScope: Scanning Electron Microscopy, Energy Dispersive Spectroscopy(myscope.training)
- A. C. Thompson et al., X-Ray Data Booklet, Lawrence Berkeley National Laboratory, Table 1-1・1-2
- K. Kanaya, S. Okayama, “Penetration and energy-loss theory of electrons in solid targets”, J. Phys. D: Appl. Phys. 1972, 5, 43.
- H. G. J. Moseley, “The high-frequency spectra of the elements”, Phil. Mag. 1913, 26, 1024.
- JIS K 0132:1997 走査電子顕微鏡試験方法通則(日本規格協会)
関連記事
機器分析の全体像は機器分析総まとめ、実験操作は有機化学実験の基本操作まとめにまとめています。 分析化学の記事を、知りたいことから装置を選べるように並べた分析化学のまとめもあります。
- XRD(X線回折)とは?原理とブラッグの式・粉末X線回折パターンの読み方
- 蛍光X線分析(XRF)とは?原理と特徴・WDXとEDXの違い・マトリックス効果
- XPS(X線光電子分光法)とは?原理と化学シフト・結合エネルギーの読み方
- 元素分析(CHN分析)とは?原理と計算方法・論文の±0.4%基準とずれの原因
- ICP-MSとは?原理と多原子イオン干渉の対策、ICP発光・原子吸光との違い
- 検出限界と定量限界の違いと求め方|S/N比・3.3σ/S・分析法バリデーション
- 晶析とは?再結晶との違いと過飽和・核生成|冷却・貧溶媒晶析と結晶多形