ラウールの法則とヘンリーの法則|蒸気圧図・共沸・ヘンリー定数の単位
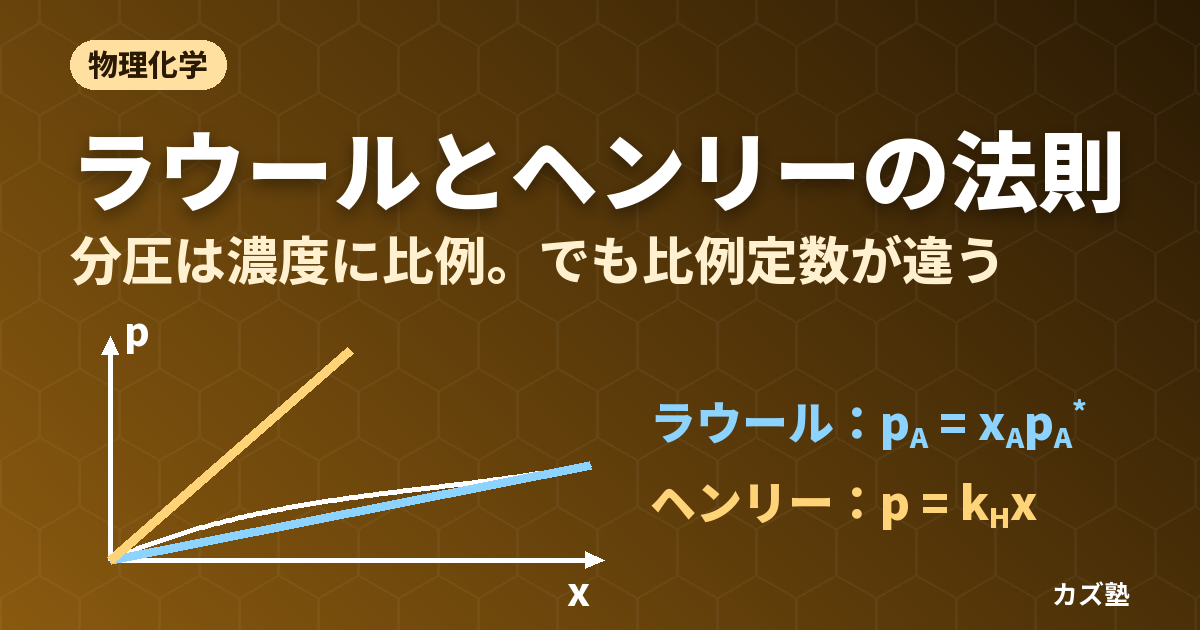
25 °C の水 1 L に、空気から溶けこんでいる酸素はおよそ 8 mg です。この量を決めているのは、水の量でも、空気の量でもありません。水面の上にある空気の中の酸素の分圧です。(温度が一定なら)分圧を2倍にすれば溶ける量も2倍になる——これがヘンリーの法則です。一方、ベンゼンとトルエンを混ぜた液の上の蒸気では、ベンゼンの分圧が液中のベンゼンの割合に比例し、その比例定数は純粋なベンゼンの蒸気圧になります。こちらがラウールの法則です。
2つの式はよく似ているので、試験では「どちらも分圧が濃度に比例する法則」と覚えてしまいがちです。けれども、比例定数が何で決まるのかを説明できないと、蒸気圧図の読み取りも、気体の溶解度の計算も、共沸の説明もつながりません。さらにヘンリー定数は、教科書や論文ごとに定義の向きと単位がばらばらで、同じ酸素でも 1.3×10⁻⁵ とも 4.2×10⁴ とも書かれます。この記事では、2つの法則が成り立つ理由から出発して、図の読み方と計算を一つずつ確かめます。
前提:蒸気圧・分圧・モル分率
密閉した容器に液体を入れておくと、液面から飛び出す分子と、液面に戻る分子の数がやがてつり合います。このときの蒸気の圧力が、その温度での蒸気圧(vapor pressure)です。分子が液体から飛び出すには、まわりの分子との引き合い(分子間力)を振り切るだけのエネルギーが要ります。引き合いが強い液体ほど蒸気圧は低く、温度が上がるとエネルギーの大きい分子が増えるので蒸気圧は急に高くなります(温度との関係はクラウジウス・クラペイロンの式で扱います)。この記事では、純物質の蒸気圧を p* と書きます。
気体の混合物では、全圧 p は各成分の分圧の和で、成分 i の分圧は気相中のモル分率 yi を使って pi = yip と書けます(ドルトンの分圧の法則。蒸気を理想気体とみなしています)。液相中のモル分率は xi と書いて区別します。液は x、蒸気は y——この区別が、あとの図を読むときの鍵になります。
ラウールの法則:分圧はモル分率と純物質の蒸気圧の積
ラウールの法則(Raoult’s law)は、溶液中の成分 A の蒸気の分圧が、液中の A のモル分率に比例し、その比例定数が純粋な A の蒸気圧になるという法則です。フランスの化学者ラウール(F.-M. Raoult)が溶液の蒸気圧の測定からまとめました。
pA = xA pA*        (pA:A の分圧、xA:液中の A のモル分率、pA*:純粋な A の蒸気圧)

2成分 A・B がどちらも従うとき
  p = pA + pB = xA pA* + (1 − xA) pB*   (全圧は xA の1次式=直線)
A だけの液(xA = 1)なら分圧は純物質の蒸気圧そのもので、A を半分にすれば分圧も半分になる、という当たり前に見える式です。大事なのは、この式がいつでも成り立つわけではなく、成り立つ条件があることです。
なぜモル分率に比例するのか——逃げ出す分子の割合で考える
純粋な A の液面では、表面にいる分子はすべて A です。そこへ B を混ぜて A のモル分率を 0.5 にすると、液面にいる分子の半分は B に置き換わります。もし A 分子のまわりが A でも B でも引き合いの強さが同じなら、表面にいる A 分子1個が単位時間に飛び出す確率は、純粋なときと変わりません。表面の A 分子が半分になったので、飛び出す A の数も半分になります。
一方、蒸気から液面に戻る A 分子の数は、蒸気中の A の濃さ、つまり A の分圧に比例します。飛び出す数と戻る数がつり合うところで分圧が決まるので、飛び出す数が半分なら、つり合う分圧も半分です。こうして pA = xApA* になります。この説明が成り立つための前提は、A–A、B–B、A–B の引き合いがどれも同じであることでした。これが理想溶液(ideal solution)の条件です。
化学ポテンシャルで見る理想溶液
物理化学の教科書では、同じことを化学ポテンシャル μ で書きます。液中の A と蒸気中の A がつり合っていれば、両者の化学ポテンシャルは等しくなります。蒸気を理想気体とみなすと、
溶液中の A :  μA(l)  = μA°(g) + RT ln (pA / p°)
純粋な A   :  μA*(l) = μA°(g) + RT ln (pA* / p°)
差をとると :  μA(l) = μA*(l) + RT ln (pA / pA*)

理想溶液の定義  μA(l) = μA*(l) + RT ln xA   と比べると
  →  pA / pA* = xA   (ラウールの法則)
理想溶液の定義に出てくる RT ln xA は、分子を混ぜたときに並べ方の数が増えること、つまり混合エントロピーだけから出てくる項です。理想溶液では混ぜても熱の出入りが無く(混合エンタルピー ΔmixH = 0)、体積も変わりません。それでも混ざるのは、混合のギブズエネルギー ΔmixG = nRT(xA ln xA + xB ln xB) がつねに負になるからです(ギブズエネルギーとエントロピーの関係はギブズエネルギーの記事)。混ぜたときに温度が上がったり下がったりする液の組み合わせは、理想溶液ではありません。
理想溶液に近い組み合わせ
引き合いがまったく同じになるのは、同位体だけが違う分子どうしの混合のような特別な場合です。実際によく例に挙がるのは、ヘキサンとヘプタン、ベンゼンとトルエン、1-プロパノールと2-プロパノールのように、形も極性もよく似た分子の組み合わせです。次の節では、ベンゼンとトルエンで蒸気圧図を実際に描いてみます。
ベンゼンとトルエンで描く蒸気圧図
NIST Chemistry WebBook に載っている蒸気圧の式(Antoine 式)で計算すると、80 °C での純物質の蒸気圧は、ベンゼンが 100.9 kPa、トルエンが 38.8 kPa です。ベンゼンのほうが沸点が低く(80.1 °C)、同じ温度での蒸気圧はトルエン(沸点 110.6 °C)の約 2.6 倍あります。
全圧と蒸気の組成
液の組成 x が決まれば、ラウールの法則から各成分の分圧と全圧が決まり、分圧の比から蒸気の組成 y も決まります。
液相線(全圧と液の組成):  p = xベンゼン pベンゼン* + xトルエン pトルエン*
蒸気の組成            :  yベンゼン = xベンゼン pベンゼン* / p
気相線(全圧と蒸気の組成):  p = 1 / ( yベンゼン / pベンゼン* + yトルエン / pトルエン* )
図1の見どころは2つです。1つめは、分圧の破線も全圧も直線になっていることです。これがラウールの法則に従う溶液の特徴で、あとで見る「ずれ」は、この直線から曲がることとして目に見えます。2つめは、同じ圧力で比べると、気相線(赤)がいつも液相線(紺)の右、つまりベンゼンの多い側にあることです。蒸気圧の高いベンゼンのほうが液から逃げやすいので、蒸気は液よりもベンゼンに富みます。
気相線が直線にならないのは、蒸気の組成 y を決めるときに全圧 p で割っているからです。y の式の分母の p 自体が x とともに変わるので、横軸を y にとると曲線になります。
問:ベンゼン-トルエン混合物を理想溶液とみなす。80 °C でベンゼンのモル分率 0.40 の液と平衡にある蒸気の全圧と、蒸気中のベンゼンのモル分率を求めよ。80 °C の蒸気圧はベンゼン 100.9 kPa、トルエン 38.8 kPa とする。
解:
ベンゼンの分圧 = 0.40 × 100.9 = 40.4 kPa
トルエンの分圧 = 0.60 × 38.8 = 23.3 kPa
全圧 = 40.4 + 23.3 = 63.7 kPa
蒸気中のベンゼンのモル分率 = 40.4 ÷ 63.7 = 0.63
液ではベンゼンが 40% なのに、蒸気では 63% に増えています。
別解:純物質の蒸気圧の比(相対揮発度)α = 100.9/38.8 = 2.60 を使うと、y/(1 − y) = α × x/(1 − x) = 2.60 × 0.40/0.60 = 1.73 から y = 1.73/2.73 = 0.63 と同じ値が出ます。
沸点図と蒸留
実験室の蒸留は、圧力を一定(ふつうは大気圧)にして温度を上げていく操作です。そこで、図1を「圧力一定・温度を変える」図に描き直したものが沸点図(温度-組成図)です。液は、全圧が外の圧力に等しくなる温度で沸騰します。1 atm(101.325 kPa)で xベンゼン pベンゼン*(T) + xトルエン pトルエン*(T) = 101.325 kPa となる温度 T を組成ごとに求めると液相線が、そのときの蒸気の組成を求めると気相線が描けます。
沸点図では、蒸気圧図と上下が逆になります。蒸気圧の高い(逃げやすい)ベンゼンが多いほど、低い温度で全圧が 1 atm に届くので、液相線は右下がりになります。液相線より下は液だけ、気相線より上は蒸気だけ、2本の線にはさまれた部分は液と蒸気が共存する領域です。
図2の緑の階段が、蒸留で成分が分かれるしくみそのものです。ベンゼン 0.40 の液を加熱すると 95.1 °C で沸騰し、出てくる蒸気のベンゼン分率は 0.62 です(横の線)。この蒸気を冷やして液にし(縦の破線)、もう一度沸騰させると 88.7 °C で 0.81 の蒸気が出ます。もう1回くり返すと 0.91 になります。精留塔(分留管)の中では、この蒸発と凝縮が棚(分留管では充填物や突起)ごとにくり返されていて、理想的に平衡に達する棚1段が階段1段にあたります。これを理論段と呼びます。
液相線と気相線の間の幅が広いほど、1段あたりの濃縮が大きくなります。理想溶液では、この幅を決めるのは純物質の蒸気圧の比(相対揮発度 α)だけで、ベンゼン-トルエンでは 80 °C で 2.60、110 °C で約 2.4(ベンゼンの Antoine 式の外挿値)です。沸点の近い液どうしは α が1に近く、何段もの精留が必要になります。減圧すると沸点図全体が低温側へずれるので、熱に弱い物質を低い温度で蒸留できます(減圧で沸点が下がる理由はロータリーエバポレーターの記事)。
共存領域の中の点では、液と蒸気の量の比も図から読めます。全体の組成を z、その温度での液と蒸気の組成を x、y とすると、物質量の収支から
(液の物質量)×(z − x) = (蒸気の物質量)×(y − z) (てこの規則)
となります。全体の点が液相線に近いほど液が多く、気相線に近いほど蒸気が多い、という読み方です。
問:ベンゼン-トルエン混合物(理想溶液とみなす)で、ベンゼンのモル分率 0.40 の液が 1 atm で沸騰する温度と、そのとき出てくる蒸気の組成を求めよ。蒸気圧は NIST WebBook の Antoine 式で計算してよい。
解:沸騰する温度は、全圧が 101.325 kPa になる温度である。温度を仮定して全圧を計算し、101.325 kPa に合うまで温度を動かすと(二分法など)、T = 95.1 °C(368.2 K)で
pベンゼン* = 157.7 kPa、pトルエン* = 63.7 kPa
全圧 = 0.40 × 157.7 + 0.60 × 63.7 = 63.1 + 38.2 = 101.3 kPa
となって 1 atm に一致する。蒸気のベンゼン分率は 63.1 ÷ 101.3 = 0.62。
同じ組成の液でも、80 °C(例題1)では全圧 63.7 kPa しかなく沸騰しない。1 atm で沸騰させるには 95 °C まで温める必要がある、という関係が沸点図の液相線です。
ヘンリーの法則:薄い溶質の分圧は濃度に比例する
ラウールの法則は、引き合いがそろった液どうしでしか全組成では成り立ちません。ところが、溶けている量がごくわずかな溶質については、どんな組み合わせでも別の比例関係が成り立ちます。イギリスの化学者ヘンリー(W. Henry)は 1803 年の論文で、水に吸収される気体の量について「大気圧に1気圧、2気圧と圧力を加えると、吸収される量は大気圧のときの2倍、3倍になる」という趣旨の結果を報告しました。溶けている気体の量は、その気体の分圧に比例します。これがヘンリーの法則(Henry’s law)です。
物理化学の教科書では、ラウールの法則と並べて、溶質 B の分圧をモル分率で書く形がよく使われます。
pB = KB xB          (xB → 0 のときに成り立つ極限則)

ラウールの法則  pA = xA pA*  と違うのは比例定数:
  KB は純粋な B の蒸気圧 pB* ではなく、B と溶媒 A の組み合わせで決まる定数
同じ「分圧が液中の割合に比例する」形なのに、比例定数だけが違います。気体の溶解度でも、揮発性の液体を少しだけ溶かした場合でも、溶媒中で解離しない溶質であれば、十分に薄いところでこの形になります。
ヘンリー定数は純物質の蒸気圧と別の値になる
ラウールの法則を「逃げ出す分子の割合」で説明したときの前提を思い出してください。分子1個が飛び出す確率は、まわりの分子との引き合いで決まります。ごく薄い溶質 B の分子は、まわりをすべて溶媒 A に囲まれています。B 分子が飛び出す確率を決めるのは、B–B の引き合いではなく B–A の引き合いです。B の量が少し増えても、B 分子のまわりはやはり A ばかりなので、1個あたりの飛び出しやすさは変わらず、分圧は B の量に比例します。ただし、その比例定数は「純粋な B の中の B」の飛び出しやすさ(= pB*)とは違う値になります。
図3は、A–B の引き合いが A–A・B–B より弱い溶液(左)と強い溶液(右)を、計算用のモデルで描いたものです。どちらでも、A の分圧の曲線(青)は、A が濃い右端ではラウールの直線(灰の破線)に接し、A が薄い左端ではヘンリー線(紫の点線)に接しています。左では A–B の引き合いが弱いので、薄い A は純粋なときより逃げやすく、ヘンリー定数 KA は pA* の約 3.3 倍です。右では引き合いが強いので逃げにくく、KA は pA* の約 0.3 倍です。
溶媒はラウール、溶質はヘンリーに従う理由
図3の右端(A が溶媒)では A はラウールの法則に、左端(A が溶質)ではヘンリーの法則に従っていました。これは偶然ではなく、2つの法則は互いに縛り合っています。温度一定で、2成分の化学ポテンシャルの変化はギブズ-デュエムの式で結ばれています。蒸気を理想気体とみなし、圧力による液体の化学ポテンシャルの変化を無視すると、次のように分圧で書けます。
xA dμA + xB dμB = 0   で  μi = μi° + RT ln (pi/p°)  を使うと
  xA d ln pA + xB d ln pB = 0

溶質 B がヘンリーの法則 pB = KB xB に従う範囲では  d ln pB = d ln xB = dxB / xB
  xA d ln pA = −xB × dxB / xB = −dxB = dxA
  d ln pA = dxA / xA = d ln xA
  →  pA = (定数)× xA、xA = 1 で pA = pA* なので  pA = xA pA*
つまり、溶質がヘンリーの法則に従う濃度範囲では、溶媒は必ずラウールの法則に従います。両方を満たす薄い溶液を理想希薄溶液(ideal-dilute solution)と呼びます。逆に、片方の成分が全組成でラウールの法則に従えば、もう片方も全組成で従います(このとき理想溶液で、ヘンリー定数は純物質の蒸気圧に一致します)。
ヘンリー定数の流儀と単位
ヘンリー定数でいちばん混乱するのは、定義の向きと濃度の表し方が文献ごとに違うことです。水への溶けやすさを集めた Sander のデータ集(2015・2023)は、溶液側の量を分子に置く「溶解度型」と、気相側の量を分子に置く「揮発度型」の2種類があり、どちらも「ヘンリー定数」と呼ばれているため、型を言わずに「ヘンリー定数が大きい」と言っても意味をなさない、と注意しています。主な流儀を並べます。
| 記号(Sander) | 定義 | 単位の例 | 大きいと | O2(25 °C) |
|---|---|---|---|---|
| Hcp | c/p(水中濃度 ÷ 分圧) | mol m−3 Pa−1(SI)、mol L−1 atm−1 | 溶けやすい | 1.3×10⁻⁵ mol m−3 Pa−1 = 1.3×10⁻³ mol L−1 atm−1 |
| Hxp | x/p(水中モル分率 ÷ 分圧) | Pa−1、atm−1 | 溶けやすい | 2.3×10⁻¹⁰ Pa−1 |
| Hcc | c水/c気(水中濃度 ÷ 気相の濃度) | 無次元 | 溶けやすい | 0.032 |
| KHpc | p/c(= 1/Hcp) | Pa m3 mol−1、L atm mol−1 | 溶けにくい | 7.7×10⁴ Pa m3 mol−1 = 7.6×10² L atm mol−1 |
| KHpx | p/x(= 1/Hxp。教科書の KB) | Pa、atm、bar | 溶けにくい | 4.3×10⁹ Pa(4.2×10⁴ atm) |
| KHcc | c気/c水(= 1/Hcc) | 無次元 | 溶けにくい | 31 |
表の O2 の値は、Sander のデータ集(henrys-law.org)で 25 °C の Hcp = 1.3×10⁻⁵ mol m−3 Pa−1(Burkholder ら 2019 の評価値)を引き、残りを下の換算式で計算したものです。同じ酸素の溶けやすさが、流儀によって 10−10 の桁から 109 の桁まで、20けた近く違う数字で表されます。値を使う前に、まず定義(どちらが分子か)と単位を確かめるのが鉄則です。この記事では、Sander にならって Hcp を基準にします。
換算の式
KHpc = 1 / Hcp                         (向きを逆にするだけ)
Hcc  = Hcp × RT                        (気相の濃度 c気 = p/RT を使う)
Hxp  ≈ Hcp × M水 / ρ水                (薄い水溶液では x ≈ c × M水/ρ水)
KHpx = 1 / Hxp
  M水 = 0.018015 kg mol−1、ρ水 = 997 kg m−3(25 °C)→  ρ水/M水 = 5.53×10⁴ mol m−3(= 55.3 mol L−1)
Hcc = 0.032 は、平衡にある水と空気を同じ体積だけとってくると、水に入っている酸素は空気中の約 1/31 しかない、という意味です。気体の濃度で比べると、酸素は水にあまり溶けない気体だとわかります。気相と液相の間の分配という見方は、分液の分配係数と同じ考え方で、ヘンリー定数は「気体と水の分配係数」とも言えます。
問:25 °C の O2 の Hcp は 1.3×10⁻⁵ mol m−3 Pa−1 である。(1) mol L−1 atm−1、(2) KHpc(L atm mol−1)、(3) KHpx(atm)、(4) 無次元の Hcc に直せ。
解:
(1) 1 m3 = 1000 L、1 atm = 101325 Pa なので 1.3×10−5 × 101325 ÷ 1000 = 1.3×10⁻³ mol L−1 atm−1
(2) SI 単位のまま逆数をとると 1 ÷ (1.3×10⁻⁵) = 7.7×10⁴ Pa m3 mol−1。これを L atm mol−1 に直すと 7.69×10⁴ ÷ 101325 × 1000 = 7.6×10² L atm mol−1((1) の 1.3×10⁻³ は 1.317×10⁻³ を丸めた値なので、丸めた値の逆数 7.7×10² を使うと末位がずれる。逆数をとる前に丸めない)
(3) Hxp = 1.3×10−5 × 0.018015 ÷ 997 = 2.35×10⁻¹⁰ Pa−1。逆数は 4.26×10⁹ Pa で、atm に直すと 4.2×10⁴ atm
(4) Hcc = 1.3×10−5 × 8.314 × 298.15 = 0.032
(3) の 4.2×10⁴ atm は、ラウールの法則の p* と同じ「圧力の次元」をもつ比例定数です。仮に酸素だけで水のモル分率を 1 にしようとすれば 4 万気圧以上が要る、という意味になり、もちろん実際にはヘンリーの法則が成り立つ範囲をはるかに超えています。
水に溶ける気体の量を計算する
空気中の酸素と窒素はどれだけ溶けるか
ヘンリーの法則で使うのは、その気体の分圧です。全圧ではありません。水面の上の空気は水蒸気で飽和しているので、その分を除いた残りが乾燥空気の分圧になります。
問:25 °C、全圧 1 atm(101.325 kPa)で水蒸気に飽和した空気と平衡にある水の、溶存酸素の濃度(mol L−1 と mg L−1)を求めよ。乾燥空気中の O2 のモル分率は 0.20946、25 °C の水の蒸気圧は 3.17 kPa、O2 の Hcp は 1.3×10⁻⁵ mol m−3 Pa−1、O2 のモル質量は 32.00 g mol−1 とする。
解:
乾燥空気の分圧 = 101.325 − 3.17 = 98.16 kPa
O2 の分圧 = 0.20946 × 98.16 = 20.56 kPa = 2.056×10⁴ Pa
c = Hcp × p = 1.3×10−5 × 2.056×104 = 0.2673 mol m−3 = 2.7×10⁻⁴ mol L−1
質量濃度 = 2.673×10⁻⁴ mol L−1 × 32.00 g mol−1 = 8.55×10⁻³ g L−1 ≈ 8.6 mg L−1
淡水の飽和溶存酸素の式としてアメリカ地質調査所(USGS)が採用している Benson と Krause の式では、同じ条件で 8.26 mg L−1 です。計算値が 3〜4% 大きいのは、Hcp が 1.3(1.25〜1.35 の幅を含む)と2けたしか与えられていないためで、1.25×10⁻⁵ を使えば 8.2 mg L−1 になります。
同じ計算を窒素(Hcp = 6.4×10⁻⁶、乾燥空気中のモル分率 0.78084)でおこなうと、分圧 76.65 kPa から 0.49 mmol L−1 になります。空気中では窒素が酸素の 3.7 倍あるのに、水に溶けた量では 1.8 倍しかありません。酸素の Hcp が窒素の約2倍だからで、水に溶けた「空気」は、O2 と N2 だけで比べると酸素が約 35% と、大気(約 21%)より酸素に富んでいます。HPLC の移動相を脱気するのは、こうして溶けこんでいた空気が、圧力や温度が変わったところで気泡になって出てくるのを防ぐためです(HPLC の装置構成)。
温度が上がると気体が溶けにくくなる理由
ヘンリー定数も平衡定数の一種なので、温度依存はファントホッフの式で表されます(ファントホッフの式)。Sander のデータ集は、25 °C での値と一緒に d ln Hcp/d(1/T) を載せています。
d ln Hcp / d(1/T) = −ΔsolH / R
Hcp(T) = Hcp(298.15 K) × exp[ (−ΔsolH/R) × (1/T − 1/298.15 K) ]
  (ΔsolH:溶解のエンタルピー。ΔsolH があまり変わらない温度範囲で使える)

O2:−ΔsolH/R = 1500 K  →  ΔsolH = −1500 × 8.314 = −12.5 kJ mol−1(発熱)
酸素の溶解は発熱です。気体分子が水に入ると、まわりの水分子との引き合いでエネルギーが下がるからです。平衡定数 K(ここではヘンリーの溶解度定数)の温度依存は、ln K = −ΔH°/RT + ΔS°/R と書くとわかります。ΔS°/R の項は温度によらないので、K が温度でどう変わるかは ΔH° だけで決まります。溶解は発熱(ΔH° < 0)なので、−ΔH°/RT は正、つまり溶けるほうへ有利に働く項ですが、温度が上がるとこの項が小さくなり、K が小さくなります。上の式そのもので、発熱の向きの平衡は温度を上げると逆向きへ進む、というルシャトリエの原理と同じ結論です。
それでは、溶けるほうが発熱で有利なのに、なぜ酸素は水にあまり溶けないのでしょうか。標準状態を 1 bar・1 mol L−1 にとって計算すると、25 °C の O2 の溶解の標準ギブズエネルギーは ΔG° = +16.5 kJ mol−1、標準エントロピー変化は ΔS° ≈ −97 J K−1 mol−1 です。この数値は標準状態の取り方で変わり、気相と水中の濃度比を基準にすると ΔG° = +8.5 kJ mol−1・ΔS° ≈ −62 J K−1 mol−1、モル分率と 1 bar を基準にすると +26.4 kJ mol−1・−130 J K−1 mol−1 になります。ただ、どの取り方でも ΔH° < 0 なのに ΔG° > 0 になるのは、ΔS° が負だからです。気体のときに自由に飛び回っていた分のエントロピーを、水に入ると失います。この不利が溶けにくさの原因で、温度による変化の向きを決めているのは発熱のほうです。
問:O2 の Hcp(25 °C で 1.3×10⁻⁵ mol m−3 Pa−1、−ΔsolH/R = 1500 K)を 5 °C と 35 °C に直し、例題4と同じ条件(1 atm、水蒸気で飽和した空気)での溶存酸素を求めよ。水の蒸気圧は 5 °C で 0.87 kPa、35 °C で 5.62 kPa とする。
解:
5 °C(278.15 K):exp[1500 × (1/278.15 − 1/298.15)] = 1.44 → Hcp = 1.87×10⁻⁵
O2 分圧 = 0.20946 × (101.325 − 0.87) = 21.04 kPa → 12.6 mg L−1
35 °C(308.15 K):exp[1500 × (1/308.15 − 1/298.15)] = 0.849 → Hcp = 1.10×10⁻⁵
O2 分圧 = 0.20946 × (101.325 − 5.62) = 20.05 kPa → 7.1 mg L−1
Benson と Krause の式では 5 °C で 12.77、35 °C で 6.95 mg L−1 です。30 °C の差で溶存酸素はほぼ半分になり、その大部分はヘンリー定数そのものの温度変化から来ています(水蒸気の分だけ酸素の分圧が下がる効果は 35 °C でも数%)。
ヘンリーの法則がそのまま使えないとき
- 水と反応する気体:CO2・NH3・HCl のように、溶けたあと水和や酸塩基の反応をする気体では、溶けた総量は分圧に比例しません。Sander は、反応する前の分子種だけで定義した「固有の」ヘンリー定数と、反応した分も含めた「実効」ヘンリー定数を区別し、酸と塩基の実効定数は pH によって変わると注意しています。CO2 の Hcp(3.4×10⁻⁴ mol m−3 Pa−1)は O2 の約 26 倍ですが、これは水中の CO2 分子そのものについての値です
- 塩が溶けている水:塩を含む水には、気体は一般に溶けにくくなります(塩析)。海水の値は純水の値と別に扱います
- 高い圧力・濃い溶液:ヘンリーの法則は薄い溶液の極限則です。溶質どうしが近づくほど濃くなると、比例関係から外れます。気相も理想気体から外れます(実在気体の状態方程式)
正のずれ・負のずれと共沸混合物
現実の溶液の多くは、全組成ではラウールの法則に従いません。分圧が直線より上にふくらむのを正のずれ、下にへこむのを負のずれと呼びます。
ずれの向きは引き合いの強さで決まる
| 正のずれ | 負のずれ | |
|---|---|---|
| A–B の引き合い | A–A・B–B より弱い | A–A・B–B より強い |
| 分圧・全圧 | ラウールの直線より高い(逃げやすい) | ラウールの直線より低い(逃げにくい) |
| ヘンリー定数 | K > p* | K < p* |
| ずれが大きいと | 全圧に極大 → 最低沸点の共沸混合物 | 全圧に極小 → 最高沸点の共沸混合物 |
| よく挙がる例 | ベンゼン-メタノール、二硫化炭素-アセトン | クロロホルム-アセトン、塩化水素-水 |
正のずれの代表例のベンゼン-メタノールでは、メタノールどうしは水素結合で強く引き合っていますが、ベンゼンはその水素結合に加われません。メタノール分子のまわりにベンゼンが入るとメタノールどうしの水素結合が切れ、分子は純粋なときより逃げやすくなります。負のずれのクロロホルム-アセトンでは、クロロホルムの C–H とアセトンの C=O の間に、それぞれの純物質の中には無い水素結合ができます。成分どうしが新しく引き合うので、どちらも純粋なときより逃げにくくなります(水素結合のしくみは分子間力の記事)。
厳密には、ずれの向きを決めるのは引き合いのエネルギー(混合熱)だけではなく、混合の過剰ギブズエネルギー GE = HE − TSE の符号です。GE > 0 なら正のずれ、< 0 なら負のずれです。分子の並び方の偏りによるエントロピーの寄与もあるので、混合熱の符号とずれの向きが一致しない組み合わせもあります。図3のモデルは、この GE を GE/RT = axAxB という最も簡単な形で与えたもので、a > 0 が正のずれ、a < 0 が負のずれです。
共沸点では液と蒸気の組成が同じになる
ずれが大きいと、図3のように全圧に極大や極小ができます。その組成の液を共沸混合物(azeotrope)と呼びます。共沸混合物が蒸留で分けられないのは、全圧が極値をとる組成では、液と蒸気の組成が等しくなるからです。これもギブズ-デュエムの式から出てきます。
xA d ln pA + xB d ln pB = 0   より   dpB/dxA = −(xA pB)/(xB pA) × dpA/dxA

dp/dxA = dpA/dxA + dpB/dxA
        = dpA/dxA × [ 1 − (xA/xB) × (pB/pA) ]
        = dpA/dxA × [ 1 − (xA/xB) / (yA/yB) ]      (pB/pA = yB/yA)

安定な1相の液では dpA/dxA > 0 なので、 dp/dxA = 0(全圧の極大・極小) ⇔  yA = xA
液と同じ組成の蒸気が出てくるなら、蒸発と凝縮を何回くり返しても組成は変わりません。図2のような階段は、共沸点で横幅ゼロになって止まってしまいます。圧力一定の沸点図で温度が極大・極小になる点でも、同じように液と蒸気の組成が一致します(ギブズ-コノバロフの定理)。この式からは、もう一つの規則も読めます。極値でないところでは、全圧を上げる向きの成分が蒸気に多く含まれる(yA > xA なら dp/dxA > 0)。ベンゼン-トルエンで蒸気がベンゼンに富んだのも、この規則の特別な場合です。
代表的な共沸混合物を2つ挙げます。
- エタノール-水(最低沸点):エタノール 95.63 質量%、1 atm で 78.2 °C。エタノールと水のどちらの純物質よりも低い温度で沸騰する。ふつうの蒸留では、この組成より濃いエタノールは得られない
- 塩化水素-水(最高沸点):HCl 20.2 質量%、1 atm で 110 °C。薄い塩酸を煮詰めても濃い塩酸を煮詰めても、残る液はこの組成に近づく
共沸組成は圧力によって変わるので、共沸混合物は化合物ではなく混合物です。有機合成でトルエンを加えて水を共沸で除くディーン・スターク装置は、水とトルエンがほとんど混ざり合わないことを利用した別のタイプの共沸です。混ざらない2液はそれぞれがほぼ純物質の蒸気圧を示し、全圧がその和になるので、どちらの沸点よりも低い温度で沸騰します(還流装置とディーン・スターク装置)。
問:エタノール-水の共沸混合物(エタノール 95.63 質量%)のエタノールのモル分率を求めよ。モル質量はエタノール 46.07、水 18.02 g mol−1 とする。
解:100 g あたり、エタノール 95.63 g ÷ 46.07 = 2.076 mol、水 4.37 g ÷ 18.02 = 0.2426 mol。
xエタノール = 2.076 ÷ (2.076 + 0.2426) = 0.895
質量では 4.4% しかない水が、モル分率では 10% 以上になります。蒸気圧図や沸点図の横軸はモル分率なので、質量%で与えられたら必ず換算してから図を読みます。同じ計算で、HCl 20.2 質量%(HCl 36.46 g mol−1)はモル分率 0.111 です。
不揮発性の溶質と蒸気圧降下
砂糖や塩のように溶質がほとんど蒸発しない場合、蒸気は溶媒だけでできています。溶媒がラウールの法則に従えば、溶液の蒸気圧は純溶媒より、溶質のモル分率の分だけ下がります。
p = xA pA* = (1 − xB) pA*
Δp = pA* − p = xB pA*         (下がる割合 Δp/pA* は溶質のモル分率そのもの)

例:25 °C の水 1 kg(55.51 mol)にスクロース 1 mol を溶かす(理想とみなす)
  xB = 1 / (1 + 55.51) = 0.0177
  Δp = 0.0177 × 3.17 kPa = 56 Pa   →  p = 3.11 kPa
下がる割合が溶質の種類によらず、粒子の数(モル分率)だけで決まることが大事です。蒸気圧が下がると、1 atm に届くまでにより高い温度が要るので沸点が上がり、同じ理屈で凝固点が下がります。浸透圧も同じ「溶媒の化学ポテンシャルが RT ln xA だけ下がる」ことから出てきます。浸透圧の式 Π = cRT もファントホッフの名で呼ばれますが、平衡定数の温度依存を表すファントホッフの式とは別の式です。
よくある間違いのまとめ
- ヘンリーの法則に全圧を入れる:使うのはその気体の分圧。水蒸気の分を引くのも忘れない
- ラウールとヘンリーの比例定数を同じだと思う:一致するのは理想溶液のときだけ。ずれのある溶液では、溶質のヘンリー定数は純物質の蒸気圧より大きいことも小さいこともある
- ヘンリー定数の流儀を確かめない:c/p と p/x では逆数の関係で、単位次第で数値は何けたも変わる
- 沸点図で液と蒸気の線を逆に読む:上の線が気相線(露点)、下の線が液相線(沸点)。蒸気は低沸点成分の側にある
- 共沸混合物を化合物だと思う:圧力を変えると組成が変わる混合物
- CO2 や NH3 にも同じ定数でヘンリーの法則を当てはめる:水と反応する気体では、溶けた総量は pH によって変わる
試験での問われ方
大学の物理化学の試験や院試では、ラウールの法則とヘンリーの法則は次のような形で出題されます。
- 理想溶液の計算:純物質の蒸気圧から全圧と蒸気の組成を求める(例題1)。相対揮発度を使った y の式を導く
- 蒸気圧図・沸点図の作図と読み取り:液相線と気相線を描き分け、てこの規則で液と蒸気の量比を出す。分留で何段必要かを階段で数える(例題2・図2)
- 理想希薄溶液の説明:溶媒がラウール、溶質がヘンリーに従う理由をギブズ-デュエムの式で示す
- 気体の溶解度:分圧とヘンリー定数から溶解量を出す。単位の換算と温度依存(例題3〜5)
- ずれと共沸:正のずれ・負のずれを分子間の引き合いで説明し、共沸点で y = x になる理由を述べる
- 束一的性質への接続:蒸気圧降下から沸点上昇・凝固点降下・浸透圧を導く
まとめ
2つの法則の違いは、結局「分子のまわりに誰がいるか」の一点に集まります。溶媒の分子のまわりには溶媒がいるので、純物質の蒸気圧が比例定数になります。薄い溶質の分子のまわりには溶媒しかいないので、溶媒との引き合いで決まる別の定数になります。この見方さえ持っていれば、蒸気圧図の直線と曲線も、共沸も、ヘンリー定数の大小も、同じ1本の筋で説明できます。
よくある質問
どちらも成分の蒸気の分圧が液中の量に比例するという法則ですが、比例定数が違います。ラウールの法則(pA = xApA*)の比例定数は純粋な成分の蒸気圧で、溶媒のように多い成分や理想溶液の成分に当てはまります。ヘンリーの法則(pB = KBxB)の比例定数は溶質と溶媒の組み合わせで決まる定数で、薄い溶質に当てはまります。薄い溶質の分子はまわりを溶媒に囲まれているため、純物質とは違う逃げやすさになるからです。
ヘンリー定数には定義の流儀が複数あり、単位も値も流儀によって変わります。水中の濃度を分圧で割る溶解度型 Hcp = c/p は mol m−3 Pa−1(SI)や mol L−1 atm−1、分圧をモル分率で割る揮発度型 KHpx = p/x は Pa や atm、濃度どうしの比は無次元です。溶解度型は大きいほど溶けやすく、揮発度型は大きいほど溶けにくいので、使う前に定義と単位を必ず確かめます。25 °C の酸素の場合、Hcp は 1.3×10⁻⁵ mol m−3 Pa−1、KHpx は約 4.2×10⁴ atm です。
多くの気体では、水に溶けるときに熱が出る(溶解エンタルピーが負)からです。平衡定数は ln K = −ΔH°/RT + ΔS°/R と書け、温度で変わるのは −ΔH°/RT の項だけです。発熱の溶解ではこの項が溶けるほうへ有利に働きますが、温度が上がると小さくなるので、ヘンリーの溶解度定数は小さくなります(ファントホッフの式・ルシャトリエの原理と同じ結論)。酸素では溶解エンタルピーが約 −12.5 kJ mol−1 で、1 atm の空気と平衡な水の溶存酸素は、Benson と Krause の式で 5 °C で約 12.8 mg L−1、35 °C で約 7.0 mg L−1 と、30 °C の差でほぼ半分になります。
共沸混合物の組成では、液から出てくる蒸気の組成が液の組成と等しくなるからです。蒸留は、蒸気が揮発しやすい成分に富むことを利用して蒸発と凝縮をくり返す操作なので、蒸気と液の組成が同じなら、何回くり返しても組成は変わりません。全圧が組成に対して極大または極小になる点で蒸気と液の組成が一致することは、ギブズ-デュエムの式から示せます。エタノールと水は 1 atm でエタノール 95.63 質量%の共沸混合物をつくるため、ふつうの蒸留ではそれより濃いエタノールは得られません。
理想溶液は、すべての成分が全組成でラウールの法則に従う溶液です。分子レベルでは、異なる分子どうしの引き合いが同じ分子どうしの引き合いと等しく、混ぜても熱の出入りや体積の変化が無い溶液にあたります。それでも混ざるのは、混合のエントロピーによって混合のギブズエネルギーが負になるからです。ヘキサンとヘプタン、ベンゼンとトルエンのように、形も極性もよく似た分子の組み合わせが理想溶液に近いふるまいをします。
参考文献
- R. Sander, “Compilation of Henry’s law constants (version 4.0) for water as solvent”, Atmos. Chem. Phys. 2015, 15, 4399–4981.(ヘンリー定数の流儀・記号・換算、温度依存、実効ヘンリー定数)
- R. Sander, “Compilation of Henry’s law constants (version 5.0.0) for water as solvent”, Atmos. Chem. Phys. 2023, 23, 10901–12440(henrys-law.org。O2・N2・CO2 の値は Burkholder ら 2019 の評価値)
- NIST Chemistry WebBook, SRD 69:ベンゼン・トルエンの Antoine 式の係数
- B. B. Benson, D. Krause Jr., Limnol. Oceanogr. 1980, 25, 662–671; 1984, 29, 620–632(U.S. Geological Survey, Office of Water Quality Technical Memorandum 2011.03 に収録された式を使用)
- J. Clark, “Raoult’s Law and Ideal Mixtures of Liquids”, Chemistry LibreTexts
- J. LaRue, “Most Solutions are Not Ideal”, Physical Chemistry(Chemistry LibreTexts)
- Wikipedia, “Raoult’s law”・”Azeotrope”・”Atmosphere of Earth”(共沸組成・空気の組成の数値とその出典)
関連記事
物理化学の全体像と主要な式の早見表は、物理化学の基礎まとめにまとめています。
減圧で沸点が下がるしくみと実験での使い方はロータリーエバポレーターとは、蒸気圧の温度変化はクラウジウス・クラペイロンの式、蒸気圧を決める分子の引き合いは分子間力とはにまとめています。
- ギブズエネルギー・エンタルピー・エントロピーの関係(ΔG = ΔH − TΔS)
- ファントホッフの式|平衡定数の温度依存と ΔG° = −RT ln K
- ファンデルワールスの状態方程式|理想気体と実在気体
- ボルツマン分布|エネルギー準位の占有数
- 還流とは?化学実験の加熱還流の目的・装置の組み方・温度【蒸留との違い】
- 有機溶媒の沸点・極性一覧表|トルエン・DMSOなど20種の性質と選び方
- 分液漏斗の使い方と分液のコツ|振り方・層の見分け方・エマルジョン