蛍光X線分析(XRF)とは?原理と特徴・WDXとEDXの違い・マトリックス効果
金属の部品や鉱物の粉を装置に入れて数分待つと、画面に「Fe、Cr、Ni…」と元素の名前と含有率の一覧が出てきます。試料は溶かしていませんし、燃やしてもいません。取り出した部品は、入れる前とまったく同じ姿です。それでも装置は、中にどの元素がどれだけあるかを言い当てます。
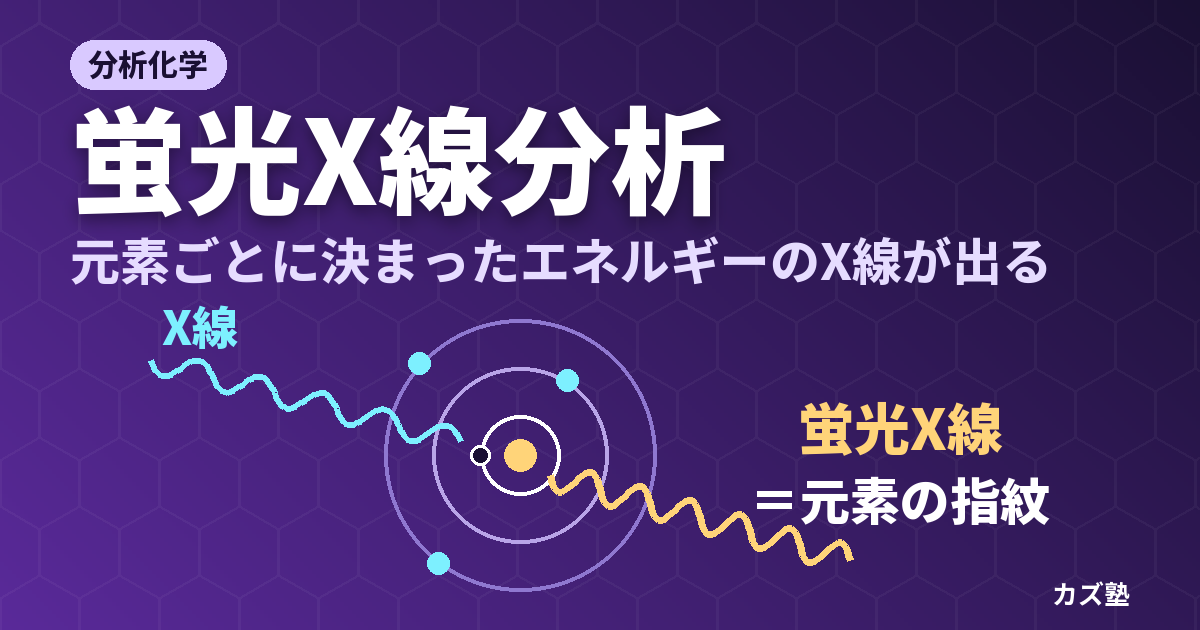
種明かしは、原子の奥にある電子です。X線を当てて原子核の近くの電子を1個はじき出すと、空いた席に外側の電子が落ち、そのとき元素ごとに決まったエネルギーのX線が出てきます。このX線を拾って元素を見分け、強さから量を求めるのが蛍光X線分析(XRF:X-ray fluorescence analysis)です。
試験で問われるのは「なぜ元素ごとにX線のエネルギーが決まるのか」「なぜ軽い元素は苦手なのか」「なぜ強度が濃度に比例しないことがあるのか」の3点です。この記事では、内殻の空孔から蛍光X線が出るしくみとモーズリーの法則から出発し、装置の2つの方式、マトリックス効果と定量の考え方、ICP や原子吸光との使い分けまでを1本の筋でつなげます。
蛍光X線分析とは——X線を当てて、元素ごとのX線を返してもらう
日本の規格 JIS K 0119(蛍光X線分析通則)は、蛍光X線を「X 線,γ 線などを物質に照射することによって,その物質を構成する原子の内殻の電子が励起されて生じた空孔に,外殻の電子が遷移するときに放出される X 線。」と定義し、「物質を構成する元素に固有のエネルギーをもつ」と添えています。試料に当てるX線のほうは一次X線と呼びます。分析の流れは単純で、一次X線を当てる → 出てきた蛍光X線をエネルギー(または波長)ごとに分ける → どのエネルギーにピークがあるかで元素を決め(定性分析)、ピークの強さから量を求める(定量分析)、の3段です。
わかること・わからないこと
| わかること | わからない・苦手なこと |
|---|---|
| どの元素が含まれるか(おおむね Na から U まで。装置によっては B などの軽元素も) | H(と He)は特性X線を出さない。C・N・O などの軽元素は、EDX(とくに大気中・携帯型)ではふつうピークが出ない(真空中で人工多層膜を使う WDX なら測れる) |
| 各元素がどれだけあるか(主成分から微量成分まで) | 元素がどんな化合物・酸化状態で入っているか(六価クロムか三価クロムか、など) |
| 固体・粉末・液体を、多くは溶かさず壊さずに | 分子の構造(有機化合物の同定には NMR・IR・MS を使う) |
有機化学の研究室では、合成した化合物の構造決定に XRF を使うことはまずありません。出番は、触媒に使った金属(Pd など)がどれだけ残っているかの目安、無機の原料や鉱物の組成、金属部品の材質の確認といった「元素の中身」を知りたい場面です。分子の C・H・N の量なら元素分析(CHN 分析)、溶液中の微量金属ならICP-MS と、測りたい元素と量で道具を選びます(使い分けは後半の比較表)。
なぜ「蛍光」と呼ぶのか
分子の蛍光は、紫外光などを吸収して励起された分子が、吸収したより低いエネルギーの光を出して元に戻る現象でした。蛍光X線も構図は同じで、高いエネルギーのX線を吸収して、それより低いエネルギーのX線を出すので、この名で呼ばれます。違うのは、分子の蛍光では価電子(外側の電子)が出入りするのに対し、蛍光X線では原子核のすぐ近くの内殻の電子が主役だという点です。この違いが、XRF が「元素」を見分け、「化学結合」にはほとんど鈍いという性格をそのまま決めています。
蛍光X線が出るしくみ——内殻の空孔と特性X線
原子の電子は、原子核に近い順に K 殻(主量子数 n = 1)、L 殻(n = 2)、M 殻(n = 3)…に入っています(殻と軌道の基本は電子配置と分子軌道の記事)。鉄を例に、蛍光X線が出るまでを3段に分けて見ます。
① 一次X線で内殻の電子をはじき出す
K 殻の電子を原子の外へはじき出すには、その電子の結合エネルギーより大きなエネルギーが要ります。鉄の K 殻の結合エネルギーは 7112 eV(7.11 keV)です(X-Ray Data Booklet)。したがって、7.11 keV より低いX線をいくら強く当てても、鉄の K 殻には穴があきません。逆に 7.11 keV を超えたとたん、鉄はX線を急に強く吸収するようになります。この境目を吸収端(K 吸収端)と呼びます。鉄によるX線の吸収のしやすさ(質量減弱係数)は、NIST の表で 7.112 keV のすぐ下の 53.19 cm2/g から、すぐ上の 407.6 cm2/g へ約7.7倍に跳ね上がります(後の図3)。吸収端のすぐ上ほどよく吸収され、エネルギーが上がるにつれてまた吸収されにくくなるので、鉄の K 線をいちばん効率よく出させるのは、吸収端を少し超えたエネルギーのX線です。
はじき出された電子は光電子と呼ばれます。光電子のエネルギーを測るのが XPS(X線光電子分光法)で、出てくる蛍光X線を測るのが XRF です。同じ「X線で内殻に穴をあける」出発点から、何を拾うかで別の分析法に分かれます(XPS の記事)。
② 外側の電子が落ちて、X線を出す:Kα・Kβ・L 線
K 殻に穴があいた原子はエネルギーの高い状態にあり、すぐに外側の電子が穴へ落ちて安定になります。落ちる前後のエネルギーの差が、X線の光子1個として出ていきます。これが蛍光X線で、元素ごとに決まったエネルギーをもつので特性X線とも呼びます。名前の付け方は、穴があいた殻の名前に、どの殻から落ちたかを表すギリシャ文字を添えるものです。
- Kα 線:L 殻 → K 殻。鉄では 7112 − 706.8 = 6405 eV と見積もられ、実測の Fe Kα1 線 6403.84 eV とほぼ一致する
- Kβ 線:M 殻 → K 殻。鉄では 7112 − 52.7 = 7059 eV(実測 7057.98 eV)。Kα より高エネルギーで、強さは鉄ではおよそ7分の1(Kβ/Kα ≈ 0.14。重い元素ほど比は大きく、Mo で約 0.2)
- L 線:L 殻にあいた穴へ M 殻などから落ちるときの線(Lα・Lβ など)。重い元素では K 線のエネルギーが高すぎて励起しにくいので、L 線で測る
上の引き算に使った結合エネルギーは、どちらも X-Ray Data Booklet の値です。蛍光X線のエネルギーは「2つの内殻のエネルギーの差」そのものなので、元素が決まればエネルギーが決まります。L 殻は 2s(L1)と、スピン軌道相互作用で2つに分かれた 2p(L2、L3)の3つの準位からなります。光子1個を出す遷移では軌道の方位量子数が1だけ変わる必要があるので(選択則)、1s の穴へ X線を出して落ちてくるのは 2p の電子で、2s からの遷移は X線としてはほとんど出ません。L3(706.8 eV)から落ちると Kα1、L2(719.9 eV)から落ちると Kα2 になります。鉄では差が13 eV しかないので、ふつうの EDX のスペクトルでは1本の Kα ピークに見えます。Kβ が Kα の 5〜8分の1 程度(元素によって変わる)、Lα と Lβ がおよそ 1:1 というのは、スペクトルを読むときの目安になります(Pb では Lα と Lβ が約 2.1 keV 離れて並ぶ)。
③ もう1つの道:オージェ電子と蛍光収率
穴に電子が落ちたときのエネルギーは、いつもX線になるとは限りません。そのエネルギーが同じ原子の別の電子に渡され、その電子が外へ飛び出すこともあります。これがオージェ電子の放出で、このときX線は出ません。K 殻の穴がX線を出して埋まる確率を蛍光収率 ωK といいます。Krause(1979)の評価値では、鉄の ωK は 0.340 で、K 殻の穴100個のうちX線になるのは約34個、残りの約66個はオージェ電子で埋まります。
蛍光収率は原子番号とともに大きく変わり、軽い元素ではほとんどがオージェ電子になります。これが「XRF は軽元素が苦手」の第一の理由で、あとの節で数値を並べて確かめます。オージェ電子のほうを測る分析法がオージェ電子分光法(AES)で、軽元素や表面の分析に使われます。
なぜ化学結合の影響を受けにくいのか
化学結合をつくるのは価電子で、結合の強さはせいぜい数 eV のエネルギーです。一方、鉄の K 殻の結合エネルギーは 7112 eV、L 殻でも約 700 eV あり、内殻の電子は原子核に強く引きつけられています。結合の相手が変われば内殻の準位もわずかには動きますが、K 殻と L 殻はどちらも原子核の近くにあるので同じ向きに動き、その差である Kα のエネルギーはほとんど変わりません。だから XRF は、金属の鉄でも、酸化鉄でも、有機鉄錯体でも、同じ位置に Fe Kα のピークを出します。元素を見分けるのには都合がよく、酸化状態を知りたいときには不都合な性質です。
実際には、Kβ のように価電子に近い殻が関わる線は酸化状態や配位子でわずかに変わることが知られていますが、その測定はふつう放射光施設などの高分解能の装置で行うもので、実験室の XRF の定性・定量では化学状態は読みません。酸化状態を知りたいときは、内殻の結合エネルギーそのもの(化学シフト)を測る XPS が向いています。
モーズリーの法則——√エネルギーが原子番号に比例する
1913〜1914年、Henry Moseley は多くの元素の特性X線を測り、Kα 線の振動数の平方根が原子番号にほぼ比例することを見つけました(Philosophical Magazine 1913, 26 と 1914, 27)。これがモーズリーの法則で、XRF の定性分析の土台です。
ボーアモデルから導く
水素型の原子(電子1個)では、主量子数 n の準位のエネルギーは、原子核の電荷を Z として −RyZ2/n2(Ry = 13.6 eV)です。内殻の電子は原子核のすぐ近くにいるので、多電子原子でもこの式がおおまかに当てはまります。Kα では L 殻(n = 2)の電子が K 殻(n = 1)へ落ちますが、このとき K 殻にはまだ電子が1個残っていて、原子核の電荷を1つぶん打ち消します(遮蔽)。そこで Z の代わりに Z − 1 を使うと
E(Kα) = Ry (Z − 1)2 × (1/12 − 1/22)
        = (3/4) × 13.606 eV × (Z − 1)2
        ≈ 10.20 eV × (Z − 1)2

両辺の平方根をとると    √E ∝ (Z − 1)
が得られます。エネルギーが原子番号の2乗で増えるのは、内殻の電子が受ける原子核の引力が Z に比例して強くなり、そのうえ原子核に近づく(軌道が縮む)からです。鉄(Z = 26)では 10.204 × 252 = 6378 eV となり、実測の 6404 eV と 0.4% しか違いません。価電子のエネルギーが数 eV なのに対し、内殻のエネルギー差が keV(可視光の数千倍)の X線領域に入るのはこのためです。
実測値と比べる
図2の左は、X-Ray Data Booklet の Kα1 線のエネルギーの平方根を原子番号に対して並べたものです。点はほぼ1本の直線に乗り、破線(10.2 eV × (Z − 1)2)ともよく重なります。
Moseley のこの関係は、化学の歴史の上でも大きな意味をもちました。周期表は当初、原子量の順に元素を並べていましたが、コバルト(原子量 58.9)とニッケル(58.7)のように原子量の順と化学的性質の順が食い違う組がありました。X線のエネルギーは原子量ではなく原子番号(原子核の電荷)で整然と並び、コバルトは 27、ニッケルは 28 と決まりました。直線の上に点が抜けている場所(原子番号 43・61・72・75)は、当時まだ見つかっていなかった元素の席を示していました。
分析の立場から見ると、モーズリーの法則が保証しているのは「ピークのエネルギーがわかれば元素が1つに決まる」ことです。隣り合う元素の Kα は、たとえば Fe(6.40 keV)と Co(6.93 keV)で約 0.5 keV 離れていて、半導体検出器でも十分に見分けられます。
軽元素が測りにくい理由——出にくく、弱く、吸われやすい
XRF では、原理的には Be(Z = 4)まで測れるとされますが、実際には Na(Z = 11)より軽い元素の定量は難しいことが多くあります。H(と He)は内殻をもたないので特性X線を出さず、C・N・O は EDX(とくに大気中で測る携帯型)ではふつうピークが出ません(真空中で人工多層膜を使う WDX なら測れる)。理由は3つ重なっています。
1. X線になる確率が小さい(蛍光収率)
図2の右のとおり、K 殻の蛍光収率は Fe で 0.340、Cu で 0.440、Mo で 0.765 と重い元素ほど大きく、軽い元素では急に小さくなります(Krause 1979)。Si は 0.050、Na は 0.023、C は 0.0028 です。同じ数の穴をあけても、Na は Fe の約15分の1、C は約120分の1しかX線を出しません。残りはオージェ電子として出ていきます。
この傾向は、2つの道の速さを比べると理解できます。X線を出す道(放射)の速さは、遷移のエネルギーの3乗に比例して大きくなる一方、内殻の軌道が縮むぶん遷移双極子モーメントは小さくなり、正味ではおよそ Z4 で増えます。これに対して、オージェ過程の速さは Z にほとんどよりません。そのため、軽い元素ではオージェ過程が圧倒的に速く、重い元素ほどX線を出す道が競争に勝つようになります。図2の右の曲線が、軽元素側で0近くに張りつき、重い元素側で1に近づいていくのはこのためです。
2. 出てきたX線のエネルギーが低い
軽元素の Kα 線は、Na で 1.04 keV、C で 0.28 keV しかありません。エネルギーの低いX線は物質にとても吸収されやすく、試料の中から表面まで出てくる途中で、さらに装置の中の空気や検出器の窓でも吸われてしまいます。そこで軽元素を測る装置は、X線の通り道を真空(残留圧力 10 Pa 程度)にするかヘリウムで置き換えます(ヘリウムは空気より吸収が小さいが、真空よりは軽元素の強度が少し落ちる)。
3. 試料のごく表面からしか届かない
吸収されやすいということは、試料の深いところで出た軽元素のX線は外に出られない、ということでもあります。軽元素の信号は試料の表面近く(数 μm 程度。後の計算例5)だけから来るので、表面の汚れ・凹凸・粒の大きさの影響を強く受けます。
このため、装置の仕様に書かれる測定範囲は方式によって違います。公設試験研究機関の装置の例では、波長分散型(WDX)が B(Z = 5)から、エネルギー分散型(EDX)が Na(Z = 11)からとされています(静岡県工業技術研究所)。有機物や樹脂を測ると、その大半を占める C・H・O は「見えない成分」として扱われます。
装置の構成——X線管・試料室・分光と検出
XRF の装置は、一次X線をつくる X線管、試料室、出てきた蛍光X線をエネルギー(波長)ごとに分けて数える部分からなります。分け方には、分光結晶でX線を回折させて波長ごとに分ける波長分散型(WDX、WDXRF)と、半導体検出器でX線1個ずつのエネルギーを直接測るエネルギー分散型(EDX、EDXRF)の2つがあります。
X線管:一次X線をつくる
X線管は、電子を高電圧で加速して金属のターゲット(陽極)に当て、X線を出します。ターゲットには W や Rh などの重い金属が使われ、加速電圧は 20〜60 kV 程度です。出てくるX線は、ターゲット元素の特性X線(Rh なら Rh Kα 20.22 keV など)と、電子が急に減速するときの連続X線(制動放射)の重ね合わせです。連続X線のエネルギーの上限は加速電圧で決まり(30 kV なら 30 keV まで)、ターゲットの特性X線より高いエネルギーの部分も含むので、重い元素の K 殻を励起するのに使えます(計算例4)。
X線管から出たX線の一部は試料で散乱されて検出器に入るので、スペクトルには試料に含まれていなくてもターゲット元素のピークが現れます。エネルギーを変えずに散乱されたもの(レイリー散乱)は Rh Kα と同じ 20.22 keV に、電子にエネルギーを一部渡して散乱されたもの(コンプトン散乱)はそれより少し低いところに、幅の広いピークになります。「試料に Rh が入っている」と読み違えないよう、自分の装置のターゲットを知っておく必要があります。
波長分散型(WDX):分光結晶でブラッグ反射させる
WDX は、蛍光X線を面間隔 d がわかっている結晶(分光結晶)に当て、ブラッグの式を満たす角度でだけ強く反射されることを使って波長を選びます。
2d sinθ = nλ            (n:反射の次数)

X線のエネルギーと波長の換算:  λ(nm)= 1.2398 / E(keV)
これはX線回折(XRD)と同じ式です。XRD は「波長のわかったX線で、未知の結晶の面間隔を測る」のに対し、WDX は逆に「面間隔のわかった結晶で、未知のX線の波長を測る」と考えると、2つの装置の関係がすっきりします。結晶を回して角度 θ を、検出器をその2倍の角度 2θ に合わせると、その角度に対応する波長のX線だけが検出器に入ります。
sinθ は1を超えないので、1つの結晶で測れるのは λ < 2d の波長だけです。軽元素ほど波長が長くなるので、元素の範囲に合わせて面間隔の違う結晶を使い分けます。
| 分光結晶 | 面間隔 d(nm) | 使える波長(nm) | エネルギーに直すと(keV) | Kα 線で測れる元素の目安 |
|---|---|---|---|---|
| LiF(200)(フッ化リチウム) | 0.2014 | 0.053〜0.379 | 3.3〜23.4 | K から Cd まで(遷移金属など) |
| LiF(220) | 0.1424 | 0.037〜0.268 | 4.6〜33.5 | V から La まで。同じ波長の差を大きな角度の差にできる |
| PE(002)(ペンタエリトリトール) | 0.4371 | 0.114〜0.821 | 1.5〜10.9 | Si から As まで(重い元素の L 線も) |
| TlAP(フタル酸水素タリウム) | 1.295 | 0.338〜2.434 | 0.51〜3.7 | O から K まで(Na・Mg・Al など) |
| 人工多層膜(周期 6 nm の例) | 6.00 | 1.566〜11.276 | 0.11〜0.79 | B から F まで(C・N・O など) |
(面間隔と使える波長は Wikipedia “X-ray fluorescence” の分光結晶の表により、エネルギーは λ(nm)= 1.2398 / E(keV)で換算した。JIS K 0119 も、波長分散方式の分光素子として分光結晶と人工多層膜を挙げています。)軽元素用に人工多層膜を使えるのが、WDX が B などの軽元素まで測れる理由の1つです。
WDX には、1つの分光器で角度を順に動かして元素を1つずつ測る逐次型と、元素ごとに角度を固定した分光器と検出器を何組も並べた同時型があります。LibreTexts の教科書は、逐次型では20元素を測るのに30分以上かかることがある一方、同時型は最大30組の結晶と検出器を備え、多元素の試料でも1分かからないとしています。同時型は速い代わりに、測れる元素が並べた分光器の分に限られます。
エネルギー分散型(EDX):X線1個ずつのエネルギーを測る
EDX は分光結晶を使わず、蛍光X線をまとめて半導体検出器に入れます。X線の光子1個が検出器のシリコンに吸収されると、そのエネルギーに比例した数の電子と正孔の対ができ、パルスの大きさからエネルギーがわかります。1個ずつのパルスをエネルギーごとに数えて並べたものが、横軸がエネルギーのスペクトルです。現在は、ペルチェ素子で冷やすシリコンドリフト検出器(SDD)が主流です。
EDX の弱点はエネルギー分解能です。複数のメーカー(Amptek、日立ハイテク、Mirion、KETEK)の SDD の仕様書では、Mn Kα(5.9 keV)のピークの半値全幅が、およそ 120〜140 eV です(計数率が高いときや速く処理するときは広がる)。これより近いピークは重なって1本に見えます。一方、全元素を同時に測れて速く、分光器の機械的な動きが無いので小型にでき、手に持って使う携帯型もあります。
半導体検出器ならではの見かけのピークも知っておきます。入ってきたX線の一部が検出器のシリコンを励起し、Si Kα(1.74 keV)が検出器の外へ逃げると、本来のピークより 1.74 keV 低いところに小さなエスケープピークが出ます。2個の光子がほぼ同時に入ると、2つのエネルギーの和の位置にサムピークが出ます。どちらも試料の元素ではありません。
WDX と EDX の比較
| 比べる点 | 波長分散型(WDX) | エネルギー分散型(EDX) |
|---|---|---|
| 分け方 | 分光結晶でブラッグ反射させ、波長(角度)で分ける | 半導体検出器で光子1個ずつのエネルギーを測る |
| 分解能 | 高い(重なりを分けやすい) | 低い(SDD で Mn Kα の半値全幅 120〜140 eV 程度) |
| 軽元素 | 得意(人工多層膜で B などまで。装置の例:B〜Cm) | 苦手(装置の例:Na〜U) |
| 速さ・手軽さ | 逐次型は時間がかかる。装置は大型 | 全元素を同時に測れて速い。卓上型・携帯型がある |
| 向いている用途 | 高精度の定量、軽元素、微量成分 | スクリーニング、異物の簡易分析、現場での選別 |
なお「EDX」という略号は、走査型電子顕微鏡(SEM)に付けて電子線で励起するエネルギー分散型X線分光(EDS とも書く)にも使われます。検出器の原理は同じでも、励起に電子線を使うかX線を使うかで性格が変わります(後の比較表とSEM の記事)。
スペクトルの読み方と、ピークの重なり
EDX のスペクトルを前にしたら、次の順で読みます。
- Kα と Kβ の組を探す:強いピークの少し高エネルギー側に、5〜8分の1程度の強さの Kβ があるか。組で見つかれば、その元素だとほぼ確定できる
- 重い元素は L 線の組で探す:Pb・Hg などは Lα と Lβ がほぼ同じ強さで並ぶ。Pb の K 線(約 75 keV)は、ふつうの X線管では励起できない
- 装置由来のピークを除く:ターゲット元素のレイリー散乱・コンプトン散乱、エスケープピーク、サムピーク
- 重なりを疑う:近いエネルギーに別の元素の線がないか、表で確かめる
重なりの代表例は、鉛とヒ素です。X-Ray Data Booklet の値で、Pb Lα1 は 10551.5 eV、As Kα1 は 10543.7 eV で、差はわずか 7.8 eV しかありません。半値全幅が 120 eV を超える EDX では完全に1本に重なります。WDX でも、LiF(200) で 2θ にすると 33.92° と 33.95° で、差は 0.03° にすぎません。こういうときは重ならない別の線で確かめます。Pb なら Lβ1(12613.7 eV)、As なら Kβ1(11726.2 eV)で、こちらは約 0.9 keV 離れています。同じように、S Kα(2307.8 eV)と Mo Lα(2293.2 eV)と Pb Mα(2345.5 eV)、Na Kα と Zn Lβ も重なりやすい組です。
分解能の改善が効いた例もあります。Pb Lα(10.55 keV)と Bi Lα(10.84 keV)は約 0.29 keV 離れていますが、ASDL の XRF 教材は、分解能が約 0.2 keV の旧型の Si-PIN 検出器ではこの2つを分けられず、約 0.15 keV の SDD なら分けられるとしています。
定量とマトリックス効果——強度が濃度に比例しない理由
ピークの強さ(単位時間に数えた光子の数)は、その元素の濃度が高いほど大きくなります。しかし、ランベルト・ベールの法則の吸光度のように「濃度に比例する」とは限りません。同じ 1% の鉄でも、軽いプラスチックの中にあるときと、重い金属の中にあるときでは、出てくる Fe Kα の強さが違います。測りたい元素以外の成分(マトリックス)が強度を変えることをマトリックス効果と呼び、XRF では次の2つが主役です。
吸収と励起:吸収端の位置関係で決まる
蛍光X線は試料の中で出て、外に出てくるまでに試料自身に吸収されます。どれだけ吸収されるかは、まわりにどんな元素があるかで決まります。図3は、鉄による X線の吸収のしやすさ(質量減弱係数)を、NIST の表からエネルギーに対して描いたものです。
ステンレス鋼(鉄・クロム・ニッケル)を考えます。Ni Kα(7.48 keV)は鉄の K 吸収端(7.11 keV)のすぐ上にあるので、鉄に強く吸収されます。質量減弱係数は約 360 cm2/g で、鉄自身の Fe Kα(約 71 cm2/g)の約5倍です。そのため、ニッケルの信号は鉄の多い試料ほど弱く出ます。これが吸収効果で、濃度が低めに見積もられる向きに働きます。
鉄に吸われた Ni Kα のエネルギーは消えるわけではありません。吸収したことで鉄の K 殻に穴があき、そこから Fe Kα が出ます。つまり鉄の信号は、X線管からの一次X線による分に加え、ニッケルの蛍光X線による分だけ上乗せされます。これが励起効果(二次励起、enhancement)で、濃度が高めに見積もられる向きに働きます。同じ理屈で、Fe Kα(6.40 keV)はクロムの K 吸収端(5.99 keV)より高いので、鉄の多い試料ではクロムの信号が鉄の蛍光X線で持ち上げられます。
まとめると、共存元素の吸収端より少し高いエネルギーの蛍光X線は吸われて弱まり、吸ったほうの元素の蛍光X線は強まる。どちらが起こるかは、X-Ray Data Booklet の表で線のエネルギーと吸収端の大小を比べれば予想できます。
分析深さ:どこまでの深さの情報か
試料の中で生まれた蛍光X線は、表面まで出てくる間に指数関数的に弱まります。この減り方は、溶液の中を通る光が弱まるランベルト・ベールの法則と同じ形で、厚さ x を通ると強さは exp(−μρx) 倍になります(μ:質量減弱係数、ρ:密度)。強さが 1/e(約37%)になる深さ δ = 1/(μρ) が、信号がどこから来るかの目安です。
δ = 1 / (μ ρ)

厚さ t の試料から出る強さ(厚い試料の強さを 1 とする)
  I(t) / I(∞) = 1 − exp(−t / δ)
  t = δ で 63%、t = 3δ で 95%、t = 4.6δ で 99%
ここでは、蛍光X線が試料の面に垂直に出てくる場合だけを考え、一次X線が入っていく途中の吸収や、入射・取り出しの角度は無視しています。実際の深さはこれより浅くなるので、上限の目安と考えてください。それでも、元素と試料によって分析深さが何桁も違うことははっきりわかります(計算例5)。鉄の中の Ni Kα は 3.5 μm、ケイ素の中の Al Kα は約 8 μm、ポリエチレンの中の Pb Lα は約 6 mm です。
この深さから、XRF の性格がいくつも説明できます。
- XRF は表面分析ではない:XPS が表面の数 nm(およそ 10 nm 以下)を見るのに対し、XRF は μm〜mm の深さの平均を見る。表面の薄い汚れには鈍いが、軽元素や重い母材では深さが浅くなる
- 試料には十分な厚さが要る:厚さが分析深さより薄いと、強度が厚さで変わってしまう。軽いマトリックス中の重い元素ほど厚い試料が要る
- 膜厚を測れる:逆に、薄い膜の強度が厚さで変わることを使えば、めっきなどの膜厚が測れる。JIS K 0119 の適用範囲にも膜厚測定が含まれている
検量線法と FP 法
マトリックス効果があるので、XRF の定量では、未知試料とマトリックスのよく似た標準試料で検量線を作るのが基本です(検量線法。考え方は検量線法の違いの記事)。鉄鋼なら鉄鋼の標準試料、セメントならセメントの標準試料を使います。LibreTexts の教科書は、マトリックスの影響を抑える方法として、マトリックスを合わせた外部標準のほか、内部標準法(全試料に同じ量の別元素を加え、強度の比をとる)、吸収の小さい物質で薄める希釈を挙げています。純物質1点との比較だけで濃度を出す簡易な方法では、マトリックスが違うと 2〜3 倍の誤差が出ることもある、とも注意しています。
もう1つの方法がファンダメンタルパラメーター法(FP 法)です。一次X線のスペクトル、各元素の吸収係数、蛍光収率、発光線の相対強度といった物理定数(ファンダメンタルパラメーター)を使い、仮の組成から各元素の蛍光X線の強度を理論計算し、測定値と合うまで組成を直していきます。吸収と励起を計算の中で扱えるので、構成元素がわかっていれば標準試料なしで含有率を推定できます(静岡県工業技術研究所の装置紹介)。
ただし FP 法の計算は「試料全体の組成」を前提にしています。XRF で見えない C・H・O が多い試料では、それらを何と仮定するか(樹脂の主成分として与える、酸化物として与えるなど)で、ほかの元素の結果が変わります。セメントや岩石の分析で、酸素を測らずに各元素が標準的な酸化物(SiO2、CaO など)として存在すると仮定して計算するのも、この事情によるものです。FP 法の結果は便利な推定値ですが、見えない成分の仮定が合っているかを確かめずに鵜呑みにしないことが大切です。
試料の調製:そのまま・加圧成形・ガラスビード
XRF の強みは前処理が少ないことですが、正確な定量を目指すほど調製が効いてきます。
- そのまま測る:金属板・部品・樹脂。表面を平らにし、汚れを除く。分析深さが浅い軽元素ほど表面の状態が効く
- 粉末を加圧成形する:細かく粉砕して錠剤状に押し固める。粒が分析深さに比べて大きいと、粒ごとに組成が違う効果(粒度効果)が強度に出るので、細かく砕く
- ガラスビードにする:粉末をホウ酸塩の融剤と高温で溶かし、均一なガラスにする。粒度や鉱物の違いの影響が消え、融剤で薄まるのでマトリックス効果も小さくなる。代わりに軽元素や微量成分は薄まって測りにくくなる
計算例(数値はすべて Python で再計算)
X線のエネルギーは X-Ray Data Booklet、質量減弱係数は NIST の表の値を使います(表の点の間は両対数で補間)。有効数字の扱いは有効数字の記事を参照してください。
例題1(モーズリーの法則で Kα を見積もる):E(Kα) ≈ (3/4)Ry(Z − 1)2(Ry = 13.606 eV)を使って、鉄(Z = 26)と銅(Z = 29)の Kα 線のエネルギーを見積もり、実測の Kα1(Fe 6403.84 eV、Cu 8047.78 eV)と比べよ。
(3/4) × 13.606 = 10.204 eV。鉄は 10.204 × 252 = 6378 eV(実測より 0.4% 低い)、銅は 10.204 × 282 = 8000 eV(0.6% 低い)。遮蔽を「ちょうど1個」とみなす単純なモデルでも、1% 以内で合う。Na(1020 eV、実測 1041 eV)や Mo(17153 eV、実測 17479 eV)では約2%ずれ、遮蔽が厳密に1ではないことがわかる。
例題2(ピークから元素を決める):ある金属片の EDX スペクトルに 7.48 keV の強いピークと、8.26 keV に約7分の1の強さのピークが見つかった。モーズリーの法則から元素を推定せよ。
√(7480 / 10.204) = 27.07 なので Z − 1 ≈ 27、Z = 28 でニッケル。X-Ray Data Booklet の Ni Kα1 は 7478.15 eV、Ni Kβ1 は 8264.66 eV で、2本目のピークが Kβ だと考えると強度比(約7分の1。鉄やニッケル付近の Kβ/Kα はおよそ 0.13〜0.14)とも合う。Kα と Kβ を組で確かめるのが、元素を決めるときの基本。
例題3(WDX の分光角):(1) Fe Kα1(6403.84 eV)を LiF(200)(d = 0.2014 nm)で1次反射させるときの 2θ を求めよ。(2) Al Kα1(1486.70 eV)を同じ結晶で測れるか。測れないなら TlAP(d = 1.295 nm)での 2θ を求めよ。
(1) λ = 1.23984 / 6.40384 = 0.19361 nm。sinθ = λ / (2d) = 0.19361 / 0.4028 = 0.4807、θ = 28.73°、2θ = 57.46°。
(2) λ = 1.23984 / 1.48670 = 0.8340 nm。λ / (2d) = 2.07 で1を超えるので、LiF(200) ではどの角度でも反射しない(λ < 2d が必要)。TlAP では sinθ = 0.8340 / 2.590 = 0.3220、θ = 18.78°、2θ = 37.57°。軽元素ほど面間隔の大きい結晶が要る理由がこれ。
例題4(一次X線で励起できるか):Rh ターゲットの X線管の Rh Kα1(20.216 keV)で、Mo(K 吸収端 20.000 keV)と Cd(K 吸収端 26.711 keV)の K 線を励起できるか。Cd の K 線を出すには、X線管の加速電圧をどうすればよいか。
Rh Kα は Mo の K 吸収端より 0.216 keV 高いので Mo の K 殻を励起できるが、Cd の吸収端(26.711 keV)より低いので Cd の K 殻は励起できない(次の Tc の吸収端 21.044 keV にも届かないので、Rh Kα で K 線を出せるのは Mo まで)。Cd の K 線を出すには、連続X線に 26.711 keV より高いエネルギーの成分が含まれるよう、加速電圧を 26.7 kV より十分高くする(連続X線の上限エネルギーは加速電圧で決まる)。または Cd を L 線(Lα1 3133.73 eV)で測る。ただし L 線は低エネルギーで吸収されやすく、まわりの元素の線とも重なりやすい。
例題5(分析深さ):蛍光X線が試料の面に垂直に出てくるとして、強さが 1/e になる深さ δ = 1/(μρ) を求めよ。(1) 鉄(ρ = 7.874 g/cm3)中の Ni Kα(μ = 360.5 cm2/g)と Fe Kα(μ = 70.9 cm2/g)、(2) ポリエチレン(ρ を 0.95 g/cm3 と仮定)中の Pb Lα(10.55 keV。炭素と水素の値を質量分率で平均して μ = 1.82 cm2/g)と、金属鉛(ρ = 11.35 g/cm3)中の Pb Lα(μ = 114.1 cm2/g)。
(1) Ni Kα:δ = 1 / (360.5 × 7.874) = 3.52 × 10⁻⁴ cm = 3.5 μm。Fe Kα:1 / (70.9 × 7.874) = 1.79 × 10⁻³ cm = 17.9 μm。同じ鉄の中でも、吸収端のすぐ上にある Ni Kα は約5倍浅いところからしか届かない。
(2) ポリエチレン中の Pb Lα:δ = 1 / (1.82 × 0.95) = 0.58 cm = 5.8 mm。99% の強さを得るには 4.6δ ≈ 27 mm の厚さが要る。金属鉛中の Pb Lα:1 / (114.1 × 11.35) = 7.7 × 10⁻⁴ cm = 7.7 μm(99% は約 36 μm)。同じ Pb Lα でも、軽いマトリックスでは mm、重いマトリックスでは μm のオーダーで、約750倍違う。樹脂中の鉛を測るときに試料の厚さをそろえる必要があるのはこのため。
ICP・原子吸光・SEM-EDX・XPS との使い分け
元素を測る方法はたくさんあり、どれも「何を測るか」「試料をどうするか」が違います。ICP-MS・ICP 発光分光分析・原子吸光分析は、試料を酸で溶かして溶液にし、高温で原子やイオンにしてから測ります。XRF は固体のまま測ります。この違いが、得意・不得意を分けています。
| 方法 | 試料 | 測るもの | 濃度・深さの目安 | 向いている場面 |
|---|---|---|---|---|
| XRF | 固体・粉末・液体をそのまま(多くは非破壊) | X線で励起した元素の特性X線 | ppm 程度(条件のよい元素・装置ではそれ以下)〜100%。深さは μm〜mm | 主成分〜微量成分の迅速な組成、材料の確認、スクリーニング |
| ICP-MS | 溶液(酸分解が必要) | プラズマでできたイオンの m/z | 溶液で ppb〜ppt | 超微量の金属、同位体比、医薬品の元素不純物 |
| ICP 発光分光分析 | 溶液 | プラズマで励起された原子・イオンの発光 | 溶液で μg/mL〜ng/mL | 多元素を同時に、溶液で正確に |
| 原子吸光分析 | 溶液 | 基底状態の原子による光の吸収 | フレームで mg/L、電気加熱で μg/L〜ng/L | 決まった少数の元素を安価に |
| SEM-EDX | 固体(真空に入れられるもの) | 電子線で励起した特性X線 | 主成分〜少量成分。電子線を絞った微小部 | 粒子1個・異物・断面の元素分布を、像を見ながら |
| XPS | 固体(超高真空) | X線で飛び出した光電子のエネルギー | 表面の数 nm(およそ 10 nm 以下) | 表面の元素と酸化状態(化学シフト) |
(ICP-MS・ICP 発光・原子吸光の濃度の目安は、それぞれの記事の比較表と同じ値。XRF の範囲は複数のメーカーの資料が「ppm 以下から 100%」と表記しているものを、元素と条件によることを含めて書いた。XPS の深さは Wikipedia “X-ray photoelectron spectroscopy” による。)
使い分けの考え方
- 試料を溶かせない・溶かしたくない:XRF。金属部品・文化財・岩石をそのまま測れる。溶かせば測れるが溶かす手間と汚染が増える場合も XRF が速い
- ppb 以下の微量を正確に:ICP-MS。XRF は固体の ppm 程度が得意な領域で、溶液の超微量は ICP の領域
- μm の粒子1個を狙いたい:SEM-EDX。電子線は細く絞れるので微小部を狙えるが、電子が試料の中で減速するときの連続X線(制動放射)が背景に重なり、微量元素には不利。X線で励起する XRF では電子の減速による背景が生じないので、同じ EDX の検出器でも微量元素に強い(X線管の連続X線が試料で散乱されてできる背景はある)
- 酸化状態を知りたい:XPS(表面)。XRF は前に述べたように化学状態にほぼ鈍い
用途——RoHS のスクリーニング・材料・膜厚
電気電子製品の有害物質のスクリーニング
XRF のよく知られた用途が、電気電子製品に含まれる有害物質のスクリーニングです。国際規格 IEC 62321-3-1 は、電気電子製品の均質な材料(高分子・金属・セラミックス)について、XRF で鉛・水銀・カドミウム・全クロム・全臭素のスクリーニングを行う方法を定めています。
ここで「全クロム」「全臭素」と書かれていることに、XRF の性格がそのまま表れています。規制で問題になるのは六価クロムや、特定の臭素系難燃剤(PBB・PBDE)です。ところが XRF は、元素のクロムが六価か三価か、臭素がどの化合物に入っているかを区別できません。測れるのはクロムと臭素の総量だけです。そこで XRF は「総量が十分に少なければ、六価クロムや PBB・PBDE も問題になりえない」と判断するふるい分けに使い、総量が多いものだけを、六価クロムの比色法(IEC 62321-7-1・7-2)や PBB・PBDE の GC-MS(IEC 62321-6)といった化学種を区別できる方法で確かめます。速くて壊さない XRF で大半をふるい落とし、手間のかかる確定分析を必要なものだけに回す、という分担です。カドミウムや水銀は元素そのものが対象なので、XRF の総量の情報がそのまま意味をもちます。一方、のちに規制対象に加わったフタル酸エステル4種は C・H・O だけからできていて、目印になる元素がないので、XRF ではスクリーニングできません。
そのほかの用途
- 金属材料・セラミックス・セメント・岩石の組成:主成分から微量成分まで、品質管理や材質の推定に。WDX の高精度の定量が活きる
- めっき・コーティングの組成と膜厚:分析深さより薄い膜の強度が厚さで変わることを使う
- 異物・コンタミネーションの調査:EDX で何の元素が入っているかを素早く見る
- 携帯型による現場の選別:Wikipedia によれば、玩具の鉛の検査、スクラップ金属の選別、住宅の塗料中の鉛の測定などに使われる
- 元素マッピング:試料を動かしながら測り、元素の分布を画像にする(JIS K 0119 の適用範囲に含まれる)
試験での問われ方
大学の機器分析・分析化学の試験や院試では、XRF は次のような形で出題されます。
- 原理の説明:蛍光X線が出るしくみを、内殻の空孔・外殻からの遷移・元素固有のエネルギーの3つの語を使って説明する。オージェ電子との競合(蛍光収率)まで書けると強い
- モーズリーの法則:√ν(または √E)が Z − 1 に比例することを、ボーアモデルと遮蔽から導く。数値から元素を当てる(例題1・2)
- WDX と EDX:分光の原理(ブラッグの式と半導体検出器)、分解能・軽元素・速さの違いを表にする。ブラッグ角の計算(例題3)
- 軽元素が苦手な理由:蛍光収率が小さい、X線のエネルギーが低く吸収されやすい、そのため表面のごく浅い層からしか届かない、の3点を挙げる
- マトリックス効果:吸収と励起の例を、吸収端の位置関係から説明する。対策(標準試料・FP 法・ガラスビード・希釈)
- 他法との比較:ICP・原子吸光との違い(試料の状態・濃度範囲・非破壊)、XPS との違い(深さ・化学状態)
まとめ
XRF の性格は、すべて「内殻の電子が主役」という1点から出てきます。内殻だから元素ごとにエネルギーが決まり、化学結合には鈍い。X線を出すか電子を出すかの競争があるから軽元素が苦手。X線が試料に吸われるから、マトリックス効果と分析深さが生まれる。この筋を押さえておけば、装置の違いも定量の注意点も、暗記ではなく理由から説明できます。
よくある質問
試料にX線(一次X線)を当て、原子の内殻の電子がはじき出されてできた空孔に外殻の電子が落ちるときに出る、元素固有のエネルギーをもつX線(蛍光X線)を測って、含まれる元素の種類と量を調べる分析法です。ピークのエネルギーで元素を決め、強さから量を求めます。固体や粉末を溶かさずに、多くは壊さずに測れるのが特徴で、JIS K 0119(蛍光X線分析通則)に一般的な事項が定められています。
波長分散型は、蛍光X線を分光結晶に当ててブラッグの式 2d sinθ = nλ を満たす角度で反射させ、波長ごとに分けて測ります。分解能が高く、人工多層膜を使えば B などの軽元素まで測れるので、高精度の定量に向きます。エネルギー分散型は、半導体検出器(シリコンドリフト検出器など)でX線1個ずつのエネルギーを直接測ります。全元素を同時に速く測れて小型・携帯型にできますが、分解能が低く(Mn Kα で半値全幅 120〜140 eV 程度)、近いピークが重なります。
理由は主に3つです。1つ目に、軽元素では内殻の空孔がX線を出さずにオージェ電子を出して埋まることが多く、X線になる確率(蛍光収率)が小さいためです。K 殻の蛍光収率は Fe で 0.34 なのに対し、Na で 0.023、C で 0.0028 しかありません。2つ目に、軽元素の蛍光X線はエネルギーが低い(Na Kα 1.04 keV、C Kα 0.28 keV)ので、試料自身や空気・検出器の窓に吸収されやすいためです。3つ目に、吸収されやすいので試料のごく表面(数 μm 程度)からしか信号が届かず、表面の汚れや粒の大きさの影響を強く受けるためです。そのため光路を真空やヘリウムにし、波長分散型では人工多層膜を使って測ります。
測りたい元素以外の共存成分(マトリックス)によって、蛍光X線の強度が濃度に比例しなくなる効果です。主に2種類あります。吸収効果は、測りたい元素の蛍光X線が共存元素の吸収端より少し高いエネルギーのときに強く吸収されて弱まる効果で、たとえば鉄の中の Ni Kα がこれに当たります。励起効果(二次励起)は、共存元素の蛍光X線を吸収して測りたい元素の蛍光X線が上乗せされる効果で、鉄の中のクロムが Fe Kα で励起されるのが例です。マトリックスの似た標準試料による検量線、FP 法による理論補正、ガラスビードや希釈によって補正・低減します。
試料を固体のまま、溶かさずに短時間で、主成分から ppm 程度の成分まで調べたいときは蛍光X線分析が向きます。ICP 発光分光分析や ICP-MS は試料を酸で溶かして溶液にする必要がありますが、ICP-MS では溶液で ppb〜ppt の超微量まで測れ、同位体比もわかります。蛍光X線分析は X線が届く深さ(μm〜mm)の平均を見るので、試料の厚さや表面の状態、マトリックスの違いに注意が要ります。化学状態(たとえば六価クロムか三価クロムか)は、どちらの方法も単独では区別できません。ICP-MS では、先に HPLC などで化学種を分けてから測る LC-ICP-MS のように、分離と組み合わせて区別します。
参考文献
- JIS K 0119:2008 蛍光X線分析通則(日本規格協会)
- A. C. Thompson et al., X-Ray Data Booklet, Lawrence Berkeley National Laboratory, Table 1-1(Electron binding energies)・Table 1-2(Photon energies of principal emission lines)・Section 1.3(Fluorescence yields)
- M. O. Krause, “Atomic radiative and radiationless yields for K and L shells”, J. Phys. Chem. Ref. Data 1979, 8, 307
- J. H. Hubbell, S. M. Seltzer, Tables of X-Ray Mass Attenuation Coefficients and Mass Energy-Absorption Coefficients, NIST Standard Reference Database 126
- H. G. J. Moseley, “The High-Frequency Spectra of the Elements”, Philosophical Magazine 1913, 26, 1024; Part II, 1914, 27, 703
- LibreTexts, Instrumental Analysis, §12.3 X-Ray Fluorescence
- LibreTexts(Analytical Sciences Digital Library), Introduction to XRF: An Analytical Perspective, §2 Interpretation of XRF Spectra
- IEC 62321-3-1, Determination of certain substances in electrotechnical products — Part 3-1: Screening — Lead, mercury, cadmium, total chromium and total bromine using X-ray fluorescence spectrometry
- 静岡県工業技術研究所「波長分散型蛍光X線分析装置」、静岡県工業技術情報 2021 No.2
関連記事
機器分析の全体像は機器分析総まとめ、実験操作は有機化学実験の基本操作まとめにまとめています。 分析化学の記事を、知りたいことから装置を選べるように並べた分析化学のまとめもあります。
- XRD(X線回折)とは?原理とブラッグの式・粉末X線回折パターンの読み方
- ICP-MSとは?原理と多原子イオン干渉の対策、ICP発光・原子吸光との違い
- 原子吸光分析とは?原理・中空陰極ランプ・原子化法・干渉とICPとの違い
- 元素分析(CHN分析)とは?原理と計算方法・論文の±0.4%基準とずれの原因
- XPS(X線光電子分光法)とは?原理と化学シフト・結合エネルギーの読み方
- SEM(走査型電子顕微鏡)の原理|二次電子・反射電子の違いとEDX元素分析
- ランベルト・ベールの法則とは?吸光度・透過率・モル吸光係数の求め方
- 検量線とは?絶対検量線法・内部標準法・標準添加法の違いと使い分け