分光光度計の原理と使い方|UV-Visの構成・ダブルビーム・迷光と校正
研究室の分光光度計で、溶媒を入れたセルを2つ置いて「ベースライン」を押し、片方を試料に入れ替えて「スタート」を押す。数十秒でスペクトルが描かれます。毎日のように使う装置ですが、ふたの中で何が起きているかを説明できるでしょうか。なぜランプが2本あるのか。なぜ紫外の測定ではガラスでなく石英のセルを使うのか。なぜセルを2つ置くのか。そして、なぜ吸光度 3 の値は信用しにくいのか。
装置が直接測っているのは、光の強さの「比」だけです。濃度も ε も、その比から計算した結果にすぎません。だから、比を正しくとれない原因——光源のゆらぎ、波長のずれ、幅の広すぎる光、迷い込んだ光、光を吸うセルや溶媒——が、そのまま測定値の誤差になります。この記事では、装置の部品を光の通る順にたどりながら、それぞれの設定と注意点が「なぜ必要か」を説明します。吸光度と濃度の関係(A = εcl)そのものはランベルト・ベールの法則の記事で、共役と吸収波長の関係は共役化合物と紫外分光法で扱っているので、ここでは「装置」に絞ります。
分光光度計とは:何を測る装置か
日本薬局方は、紫外可視吸光度測定法を「通例,波長200 nmから800 nmまでの範囲の光が,物質により吸収される度合いを測定し,物質の確認,純度の試験及び定量などを行う方法」と定め、測定装置として分光光度計または光電光度計を挙げています。2つの違いは、波長の選び方です。光電光度計(フィルター光度計)は色ガラスなどのフィルターで決まった波長帯の光を取り出し、分光光度計は分光器(モノクロメーター)で波長を自由に選びます。Harvey の教科書も、モノクロメーターで波長を選ぶ装置を分光光度計(spectrophotometer)と呼んでいます。波長を少しずつ変えながら測れるので、吸光度を波長に対して並べた吸収スペクトルが得られるのが、分光光度計の強みです。
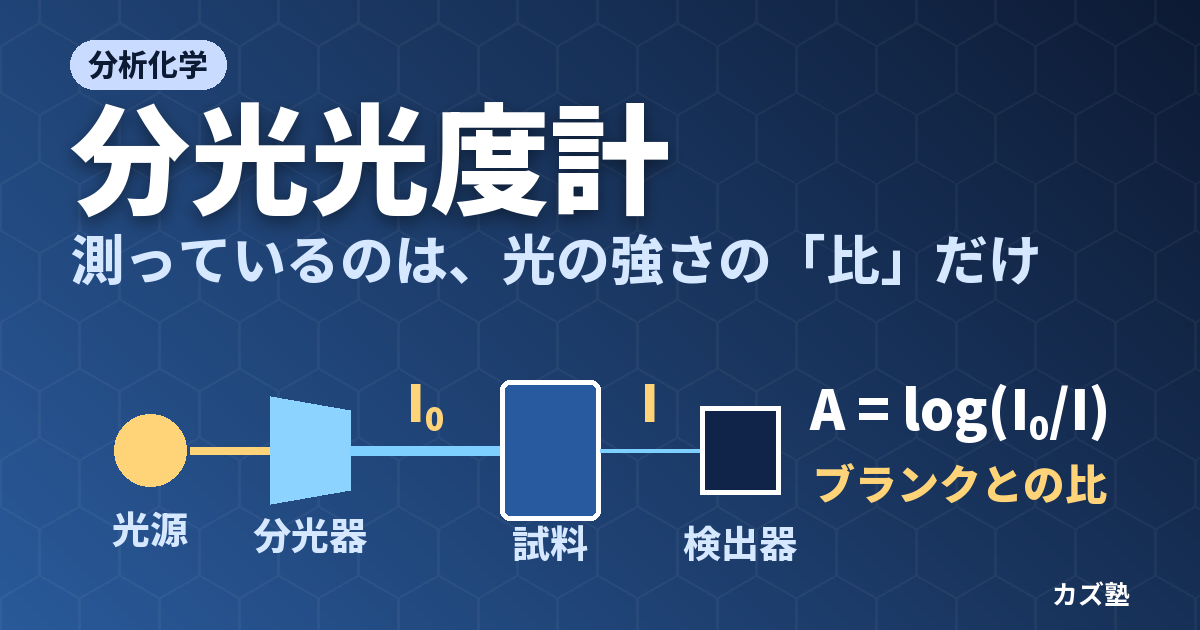
装置が実際に測っているのは、試料を通った光の強さ I と、ブランク(対照液)を通った光の強さ I0 の2つだけです。日本薬局方は、その比を透過度 t = I/I0、百分率にしたものを透過率 T = 100t、透過度の逆数の常用対数を吸光度 A = log(I0/I) と定義しています(多くの教科書は比のままのものを透過率と呼びます)。吸光度が濃度に比例する理由と、どの範囲で比例が成り立つかはランベルト・ベールの法則の話なので、この記事では「I と I0 をどうやって正しく測るか」を追います。
分光光度計で行う測定は、大きく3つです。
| 測定 | 何をするか | わかること・使い道 |
|---|---|---|
| スペクトル測定 | 波長を走査して吸光度を記録する | λmax と吸収帯の形。物質の確認、共役系の推定(共役と λmax) |
| 定量(1波長) | 決めた波長で標準液と試料の吸光度を測る | 濃度。検量線の作り方は検量線法の記事 |
| 経時変化の測定 | 決めた波長で吸光度を時間に対して記録する | 反応の進み方。一次反応なら ε を知らなくても速度定数が求まる(反応速度式の記事) |
光を使う分析装置はほかにもたくさんあり、「どの光が、何に当たって、どう変わるか」で区別できます。分光光度計は「溶液中の分子が紫外・可視光を吸収する」ことを測る装置です。
| 装置 | 測るもの | わかること |
|---|---|---|
| 紫外可視分光光度計 | 分子による紫外・可視光の吸収(電子遷移) | 濃度、共役系、反応の追跡 |
| FT-IR | 分子による赤外光の吸収(振動) | 官能基 |
| ラマン分光 | 分子による光の散乱(振動) | 官能基・結晶形(IR と相補的) |
| 原子吸光分析 | 気体の原子による、幅の非常に狭い線の吸収 | 金属元素の濃度 |
| 蛍光X線分析 | X線で励起した原子が出す特性X線 | 固体中の元素の種類と量 |
装置の構成:光源・分光器・試料室・検出器
紫外可視分光光度計の中を、光は光源 → 分光器 → 試料室 → 検出器の順に進みます。最後の処理部が、検出器の信号から透過率と吸光度を計算します。図1の上段が最も単純なシングルビーム方式、下段がダブルビーム方式です。
光源:なぜ2本のランプを使うのか
紫外から可視まで、1本でむらなく明るく光るランプはなかなかありません。そこで多くの装置は、紫外用に重水素ランプ(重水素放電管)、可視用にタングステンランプ(タングステンハロゲンランプ)を備え、測る波長に応じて切り替えます(JAIMA の解説)。Harvey の教科書の表では、重水素ランプは 160〜380 nm、タングステンランプは 320〜2400 nm の連続光を出す光源です。
2本の得意な範囲が違うのは、光の出し方が違うからです。タングステンランプは、電流で高温にしたフィラメントが出す熱放射の光です。熱放射の強さは温度で決まる波長のところで最大になり、白熱電球の温度では最大は近赤外の側にあって、短い波長ほど急に弱くなります。可視域では十分に明るいのに、紫外ではほとんど役に立たないのはこのためです。一方の重水素ランプは、低圧の重水素ガス中の放電で分子を励起し、紫外に強い連続光を出させます。2本の範囲が重なる 320〜380 nm のあたりが、切り替えの場所になります(切り替える波長は機種で異なります)。
重水素ランプの光には、連続光の上に鋭い輝線も乗っています。日本薬局方は、そのうち 486.00 nm と 656.10 nm の輝線を、波長目盛りの確認に使えるとしています(後の「校正」の節)。最近は、1本で紫外から可視まで測れ、寿命も長いキセノンフラッシュランプを使う装置も市販されています(JAIMA)。
分光器(モノクロメーター):回折格子とスリット
光源の光は多くの波長が混ざった白色光です。分光器は、その中から狭い幅の光だけを取り出します。光は入口スリットを通ってから回折格子(細い溝を平行に多数刻んだ反射面)に当たり、波長ごとに違う角度へ反射されます。回折格子の式は
n λ = d (sin i + sin r)

n:回折の次数 d:溝の間隔 i:入射角 r:反射(回折)角
で、d と i が決まっていれば、波長 λ ごとに r が決まります。広がった光のうち、出口スリットを通り抜けた狭い範囲の波長だけが試料へ向かいます。回折格子を少しずつ回せば出口スリットに来る波長が変わるので、これで波長を走査します。
出口スリットを通る光は、厳密には1つの波長ではなく、ある幅をもっています。この幅(最大の強さの半分のところでの幅)を実効バンド幅またはスペクトルバンド幅(SBW)と呼びます(日本薬局方の操作法では「スペクトル幅」)。スペクトルバンド幅はスリットの幅 w に比例し、比例係数は回折格子と分光器の寸法で決まる逆線分散 D−1(スリット面で 1 mm あたり何 nm の波長が並ぶか)です。
Δλeff = w × D−1
D−1 = d / (n F)     (F:分光器の焦点距離。反射角 r が小さいときの近似)
溝が細かい(d が小さい)回折格子ほど、焦点距離が長い分光器ほど、同じスリット幅でもバンド幅は狭くなります。スリットを狭めればバンド幅が狭くなって細かい構造を見分けやすくなりますが、通る光の量が減るので、検出器の信号は雑音が多くなります(Harvey)。どこで折り合いをつけるかは、後の「スペクトルバンド幅の選び方」で数値で考えます。
試料室とセル
分光器を出た光は、試料室のセルを通ります。試料室は、外の光が入らないように遮光された箱で、迷光を抑える役目もあります(Harvey)。セルの光路長は 1 cm が標準で、日本薬局方も別に規定がなければ層長 1 cm としています。セルの材質と、使える波長の範囲は後の節で扱います。
検出器:光電子増倍管とフォトダイオード
試料を通った光の強さを電気信号に変えるのが検出器です。紫外可視の分光光度計では、光電子増倍管(PMT)かシリコンフォトダイオードがよく使われます(JAIMA)。Harvey の表では、光電子増倍管は 110〜1000 nm、Si フォトダイオードは 250〜1100 nm の光に応答します。
光電子増倍管は、光子が光電面に当たって電子をたたき出し、その電子を次々と電極(ダイノード)にぶつけて増やしていく検出器です。光子1個あたり 106〜107 個の電子が陽極に届く(Harvey)ので、非常に弱い光でも測れます。吸光度が高くて透過光がわずかなときや、スリットを狭めて光量が少ないときに、この感度が効いてきます。
処理部:0% と 100% を決める
検出器には、光が当たっていなくてもわずかな信号(暗電流など)が流れます。そこで日本薬局方の操作法では、まず試料光路にシャッターを入れて光を遮り、透過率の表示が 0% になるように合わせ、次にシャッターを除いて 100% に合わせます。0% と 100% の両端を決めて初めて、その間の値を比として読めるからです。処理部は、この両端を基準にして測った光の強さを透過率と吸光度に換算します。
シングルビームとダブルビームの違い
シングルビーム:時間をずらして I0 と I を測る
シングルビーム方式では、光の通り道が1本しかありません。まずブランクのセルを入れて I0 を測り、次に試料のセルに入れ替えて I を測ります。構造が単純で安価ですが、Harvey が書いているとおり、正確さは光源と検出器が時間とともにどれだけ安定しているかで制限されます。2回の測定のあいだにランプの明るさが変わると、その変化が試料の吸収と区別できないからです。
式で見てみます。ブランクを測った時刻の光源の明るさを P、試料を測った時刻の明るさを fP(f は明るさの変化の割合)とすると
I0 = P            (ブランク)
I  = f P × T真     (試料)

A測定 = −log (I / I0) = −log T真 − log f = A真 − log f
となり、−log f がそのまま吸光度に足されます。この誤差は吸光度の大きさによらず一定なので、吸光度が小さい試料ほど相対誤差が大きくなります(例題2)。JAIMA の解説も、シングルビーム方式は光源のゆらぎによるドリフトの影響を受けやすく、精度の要る測定や多検体の測定には向かないとしています。
ダブルビーム:同じ瞬間の比をとる
ダブルビーム方式では、分光器を出た光を2つの光路に分け、片方に試料のセル、もう片方に対照のセルを置きます。分け方には、回転する鏡(チョッパー)で光を試料側・対照側・遮光の3つに高速で振り分ける方式(Harvey)や、ハーフミラーで2つに分ける方式(JAIMA)があります。どちらも、ほぼ同じ瞬間の試料光と対照光の比をとるのが要点です。
I試料 = f P × T試料
I対照 = f P × T対照

I試料 / I対照 = T試料 / T対照     (f も P も消える)
ランプの明るさが変わっても、試料光と対照光は同じ割合で変わるので、比をとれば打ち消されます。チョッパー方式では、遮光の位置で 0%T を連続的に合わせ直すこともできます(Harvey)。長時間の測定でもドリフトが少ないので、波長を走査してスペクトルを測る研究用の装置の多くはダブルビームです。
なお、FT-IR は光路が1本のシングルビームで、試料を置かずに測ったバックグラウンドとの比をあとから計算します。大気中の水蒸気や二酸化炭素の量が変わると補正しきれないので、バックグラウンドは試料の直前に測ります。シングルビームの弱点を、測る順番で補っているわけです。
ダイオードアレイ:スペクトル全体を一度に測る
もう1つの方式が、フォトダイオードアレイ(PDA)を使う装置です。光源の光を先に試料に通し、そのあとで回折格子で波長ごとに広げて、64〜4096 個のフォトダイオードを並べた検出器に当てます(Harvey)。各ダイオードが別々の波長を受け持つので、回折格子を回さずにスペクトル全体を最短 0.1 秒ほどで記録できます。速い反応の追跡や、HPLC の検出器(HPLC の記事の PDA 検出器)に向いています。
代わりに、1つのダイオードが受け持つ実効バンド幅は、高品質のモノクロメーターのおよそ10倍の広さです(Harvey)。細かい吸収構造を見分ける力では、走査型の分光器に及びません。また、試料には分光する前の全波長の光が当たるので、光で分解しやすい試料ではそのことを意識しておく必要があります。雑音を減らすには、何回も測って足し合わせる積算を使います。信号は回数 n に比例して増え、雑音は √n に比例してしか増えないので、S/N 比は √n 倍になります。
| 方式 | しくみ | 長所 | 短所・注意 |
|---|---|---|---|
| シングルビーム | 光路1本。ブランクと試料を入れ替えて順に測る | 単純・安価・小型 | 光源・検出器のドリフトがそのまま誤差になる。ブランクをこまめに測り直す |
| ダブルビーム | 光を試料光路と対照光路に分け、比をとる | ドリフトに強い。研究用の機種はスリットでバンド幅を選べるものが多い | 高価・大型。2つの光路の差はベースライン補正で消す |
| ダイオードアレイ | 試料を通した光を回折格子で広げ、多数の検出素子で同時に受ける | スペクトル全体を最短 0.1 秒ほどで測れる | 1素子あたりのバンド幅が広い。試料に全波長の光が当たる |
ベースライン補正とブランク(対照液)
ダブルビームでも、2つの光路はまったく同じではありません。鏡やセルの窓のわずかな違い、2つのセルの透過の差などで、同じ溶媒を両方に入れても、比はどの波長でもぴったり 1(吸光度 0)にはなりません。そのずれは波長ごとに違うので、同じ溶媒を入れたセルを試料側と対照側の両方に置いて、測定する波長範囲全体で比を記録しておき、試料を測ったあとでそれを差し引きます。これがベースライン補正です。
日本薬局方の操作法も同じ順序です。0% と 100% を合わせたあと、「対照液などを入れたセルを試料光路及び対照光路に置き」、吸光度がゼロになるように調整してから、試料光路のセルだけを試料溶液に入れ替えて測ります。対照液は、別に規定がなければ試験に用いた溶媒です。発色試薬を使う定量で試薬も含めたブランクを使う理由は、ランベルト・ベールの法則の記事の「ブランク」の節で説明しています。
ベースラインを取ったあとで、試料側のセルを別のセルに替えると、セルどうしの差がそのまま吸光度に乗ってしまいます。Harvey が、ダブルビーム装置ではセルを対(マッチドペア)で使うことが大切だと書いているのはこのためです。実際の操作では、ベースラインを測ったのと同じセルに試料を入れ、セルの向き(光が通る透明な面)もそろえます。大学の共用装置の手順書にも、ベースラインと同じセルを使うと安定すると書かれています。
なお、溶媒が測定する波長範囲でまったく吸収しないなら、対照側を空気(セルなし)にして「溶媒(試料側)/空気(対照側)」でベースラインを取っても問題ない、という運用もあります(横浜国立大学の共用装置の手順書)。溶媒が吸収する短い紫外まで測るときは、両側に溶媒を入れるのが確実です。
スペクトルバンド幅(スリット幅)の選び方
ダブルビームの研究用装置では、スペクトルバンド幅を設定で選べます。Harvey によれば、ダブルビームの分光光度計では 0.2〜3.0 nm が一般的で、シングルビームの装置には 2〜8 nm の機種もあります。広くすれば光が多く通って雑音が減り、狭くすれば細かい吸収構造を見分けられます。では、どこまで広くしてよいのでしょうか。
バンド幅を広げると吸収帯はどう測られるか
スペクトルバンド幅が有限だと、ある波長の設定で試料に当たる光は、その前後の波長の光を含んでいます。検出器が受け取るのは、それらの光がそれぞれの波長の透過率で弱まったあとの合計です。吸収帯の頂上で測ると、まわりの波長の光は ε が小さいぶん多く通り抜けるので、合計の透過率は頂上の透過率より大きくなり、吸光度は低く出ます。これが多色光によるずれの正体で、Harvey は多色光によるずれは必ず負の向きになるとしています。
どのくらい低く出るかを計算してみます。半値幅(吸光度が最大の半分になる幅)20 nm、ピークの吸光度 1.000 のガウス形の吸収帯を、スペクトルバンド幅を変えて測ったとして、透過率を光の波長分布で平均してから吸光度に直しました(光の波長分布は、出口スリットを通る光の典型的な形である三角形と仮定)。
| SBW ÷ 吸収帯の半値幅 | 0.05 | 0.1 | 0.25 | 0.5 | 1 |
|---|---|---|---|---|---|
| ピークの見かけの吸光度 | 0.999 | 0.995 | 0.971 | 0.883 | 0.614 |
| 誤差 | −0.1% | −0.5% | −2.9% | −11.7% | −38.6% |
バンド幅が吸収帯の半値幅の 1/10 なら、ピークの吸光度は 0.5% ほど低いだけですが、1/2 では 12% 近く低く出て、吸収帯も太く見えます。Harvey の教科書が「実効バンド幅が吸収種の本来のバンド幅の 1/10 より小さければ、ベールの法則からのずれは深刻でない」とする目安は、この計算と合っています。ピークの吸光度を 0.5 にして計算し直しても、比 0.5 までは誤差の割合はほとんど変わりません(比 0.1 で −0.5%、0.5 で −10.9%。比 1 では −33.8% と差が開く)。
実際の選び方
- 幅の広い吸収帯:たとえば半値幅 20 nm の吸収帯なら、バンド幅 2 nm 以下で 1/10 の条件を満たす。大学の共用装置の手順書でも、バンド幅の参考値は 2 nm になっている。まず目的の吸収帯の半値幅をスペクトルで確かめてから決める
- 鋭い吸収帯:細かい構造のある吸収帯や、波長校正用の物質の吸収帯を測るときは、バンド幅を狭くする。そのぶん光が減るので、積算や遅い走査で雑音を補う
- 定量で比べる:検量線の標準液と試料は、同じバンド幅で測る。バンド幅が違うと、同じ濃度でも吸光度が変わるからである(表のとおり)
- λmax で測る:頂上は ε が波長でほとんど変わらないので、波長のずれの影響が最も小さく、バンド幅による検量線の曲がり(ベールの法則からのずれ)も小さい
迷光:高い吸光度と短い波長で効く理由
迷光は、設定した波長以外の光や、試料を通らなかった光が検出器に届くものです。原因は、波長を選ぶ部分の不完全さ(光学部品での散乱など)や、入口スリット以外のすき間から入る光です(Harvey、LibreTexts)。迷光は試料に吸収されないまま検出器に届くので、透過光を実際より多く見せ、吸光度を低く見せます。
吸光度には「上限」ができる
迷光の強さを入射光の s 倍とすると、測定される吸光度は A測定 = −log[(T + s)/(1 + s)] です(この式と、迷光の割合を変えたときの検量線の曲がり方はランベルト・ベールの法則の記事の図3)。どれだけ濃い溶液にしても T は 0 より小さくならないので、吸光度には
A上限 = −log [ s / (1 + s) ] ≈ −log s
という頭打ちの値ができます。
| 迷光の割合 s | 1% | 0.1% | 0.05% | 0.01% |
|---|---|---|---|---|
| 測れる吸光度の上限 | 2.00 | 3.00 | 3.30 | 4.00 |
上限の手前でも、測定値はすでに下にずれています。迷光が 0.05% なら、真の吸光度 1 は 0.998、2 は 1.979、3 は 2.824 と測られます。吸光度 3 の値が信用しにくいのは、透過光が入射光の 0.1% しかなく、わずかな迷光でも透過光に対する割合が大きくなるからです。大学の共用装置の手順書にも、吸光度は 3.5〜4 あたりで振り切れるので 3 以下に抑えるよう書かれています。定量では、さらに読み取りの誤差も考えて、吸光度 0.1〜1 程度に入るよう希釈するのが目安です(理由はランベルト・ベールの法則の記事の「測定に向く吸光度の範囲」)。
短い紫外で迷光が増える理由
迷光の割合 s は、「迷光の強さ」を「設定した波長の光の強さ」で割った値です。紫外の短い波長の端では、光源の出力、鏡やレンズ・セルの透過、検出器の感度のどれもが下がり、設定した波長の光そのものが弱くなります。一方、迷光には、光源が明るく出しているもっと長い波長の光が散乱して紛れ込んだものが含まれ、設定波長を短くしても同じようには減りません。分母だけが小さくなるので、短い波長ほど迷光の割合が大きくなります。溶媒が強く吸収して透過光が減る波長の近くも同じ状況です。200 nm 付近の測定で吸収帯の形がゆがんだり、吸光度が伸びなかったりしたら、迷光を疑います。
迷光の測り方と減らし方
迷光は、ある波長より短い光をまったく通さない物質(カットオフ物質)を使って測ります。その物質を入れたセルを置けば、カットオフより短い波長では本来の透過光はゼロのはずなので、装置が示す透過光はすべて迷光とみなせます(標準物質メーカー Starna の説明)。米国薬局方〈857〉に対応した標準物質のセットには、迷光の確認用として、塩化カリウム(190〜205 nm)、ヨウ化ナトリウム(210〜259 nm)、アセトン(250〜320 nm)、亜硝酸ナトリウム(300〜385 nm)の溶液が入っており、確かめる波長域ごとに使い分けます。
迷光を減らすには、分光器を2つ直列につないだダブルモノクロメーターの装置を使います。1つ目の分光器で漏れた光を、2つ目の分光器がもう一度ふるい落とすので、迷光が少なく、高い吸光度まで直線性が保たれます。JAIMA の解説は、ふつうのシングルモノクロメーターの装置では、吸光度が 1.0 を超えるときは検量線の直線性を確認することが望ましく、可能なら希釈して高い吸光度での定量を避けるべきだとしています。希釈できない固体試料の透過・反射を測るときに、ダブルモノクロメーターの装置が重宝されます。
波長と吸光度の校正
分光光度計は、表示している波長と吸光度が正しいことを、定期的に確かめてから使います。日本薬局方〈2.24〉は、測定の前に次の2つを確認するよう定めています。
| 確認する項目 | 使うもの | 日本薬局方の判定 |
|---|---|---|
| 波長 | 波長校正用光学フィルター(透過率が極小になる波長を読む) | 基準値とのずれ ±0.5 nm 以内。3回測ってどれも平均値 ±0.2 nm 以内 |
| 波長(別法) | 重水素放電管の輝線 486.00 nm・656.10 nm | 輝線の波長とのずれ ±0.3 nm 以内。3回測ってどれも平均値 ±0.2 nm 以内 |
| 透過率(吸光度) | 透過率校正用光学フィルター | 試験成績書に示された相対精度の上限値・下限値にそれぞれ 1% を加えた値以内。3回の吸光度がどれも平均値 ±0.002 以内(吸光度 0.500 以下)、±0.004 以内(0.500 超) |
日本薬局方は、透過率の違う複数のフィルターで、透過率の直線性も確かめることが望ましいとしています。迷光や検出器の非直線性があると、高い吸光度のフィルターほどずれるので、1枚だけでは見逃すからです。
波長の確認には、鋭い吸収帯をたくさんもつ希土類元素も使われます。米国の国立標準技術研究所(NIST)の標準物質 SRM 2034 は、過塩素酸に溶かした酸化ホルミウムの溶液を石英セルに封じたもので、240〜650 nm にある 14 本の吸収帯の、透過率が極小になる波長が認証されています。この証明書は、その波長を 0.1〜3 nm の6通りのスペクトルバンド幅ごとに与えています。バンド幅が広いと吸収帯の形がなまり、極小の位置がわずかに動きうるので、校正するときも自分の測定と同じバンド幅の値と比べるわけです。標準物質のセットには、ほかに吸光度の正確さを確かめる二クロム酸カリウム溶液(60 mg/L、235〜350 nm)や、分解能を確かめるヘキサン中のトルエンなども入っています。
波長のずれは、吸収帯の斜面で大きく効く
±0.5 nm という小さなずれが問題になるのは、吸収帯の斜面で測るときです。頂上では吸光度が波長でほとんど変わらないので、少しずれても値はほぼ同じです。しかし斜面では、吸光度が波長とともに急に変わるので、目盛りが少しずれただけで値が大きく変わります(例題4)。定量で λmax を選ぶのは感度のためだけでなく、こうした装置の小さな誤差に強いからでもあります。
セルと溶媒の選び方:その波長で光が通るか
試料以外のものが光を吸収すると、試料に届く光が減り、雑音と迷光の影響が大きくなります。とくに紫外の測定では、セルの材質と溶媒が、その波長で十分に透明かどうかを最初に確かめます。光源・検出器・セル・溶媒の使える範囲を並べたのが図2です。
セルの材質
Harvey は、300 nm より短い波長では石英(溶融石英)のセルが必要だとしています。日本薬局方も、紫外部の吸収測定には石英製、可視部にはガラス製または石英製のセルを使うと定めています。ガラスやプラスチックのセルは、材料そのものが紫外光を吸収するので、使える下限の波長があります。製品資料の目安では、ポリスチレンは約 340 nm から、光学ガラスは約 320〜340 nm から、アクリル(PMMA)は約 300 nm からで、同じ材質でも製品によって違います。石英セルも、材料のグレードによって使える下限の波長が変わります。
- 石英セル:紫外から可視まで使える。高価なので、洗って繰り返し使う
- ガラスセル:可視域用。おおむね 320〜340 nm より短い紫外には使えない
- プラスチック(ディスポ)セル:主に可視域用(ポリスチレンは約 340 nm から、PMMA は約 300 nm から)。使い捨てで便利だが、有機溶媒で溶けたり曇ったりするものがあるので、耐溶媒性を確かめる
セルには、光を通す2面だけが磨かれた2面透明のものと、4面とも透明なもの(蛍光測定用)があります。2面透明のセルは、磨かれた面に光が通る向きで置きます。光路長は 1 cm が最も一般的ですが、0.1 cm から 10 cm のものもあります(Harvey)。吸光度が高すぎるときは光路の短いセル、低すぎるときは長いセルで、吸光度を測りやすい範囲に合わせられます。簡単なシングルビームの装置で試験管をセル代わりに使うと、1本ごとの光路長や光学的な性質の違いが誤差になります(Harvey)。
溶媒の「UV カットオフ」
溶媒も、ある波長より短い紫外では光を吸収します。Burdick & Jackson の溶媒表は、1 cm のセルで吸光度が 1 になる波長(対照は水)を UV カットオフとして示しています。これより短い波長では、溶媒が光の 90% 以上を吸ってしまい、試料の吸収を正しく測れません。
| 溶媒 | UV カットオフ(nm) | 吸収を担う部分(目安) |
|---|---|---|
| 水・アセトニトリル | 190 | 吸収はさらに短い真空紫外にある |
| ヘキサン・シクロヘキサン | 195・200 | σ 結合だけ(吸収は真空紫外) |
| メタノール・エタノール | 205・210 | ヒドロキシ基の酸素の孤立電子対 |
| テトラヒドロフラン | 212 | エーテル酸素の孤立電子対 |
| ジクロロメタン・クロロホルム | 233・245 | 塩素の孤立電子対(表では塩素の多いクロロホルムのほうが長い) |
| 酢酸エチル | 256 | エステルのカルボニル基 |
| DMSO・DMF | 268 | S=O 基・アミドのカルボニル基 |
| トルエン | 284 | ベンゼン環(芳香族の UV) |
| アセトン | 330 | ケトンのカルボニル基(n→π*) |
アセトンの n→π* 吸収は 280 nm 付近にあり、ε は 10〜100 程度の弱い吸収です(ランベルト・ベールの法則の記事の表)。それなのにカットオフが 330 nm まで伸びるのは、溶媒は「薄い溶液」ではなく、純粋な液体そのものだからです。アセトンの密度を約 0.79 g/cm3、モル質量を 58.08 g/mol とすると、濃度は約 13.6 mol/L です。1 cm のセルで吸光度が 1 になるには、ε が 1 ÷ 13.6 ≈ 0.074 L mol−1 cm−1 あれば足ります。吸収帯の頂上から遠く離れた、ふつうなら無視できるすその部分でも、これだけの濃度があれば吸光度 1 に届いてしまうのです。同じ理由で、溶媒に含まれるわずかな不純物も紫外では吸収として現れるので、紫外の測定には分光分析用のグレードの溶媒を使います。
カットオフは吸光度 1 の波長なので、その近くでは溶媒の吸光度がまだかなり大きく、試料に届く光が少ないぶん雑音と迷光の影響が増えます。測りたい吸収帯がカットオフに近いなら、カットオフのもっと短い溶媒に替えるのが確実です。たとえば 220 nm 付近を測るなら、メタノールよりアセトニトリルや水のほうが余裕があります。
測定の手順と失敗しやすい点
ダブルビームの装置で溶液のスペクトルを測る手順を、日本薬局方の操作法と大学の共用装置の手順書に沿ってまとめます。
- 電源を入れて待つ:光源と検出器が安定するまで、一定時間放置する(手順書の例では 5 分ほど)。ランプをつけた直後は明るさが変わり続けるので、ベースラインがずれる
- 測定条件を決める:測定モード(吸光度か透過率)、波長範囲、スペクトルバンド幅、走査速度、データの取り込み間隔、応答(レスポンス)を設定する。走査が速いのに応答が遅いと、ピークがなまって低く、ずれて記録される
- ベースラインを取る:溶媒を入れたセルを試料側と対照側の両方に置き、測定範囲全体でベースラインを測る
- 試料を測る:試料側のセルだけを、同じセルで試料溶液に入れ替えて測る。セルは試料溶液で共洗いする
- 吸光度を確かめる:ピークの吸光度が高すぎれば希釈して測り直す。濃度を変えて何点も測るときは、薄いものから順に測る
失敗しやすいのは、光の通り道を試料以外のものがじゃまする場合です。
- 指紋・汚れ・水滴:セルの光が通る面は素手で触らず、外側の汚れは柔らかい紙で拭き取る。汚れは光を散乱・吸収して吸光度を高く見せる
- 気泡・沈殿・濁り:光が乱反射してベースラインが全体に持ち上がる(手順書)。細かい粒子による散乱は短い波長ほど強いので、紫外側ほど持ち上がりやすい。沈殿があればろ過して測る
- 液量:光が液面の上を通らないよう、セルの高さの7分目程度まで入れる
- 蛍光を出す試料:試料が吸収した光の一部を蛍光として出し、それが検出器に入ると、吸収でない信号が混ざってスペクトルが歪むことがある(手順書)。蛍光が起こる理由は蛍光と燐光の記事
- 揮発する溶媒:測定の途中で溶媒が蒸発すると濃度が変わるので、ふたをするか、手早く測る
計算例(数値は計算練習用の仮の値)
ここからの例題の数値は、計算の練習のために作った仮の値で、特定の装置の仕様ではありません。
例題1(スペクトルバンド幅):刻線が 1 mm あたり 1200 本の回折格子と、焦点距離 250 mm の分光器を、1次の回折光で使う。(1)逆線分散 D−1 はいくらか。(2)スリット幅 0.60 mm のときのスペクトルバンド幅はいくらか。(3)このバンド幅で、半値幅 25 nm の吸収帯を測ってよいか。(4)半値幅 8 nm の吸収帯を測るには、スリット幅をいくら以下にすればよいか。
(1)溝の間隔は d = 1/1200 mm = 833.3 nm。D−1 = d/(nF) = 833.3 nm ÷ (1 × 250 mm) = 3.33 nm/mm。(2)Δλeff = 0.60 mm × 3.33 nm/mm = 2.0 nm。(3)比は 2.0 ÷ 25 = 0.08 で、1/10 以下なので問題ない。(4)バンド幅を 8 × 0.1 = 0.8 nm 以下にしたいので、スリット幅は 0.8 ÷ 3.33 = 0.24 mm 以下。スリットを狭めたぶん光量が減るので、雑音は増える。
例題2(シングルビームのドリフト):シングルビームの装置でブランクを測ったあと、試料を測るまでのあいだにランプの明るさが 0.5% 下がった。真の吸光度が 0.100 の試料と 1.000 の試料では、測定値はそれぞれいくらになるか。相対誤差も求めよ。
f = 0.995 なので、吸光度には −log 0.995 = 0.0022 が足される。真の吸光度 0.100 の試料は 0.102(相対誤差 +2.2%)、1.000 の試料は 1.002(+0.22%)。ずれの大きさは同じでも、吸光度が小さい試料ほど相対誤差が大きい。ダブルビームなら、試料光と対照光が同じ割合で暗くなるので、比をとれば f は消える。
例題3(迷光の割合):塩化カリウムの水溶液は、ある波長 λ1 とそれより短い光をほとんど通さないとする。λ1 で、水を対照にこの溶液の吸光度を測ると 2.50 だった。(1)この波長での迷光の割合はいくらか。(2)同じ波長で、真の吸光度が 1.50 の試料を測ると、いくらと測定されるか。
(1)本来の透過率は 0 なので、2.50 = −log[s/(1 + s)]。s/(1 + s) = 10−2.50 = 0.00316 から、s = 0.00317、つまり約 0.32%。(2)A = −log[(10−1.50 + 0.00317)/(1 + 0.00317)] = 1.46。真の値より約 2.7% 低い。この波長で吸光度 1.5 の試料を定量するなら、希釈して吸光度を下げるか、迷光の少ない装置を使う。
例題4(波長目盛りのずれ):ある吸収帯はガウス形で、半値幅 30 nm、λmax での吸光度は 0.800 とする。装置の波長目盛りが 0.5 nm ずれていて、設定より 0.5 nm 長い波長の光が出ているとき、(1)λmax に設定した場合と、(2)λmax より 15 nm 長い波長(吸光度が半分の 0.400 になる斜面)に設定した場合で、測定値はそれぞれいくらか。
ガウス形の吸収帯は A(x) = 0.800 × exp(−4 ln2 × x2/302)(x は λmax からの差)。(1)x = 0.5 nm で 0.7994。誤差は −0.08% で、ほとんど影響しない。(2)x = 15.5 nm で 0.3816。0.400 に対して −4.6% の誤差になる。同じ 0.5 nm のずれでも、斜面では相対誤差で頂上の約60倍になる。
例題5(波長の確認試験の判定):重水素ランプの 656.10 nm の輝線で波長を確かめた。(1)3回の測定値が 656.30、656.35、656.40 nm のとき、(2)656.30、656.60、656.45 nm のとき、日本薬局方〈2.24〉の基準(輝線の波長とのずれ ±0.3 nm 以内、各測定値が平均値 ±0.2 nm 以内)に適合するか。
(1)平均値 656.35 nm、ずれは +0.25 nm で ±0.3 nm 以内。各測定値と平均値の差は −0.05、0、+0.05 nm で ±0.2 nm 以内。適合する。(2)平均値 656.45 nm、ずれは +0.35 nm で ±0.3 nm を超える。各測定値と平均値の差(−0.15、+0.15、0 nm)は ±0.2 nm 以内なので繰り返しはよいが、目盛りそのものがずれているので不適合。波長の校正が必要になる。
試験での問われ方
分析化学・機器分析の試験や院試では、分光光度計の装置について次のような形で問われます。
- 構成:光源・分光器・試料室・検出器の役割を述べる。紫外と可視で光源を替える理由、石英セルを使う理由を説明する
- シングルビームとダブルビーム:ダブルビームが光源のドリフトに強い理由を、比をとることから説明する(例題2)
- 分光器:回折格子の式、逆線分散とスリット幅からスペクトルバンド幅を計算する(例題1)。スリットを狭くしたときの得失を述べる
- バンド幅とベールの法則:バンド幅が広いと吸光度が低く出る理由と、「吸収帯の幅の1/10以下」の目安
- 迷光:迷光で吸光度が頭打ちになる理由と、上限の計算(例題3)。短い波長で迷光が問題になる理由
- 校正と測定の注意:波長・吸光度の校正法、溶媒のカットオフ、ブランクとベースラインの取り方
まとめ
分光光度計の操作は、ボタンを押す順番として覚えがちです。けれども、0% と 100% を合わせる、溶媒でベースラインを取る、同じセルを使う、吸光度を下げて測る、といった手順は、どれも「I と I0 の比を、試料の吸収だけを反映した形で測る」ための工夫でした。比をくずす原因がどこにあるかを知っていれば、見慣れない装置でも、おかしなスペクトルが出たときに原因を絞り込めます。
よくある質問
光源の光を分光器(回折格子とスリット)で狭い波長幅に切り出して試料に通し、通り抜けた光の強さ I を検出器で測る装置です。ブランク(溶媒)を通った光の強さ I0 との比から透過率 T = I/I0 を、その常用対数から吸光度 A = −log T を求めます。吸光度は濃度に比例するので(ランベルト・ベールの法則)、標準液と比べれば濃度が求まり、波長を走査すれば吸収スペクトルが得られます。
シングルビームは光路が1本で、ブランクと試料を入れ替えて時間をずらして測るため、そのあいだの光源や検出器の変化(ドリフト)がそのまま誤差になります。ダブルビームは分光器を出た光を試料光路と対照光路に分け、ほぼ同じ瞬間の試料光と対照光の比をとるので、光源の明るさが変わっても打ち消されます。2つの光路のわずかな差は、両方に溶媒を入れて取るベースライン補正で除きます。
ガラスやプラスチック自体が紫外光を吸収するからです。Harvey の教科書は 300 nm より短い波長では石英(溶融石英)のセルが必要だとしていますが、製品資料の目安ではガラスやポリスチレンのセルは約 340 nm から(光学ガラスは製品により 320 nm 付近から)なので、300〜340 nm の範囲でもふつうは石英セルを使います。日本薬局方も、紫外部の測定には石英製、可視部にはガラス製または石英製のセルを使うと定めています。溶媒も同じで、測る波長がその溶媒の UV カットオフより長いことを確かめます。
迷光は、分光器の散乱やすき間などのために、設定した波長以外の光や試料を通らない光が検出器に届くものです。吸光度が高いと試料を通る光がわずかになり(吸光度 3 なら入射光の 0.1%)、同じ量の迷光でも透過光に対する割合が大きくなるので、吸光度が実際より低く測られます。迷光の割合を s とすると、吸光度は約 −log s で頭打ちになります。迷光はカットオフ物質の溶液で測り、ダブルモノクロメーターの装置で減らせます。
測る吸収帯の半値幅の 1/10 以下を目安にします。バンド幅が広いと、吸収帯の頂上で測っても ε の小さいまわりの波長の光が多く通り抜けるので、吸光度が低く、吸収帯が太く測られます。ガウス形の吸収帯で計算すると、比が 0.1 ならピークの吸光度は約 0.5% 低いだけですが、0.5 では約 12% 低くなります。一方で狭くしすぎると光量が減って雑音が増えるので、必要以上には狭くしません。検量線と試料は同じバンド幅で測ります。
関連記事
機器分析の全体像は機器分析総まとめ、実験操作は有機化学実験の基本操作まとめにまとめています。 分析化学の記事を、知りたいことから装置を選べるように並べた分析化学のまとめもあります。
- ランベルト・ベールの法則とは?吸光度・透過率・モル吸光係数の求め方
- 「共役化合物と紫外分光法」完全解説|Diels-Alder反応・共役ジエンの安定性・UV分光法を徹底解説
- 検量線とは?絶対検量線法・内部標準法・標準添加法の違いと使い分け
- 検出限界と定量限界の違いと求め方|S/N比・3.3σ/S・分析法バリデーション
- FT-IR分析とは?フーリエ変換赤外分光法の原理・ATR法とKBr錠剤法の違い
- 原子吸光分析とは?原理・中空陰極ランプ・原子化法・干渉とICPとの違い
- HPLCとは?原理・順相と逆相の違い・保持時間とクロマトグラムの読み方