反応速度式と反応次数とは|一次反応・二次反応の積分形と半減期の求め方
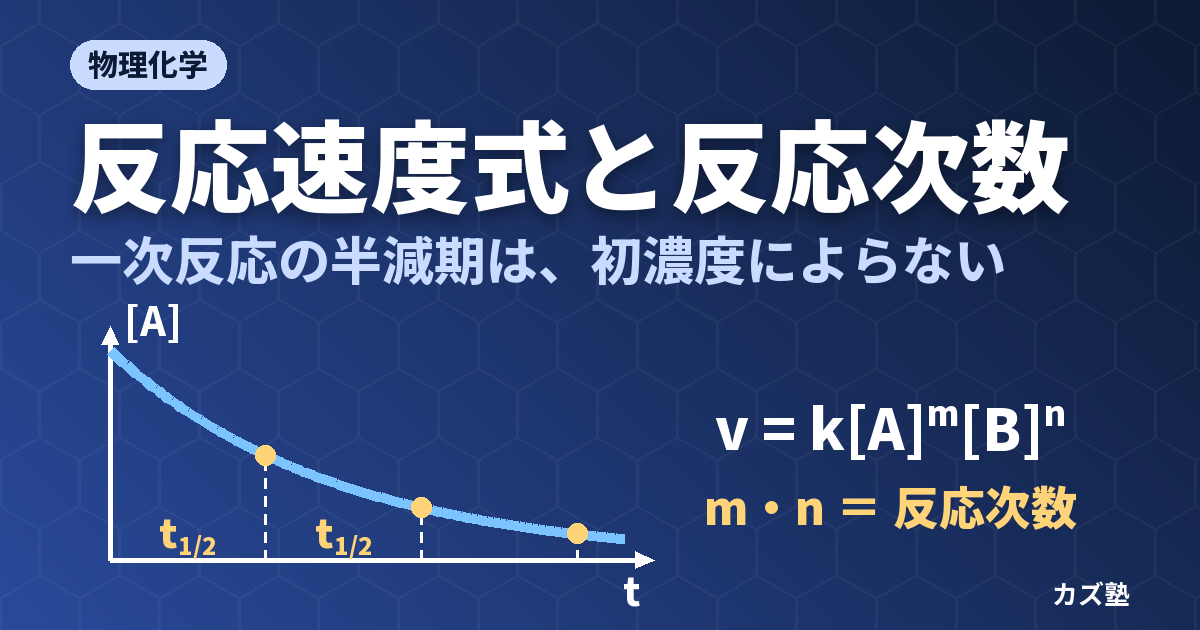
ある反応で、原料が半分になるまでに10分かかりました。では、残りがさらに半分(最初の4分の1)になるまでに、あと何分かかるでしょうか。「あと10分」と答えた人は、半分だけ正解です。反応が一次反応なら10分、二次反応なら20分、零次反応なら5分。同じ「半分になる時間」でも、反応次数によって次の半分にかかる時間がまるで違います。
速度論の計算問題は、公式を覚えれば解けるように見えます。それでも試験で崩れるのは、「なぜ一次反応だけ半減期が一定なのか」「どこまでデータを取れば次数を決められるのか」「大過剰の試薬はなぜ式から消えてよいのか」を説明できないときです。この記事では、速度式を時間で積分した形(積分形)を1本ずつ導き、半減期の意味と次数の決め方を、実際のデータと計算で確かめながらつなげます。
反応速度と速度式
まず言葉をそろえます。速度論で「速さ」といったときに、何を何で割った量なのかを決めておかないと、係数のある反応で答えが2倍ずれます。
反応速度:濃度の変化を係数で割った量
反応 aA + bB → cC + dD の反応速度(reaction rate)v は、どの物質の濃度変化から求めても同じ値になるように、化学反応式の係数で割って定義します(IUPAC の定義。濃度の変化で表すこの形は、反応中に体積が変わらない場合のものです)。
v = −(1/a) d[A]/dt = −(1/b) d[B]/dt = (1/c) d[C]/dt = (1/d) d[D]/dt

  [A] ... A のモル濃度(mol L−1)  t ... 時間
  反応物は減るのでマイナスを付け、v を正の値にする
係数で割るのは、たとえば 2A → B では A が B の2倍の速さで減るからです。A で測っても B で測っても「反応1回ぶん」の進み方は同じなので、係数で割れば1つの値にそろいます。この約束を忘れると、2A → 生成物 の問題で速度定数が2倍ずれます(後の「よくある間違い」で扱います)。
速度式と反応次数
反応速度が濃度にどう依存するかを表した式が速度式(rate law)です。多くの反応で、速度は各成分の濃度のべき乗の積で書けます。
v = k [A]m [B]n

  k     ... 速度定数(温度で決まり、濃度にはよらない)
  m     ... A についての反応次数(A について m 次)
  n     ... B についての反応次数
  m + n ... 全体の反応次数(総括反応次数)
指数 m・n を反応次数(reaction order)と呼びます。大事なのは、次数は化学反応式の係数とは無関係に、実験で決める量だという点です。係数から速度式を書けるのは1段階で進む素反応だけで、多段階反応では律速段階までに何が関わったかが速度式に表れます。この「なぜ」と、反応次数と分子度の違いは律速段階と反応次数で詳しく扱いました。この記事では、速度式がわかったときに濃度が時間とともにどう変わるか、逆に濃度の時間変化から次数をどう決めるかに絞ります。
速度定数 k は温度で変わります。温度を上げると k が大きくなる理由と、その温度依存から活性化エネルギーを求める方法はアレニウスの式で扱います。この記事では温度を一定として話を進めます。
速度定数の単位は次数で変わる
反応速度 v の単位は、次数によらずいつも mol L−1 s−1(濃度 ÷ 時間)です。右辺の [A]n の単位は (mol L−1)n なので、両辺の単位をそろえるために k の単位が次数ごとに変わります。逆にいえば、k の単位を見れば次数がわかります。
| 全体の次数 | 速度式の例 | k の単位 |
|---|---|---|
| 零次 | v = k | mol L−1 s−1 |
| 一次 | v = k[A] | s−1 |
| 二次 | v = k[A]2、v = k[A][B] | L mol−1 s−1 |
| 三次 | v = k[A]2[B] | L2 mol−2 s−1 |
| n 次 | v = k[A]n | (mol L−1)1−n s−1 |
一次反応の k だけが濃度の単位を含まず、「時間の逆数」になっていることに注目してください。これが、一次反応の半減期が濃度によらない理由と同じ根っこです。
積分形:濃度は時間とともにどう減るか
速度式は「いまの濃度で、いまどれだけの速さで減るか」を表す微分方程式です。ところが実験で測れるのは、時刻ごとの濃度です。そこで速度式を時間で積分し、濃度を時間の関数として表した積分形(integrated rate law)を作ります。ここでは反応物 A が1種類だけ速度式に現れる場合を、次数ごとに導きます。以下では、2A → 生成物 の場合も含めて、速度式を −d[A]/dt = k[A]n の形で書きます(係数の扱いは「よくある間違い」で補います)。
零次反応:一定の量ずつ減る
零次反応では、速度が A の濃度によりません。
−d[A]/dt = k

  両辺を 0 から t まで積分すると
  [A] = [A]0 − kt        ([A]0:初濃度)

  [A] を t に対してプロットすると、傾き −k の直線
濃度が単位時間あたり一定の量ずつ減るので、グラフは直線です。そして [A] = 0 に達した時点で反応は終わります。
「濃度に関係なく速さが決まる」とは奇妙に見えますが、反応の場所や担い手が足りずに頭打ちになっているときに起こります。たとえば、高温のタングステン(W)表面でのアンモニアの分解は零次として教科書に挙げられる例です。表面が NH3 で覆い尽くされていれば、気相の NH3 を増やしても反応できる場所が増えないからです。酵素反応も、基質が十分多く酵素がすべて基質と結合しているときは基質について零次になります(アルコール脱水素酵素によるエタノールの酸化がエタノールについて零次になる例が知られています)。これはミカエリス―メンテンの式で [S] >> Km のときに速度が Vmax に近づく状況です。
裏を返すと、零次は「頭打ち」の間だけ成り立つ見かけの次数です。原料が減って表面や酵素に空きができてくると、速度は濃度に依存するようになり、ミカエリス―メンテンの式で [S] << Km の領域のように一次に移っていきます。
一次反応:一定の割合ずつ減る
一次反応の速度式は、変数を分けると積分できます。
−d[A]/dt = k[A]

  d[A]/[A] = −k dt     (左辺に [A]、右辺に t を集める)
  両辺を積分して
  ln [A] = ln [A]0 − kt
  [A] = [A]0 e−kt

  ln [A] を t に対してプロットすると、傾き −k の直線
2行目を −d[A]/[A] = k dt と書き直すと、一次反応のすべてが見えます。左辺の −d[A]/[A] は「短い時間 dt の間に、残っている A のうち何割が反応したか」です。それが k dt、つまり残りの量に関係なく一定の割合になっています。
分子の側から見るとこうです。一次反応では、A の分子1個1個が、周りに何個の仲間がいるかと無関係に、単位時間あたり一定の確率 k で反応します。1000個あれば1秒に1000k 個、10個なら10k 個が反応する——個数は違っても割合は同じです。割合が一定で減っていく量は、指数関数になります。銀行の複利を逆向きにしたのと同じ形です。
速度式に濃度の単位が残らない一次反応の k(単位 s−1)は、この「1個あたり・単位時間あたりの反応確率」と読めます。その逆数 τ = 1/k は、A の1分子が反応するまでの平均の時間で、寿命(lifetime)と呼ばれます。
二次反応:残りが減るほど遅くなる
速度が A の濃度の2乗に比例する二次反応も、変数を分けて積分できます。
−d[A]/dt = k[A]2

  d[A]/[A]2 = −k dt
  両辺を積分して
  1/[A] = 1/[A]0 + kt

  1/[A] を t に対してプロットすると、傾き +k の直線
A + B → 生成物 で v = k[A][B] の反応でも、A と B の初濃度が等しければ [A] = [B] がずっと続くので、同じ式になります。
一次反応との違いは、「1個あたりの反応確率」が一定でないことです。−d[A]/[A] = k[A] dt と書き直すと、ある時間に反応する割合が [A] に比例しています。A が反応するには相手の分子と出会わなければならず、相手が減るほど出会いにくくなるからです。だから二次反応は、終盤になるほど極端に遅くなり、なかなか終わりません。
A と B の初濃度が違う二次反応
v = k[A][B] で [A]0 ≠ [B]0 の場合は、B の濃度を A で表して(反応した量 x だけ両方が減る)部分分数に分けて積分します。
−d[A]/dt = k[A][B]

  ln( [B][A]0 / ([A][B]0) ) = ([B]0 − [A]0) k t

  左辺を t に対してプロットすると、傾き ([B]0 − [A]0)k の直線
この式は少し扱いにくいのですが、B が A よりずっと多いときに見通しがよくなります。[B] がほとんど [B]0 のまま変わらないので、左辺はほぼ ln([A]0/[A])、右辺はほぼ [B]0kt になり、一次反応の式と同じ形に落ちます。これが後で扱う擬一次条件の正体です。
積分形のまとめ
| 次数 | 積分形 | 直線になるプロット | 半減期 t1/2 |
|---|---|---|---|
| 零次 | [A] = [A]0 − kt | [A] 対 t(傾き −k) | [A]0/(2k) |
| 一次 | ln[A] = ln[A]0 − kt | ln[A] 対 t(傾き −k) | ln 2/k ≈ 0.693/k |
| 二次 | 1/[A] = 1/[A]0 + kt | 1/[A] 対 t(傾き +k) | 1/(k[A]0) |
半減期:次数によって意味が変わる
半減期(half-life)t1/2 は、反応物の濃度が半分になるまでの時間です。積分形の [A] に [A]0/2 を代入すれば、どの次数でも求まります。ただし、半減期が「物質固有の定数」になるのは一次反応だけです。
一次反応の半減期は初濃度によらない
ln([A]0/2) = ln [A]0 − k t1/2
  →  k t1/2 = ln 2
  →  t1/2 = ln 2 / k ≈ 0.693 / k     (寿命 τ = 1/k を使えば t1/2 = 0.693τ)
式に [A]0 が入っていません。理由は前の節で見たとおりで、一次反応では一定の時間に反応する割合が一定だからです。1 mol L−1 から始めても 0.001 mol L−1 から始めても、半分になるまでの時間は同じで、2回目・3回目の半減期も1回目と同じです。半減期を N 回くり返すと、残りは (1/2)N になります。
| 反応した割合 | 残っている割合 | 必要な時間(半減期の何倍か) |
|---|---|---|
| 50% | 1/2 | 1.00 |
| 75% | 1/4 | 2.00 |
| 90% | 1/10 | 3.32 |
| 99% | 1/100 | 6.64 |
| 99.9% | 1/1000 | 9.97 |
「半減期の10倍でほぼ終わる(99.9%)」は、反応時間の見積もりに便利な目安です。逆に、一次反応はどれだけ待っても厳密には0になりません。
零次・二次の半減期は初濃度で変わる
零次:[A]0/2 = [A]0 − k t1/2        →  t1/2 = [A]0 / (2k)     (初濃度に比例)
二次:2/[A]0 = 1/[A]0 + k t1/2    →  t1/2 = 1 / (k[A]0)    (初濃度に反比例)
零次反応では一定の量ずつ減るので、減らすべき量([A]0/2)が多いほど時間がかかります。2回目の半減期は、残りが半分になってから測るので、1回目の半分の時間で済みます。半減期が 1 → 0.5 → 0.25 と短くなり、ちょうど最初の半減期の2倍の時刻で反応が終わります。
二次反応では、濃いほど相手と出会いやすく速いので、濃いほど半減期が短くなります。2回目の半減期は、濃度が半分になったところから始まるので、1回目の2倍かかります。半減期は 1 → 2 → 4 と倍々に伸びます。冒頭の問いの答え(一次なら10分、二次なら20分、零次なら5分)はこの関係から出てきます。
一般の n 次と半減期法
−d[A]/dt = k[A]n(n ≠ 1)を同じように積分すると、半減期の一般式が得られます。
[A]1−n = [A]01−n + (n − 1) k t

t1/2 = (2n−1 − 1) / ( (n − 1) k [A]0n−1 )

両辺の対数をとると
log t1/2 = (定数) + (1 − n) log [A]0
n = 0 を入れると [A]0/(2k)、n = 2 を入れると 1/(k[A]0) に戻ります(n = 1 では分子も分母も0になる 0/0 の形になり、式はそのままでは使えません。n → 1 の極限をとると、別に解いた ln 2/k に一致します)。最後の式から、初濃度を変えて半減期を測り、log t1/2 を log [A]0 に対してプロットすれば、傾き 1 − n から次数が求まります。これが半減期法です。次数が 1/2 や 3/2 のような分数でも使えるのが強みです(この一般式は、n = 0、0.5、1.5、2、3 で微分方程式を数値的に解いた結果と一致することを確かめてあります)。
放射性崩壊の半減期も一次反応
「半減期」という言葉は、放射性同位体でよく耳にします。放射性崩壊は、原子核1個1個がほかの原子核と無関係に、一定の確率で崩壊する過程です。相手と出会う必要がないので、まさに一次反応の式 N = N0e−kt に従い、半減期は試料の量によりません。
たとえば炭素14(14C)の半減期は 5700 ± 30 年(NUBASE2020 の評価値)、ウラン238 は 4.468 × 10⁹ 年です。半減期が試料の量によらないからこそ、残っている割合だけから経過時間を逆算できます(例題6)。化学反応の一次反応も、量によらない時間の尺度をもつという点で、放射性崩壊とまったく同じ数学に乗っています。
反応次数の決め方
次数は実験で決めます。といっても方法はいくつかあり、それぞれ「何を測るか」「どこに弱点があるか」が違います。ここでは試験に出る4つの方法を、なぜその手順で次数が決まるのかとあわせて整理します。
初速度法:反応のはじめの速さを比べる
初速度法(method of initial rates)では、初濃度を変えた実験を何回か行い、それぞれ反応開始直後の速度(初速度 v0)を測ります。ほかの濃度を同じにして1つの成分だけを変えた2回の実験の比をとると、k とほかの濃度の項が消えて、その成分の次数だけが残ります。
v0 = k [A]0m [B]0n

[B]0 を同じにした実験1・2の比:
  v2 / v1 = ( [A]2 / [A]1 )m
  →  m = log(v2/v1) / log([A]2/[A]1)
濃度を2倍にして速度が4倍なら、暗算でも m = 2 とわかります。濃度の比が2.5倍のように半端なときは、対数の比で計算します。
なぜ「初」速度を使うのでしょうか。反応の開始直後なら、各成分の濃度は仕込んだ値そのもので、正確にわかっています。生成物もまだほとんどできていないので、逆反応や、生成物が反応を妨げたり促したりする効果が入りこみません。さらに、図3で見るように反応の前半では次数による曲線の形の違いが小さいので、次数を知らなくても開始直後の傾きはほぼ正しく読めます。
弱点もその裏返しです。開始直後の小さな濃度変化を短い時間で測るので、誤差が大きくなりがちです。また、生成物や中間体の濃度に依存する速度式は、初速度だけでは見落とします。初速度法で決めた速度式は、反応を長く追ったデータと積分形を比べて確かめるのが筋です。
積分法:3通りに打って直線を探す
積分法では、1回の実験で濃度を時間とともに追い、そのデータを [A]・ln[A]・1/[A] の3通りに時間に対してプロットします。積分形の表のとおり、零次なら [A]、一次なら ln[A]、二次なら 1/[A] が直線になるので、直線になったプロットの次数が答えです。図2は、OpenStax の教科書に載っているブタジエンの二量化(2C4H6 → C8H12)のデータを3通りに打ったものです。
1/[A] だけが一直線に並ぶので、この反応は二次反応で、傾きから k = 6.14 × 10⁻² L mol−1 s−1 と求まります(傾きは最小二乗法で求めました。直線のあてはめの考え方は最小二乗法、Excel での操作はExcel の近似曲線を参照してください)。データを打つときは、横軸・縦軸に単位を書き、ln をとる量は単位で割って無次元にしてから対数をとるのが作法です(レポートの表・グラフの書き方)。
一次反応の積分法には、もう一つ便利な性質があります。ln([A]/[A]0) は濃度の比だけで決まるので、濃度そのものでなく、濃度に比例する量なら何で追ってもかまいません。たとえば吸光度 A = εcl で追えば、モル吸光係数 ε を知らなくても k が求まります(ランベルト・ベールの法則)。ただし、吸光度が反応物の濃度だけに比例するのは、生成物がその波長で光を吸収しない場合です。生成物も吸収するときは、反応が終わったときの吸光度 A∞ を測り、At − A∞ が反応物の残りに比例することを使って ln(At − A∞) を時間に対して打ちます。二次反応では 1/[A] の傾きが k なので、吸光度から濃度へ直すために ε が必要です。速度定数の単位に濃度が入るかどうかの違いが、こんなところにも表れます。
なぜ反応の後半まで追う必要があるのか
積分法の最大の落とし穴は、反応の前半しかデータが無いと、どのプロットもほぼ直線に見えてしまうことです。図3は、初速度が同じ一次反応と二次反応の曲線を重ねたものです。
一次反応が20%反応した時点で、2本の差は 0.018(初濃度を1としたとき)しかありません。濃度の測定に2%の誤差があれば区別できない大きさです。逆向きにも確かめられます。二次反応のデータを、時間を等間隔に区切った11点・誤差なしという条件で計算し、ln[A] で打って直線をあてはめると、二次反応が20%反応するまでのデータなら決定係数 R2 = 0.999 になります。50%まででも 0.991 で、90%まで追ってはじめて 0.907 とはっきり曲がりが見えます(点の取り方や測定誤差が変われば値も変わるので、数値そのものより「前半だけでは差が出ない」という傾向を読んでください)。
理由は単純で、どんな曲線も短い区間だけ見れば直線で近似できるからです。次数による違いは、濃度が大きく変わったときに「速度がどれだけ落ちるか」の差として現れます。したがって、積分法で次数を決めるには、半減期の数倍にわたって反応を追う必要があります。この図は、裏から見れば初速度法が次数を知らなくても成り立つ理由でもあります。
半減期法:初濃度を変えて半減期を比べる
前の節の一般式から、初濃度を2倍にしたとき半減期が2倍なら零次、変わらなければ一次、半分になれば二次です。初濃度を3通り以上変えて log t1/2 対 log [A]0 を打てば、傾き 1 − n から分数の次数も読めます。
1回の実験の中でも使えます。2回目の半減期(1/2 → 1/4)は、濃度が半分になった時点を新しい出発点とみなした半減期だからです。図2のブタジエンのデータでは、1.00 × 10−2 mol L−1 から半分になるまでが約1600 s、さらに半分(2.5 × 10⁻³ mol L−1 付近)になるのは開始から約4800 s です。2回目の半減期は約3200 s で、1回目の約2倍に伸びています。これも二次反応の証拠です(例題2)。
孤立法と擬一次条件
反応物が2種類以上あると、積分形は複雑になります。そこで、調べたい成分 A 以外をすべて大過剰にして、その濃度を実質一定にしてしまうのが孤立法(isolation method。オストワルドの孤立法とも呼ばれます)です。
v = k [A][B]        (本来は二次)
  [B]0 >> [A]0 なら、反応が進んでも [B] ≈ [B]0
v = kobs [A]         kobs = k [B]0   (見かけ上は一次=擬一次)

[B]0 を何通りか変えて kobs を測り、kobs を [B]0 に対してプロット
  → 直線なら B について一次、傾き=二次の速度定数 k
このように見かけ上一次になった反応を擬一次反応(pseudo-first-order reaction)、そのときの kobs を擬一次速度定数と呼びます。ln[A] のプロットで kobs を求め、それを [B]0 を変えてくり返すことで、二次の反応を一次の簡単な式で解析できます。
有機化学でいちばん身近な擬一次反応は、水の中での加水分解です。水は溶媒として大過剰にあるので、反応が進んでも濃度がほとんど変わらず、速度式から消えます。希酸によるエステルの加水分解が一次として扱われるのはこのためです(加水分解とは)。酸触媒のスクロースの加水分解も、ふつう一次反応とされますが、真の速度式は v = k[スクロース][H+][H2O] で、触媒の H+ と大過剰の水が定数に吸収されているだけです。緩衝液で [H+] を変えて kobs の変化を見る実験は、酸触媒と塩基触媒で扱いました。溶媒が求核剤として働いていても速度式に現れないという、機構を読むうえでの弱点は律速段階と反応次数の擬一次条件の節を見てください。
では、何倍過剰にすれば「一定」とみなせるのでしょうか。決まった基準値はありませんが、誤差は計算できます。[A]0 = 1 に対して [B]0 = r とし、A + B の正確な二次の式で A が半分になる時間を求めて、擬一次の近似(ln 2/(k[B]0))と比べると次のようになります。
| B の過剰倍率 r | 反応終了までの B の減少 | 擬一次で見積もった半減期 ÷ 正確な半減期 |
|---|---|---|
| 2倍 | 50% | 0.855 |
| 5倍 | 20% | 0.943 |
| 10倍 | 10% | 0.972 |
| 20倍 | 5% | 0.986 |
| 50倍 | 2% | 0.994 |
10倍過剰でも、B は反応の終わりまでに10%減ります。その影響で、A が初濃度の10%になるまでのデータを ln[A] で直線あてはめすると、得られる kobs は k[B]0 より約6.5%小さくなります。しかもこのときの R2 は 0.9999 で、プロットは完全な直線に見えます。直線がきれいでも、kobs が正しいとは限らないのです。B の減少を考えて平均の濃度 [B]0 − [A]0/2 で割れば、ずれは約1.5%に縮まります。精度が要る測定ほど、過剰の倍率を大きくするか、この補正を入れます。
もう一つ、kobs 対 [B]0 のプロットが原点を通らず切片をもつ場合、考えられる原因は2つあります。1つは、B と無関係に A が消費される別の経路(たとえば溶媒そのものとの反応)が並行している場合で、kobs = k0 + k[B]0 の切片 k0 がその経路の速度定数です。もう1つは、反応が可逆(A + B ⇌ C)で逆反応が一次の場合です。このとき平衡に近づく速さは、後で扱う可逆な一次反応と同じ理屈で kobs = kf[B]0 + kr(kf:正反応の二次の速度定数、kr:逆反応の一次の速度定数)となり、切片は逆反応の速度定数を表します。どちらなのかは、反応が最後まで進むか(平衡で止まるか)を確かめて区別します(例題5は前者の場合です)。
4つの方法の比較
| 方法 | 測るもの | 強み | 弱点 |
|---|---|---|---|
| 初速度法 | 初濃度を変えた実験の初速度 | 濃度が正確。生成物の影響が入らない。成分ごとの次数を1つずつ決められる | 小さな変化を測るので誤差が大きい。生成物が関わる速度式を見落とす |
| 積分法 | 1回の実験の濃度の時間変化 | データ点が多く k の精度が高い | 反応の後半まで追わないと次数を見分けられない。反応物が複数だと式が複雑 |
| 半減期法 | 初濃度を変えた実験の半減期 | 分数の次数も傾きから読める | 反応物が1種類(または孤立法と併用)のときに限る |
| 孤立法(擬一次) | ほかを大過剰にした条件での kobs | 多成分の反応を一次の式で解ける | 過剰が足りないと kobs が系統的にずれる |
可逆な一次反応:平衡に近づく速さ
ここまでは、反応が一方向に進み切る場合を考えてきました。実際には逆反応も起こる反応が少なくありません。いちばん簡単な A ⇌ B(正反応の速度定数 k1、逆反応 k−1、どちらも一次)を考えます。
−d[A]/dt = k1[A] − k−1[B]        (最初は A だけ:[A] + [B] = [A]0)

平衡では正反応と逆反応の速さが等しいので
  k1[A]eq = k−1[B]eq   →   K = [B]eq/[A]eq = k1/k−1

積分すると
  [A] − [A]eq = ([A]0 − [A]eq) e−(k1 + k−1)t
平衡からの「ずれ」が、k1 + k−1 を速度定数とする一次の式で減っていきます。和になるのは、正反応も逆反応も、どちらも平衡からのずれを解消する向きに働くからです。A が平衡値より多いとき、正反応の速さ k1[A] は平衡時より大きく、B は平衡値より少ないので逆反応の速さ k−1[B] は平衡時より小さくなります。正反応が増えた分と逆反応が減った分の両方が、ずれを縮める向きに足し合わさるのです。
数字で見てみます(計算練習用の仮の値)。k1 = 0.030 min−1、k−1 = 0.010 min−1 なら、K = 3 で、平衡では A が初濃度の 25% 残ります。平衡までの距離が半分になる時間は ln 2/(0.040) = 17.3 min で、逆反応が無いとした場合の半減期 ln 2/0.030 = 23.1 min より短くなります。「逆反応があるのに速く平衡に着く」のは、到着点が手前にあるうえに、両方向から近づくからです。
平衡定数が2つの速度定数の比になるこの関係は、速度論と熱力学をつなぐ数少ない式の一つです。速度と平衡が別々の量で決まるという話は反応速度と化学平衡の違いで、平衡定数の温度依存はファントホッフの式で扱います。
速度式から有機反応の機構へ
速度式と次数が決まると、反応の機構を絞り込む手がかりになります。ハロゲン化アルキルの置換反応で、速度が基質だけに一次なら SN1、基質と求核剤のそれぞれに一次なら SN2 が候補になります(SN1・SN2 反応)。速度式に現れるのは律速段階の遷移状態に達するまでに関わった分子だ、という読み方は律速段階と反応次数で、エネルギー図のどの山が律速段階に当たるかは反応座標図の読み方で扱いました。
この記事の道具は、その議論の「測る側」を担います。初速度法で求核剤の次数を測る、擬一次条件で kobs を求め [求核剤] に対して打つ、切片から溶媒との並行反応を見つける——どれも、機構の議論の出発点になる実験データの取り方です。速度定数そのものの大きさを遷移状態のエネルギーと結びつける Eyring 式は遷移状態とはで扱っています。
例題で確かめる
数値はすべて Python で計算して確かめました。出典のある値は問題文に明記し、それ以外は計算練習用の仮の値です。
例題1:一次反応の半減期と反応時間
シクロブタンの熱分解(C4H8 → 2C2H4)は一次反応で、500 °C での速度定数は 9.2 × 10⁻³ s−1 です(OpenStax, Example 12.6)。(1) 半減期、(2) 80% が分解するまでの時間、(3) 99% が分解するまでの時間を求めてください。
(1) t1/2 = ln 2/k = 0.6931/(9.2 × 10−3 s−1) = 75 s。
(2) 80% 分解すると残りは 20% なので、ln([A]0/[A]) = ln 5 = kt。t = 1.609/(9.2 × 10−3) = 175 s ≈ 1.7 × 10² s。
(3) 残り 1% なので t = ln 100/k = 4.605/(9.2 × 10−3) = 5.0 × 10² s。半減期の 6.64 倍で、表の値と一致します。初濃度が与えられていなくても解けるのが一次反応の特徴です。
例題2:積分法で次数と速度定数を決める
ブタジエンの二量化(2C4H6 → C8H12)で、次のデータが得られました(OpenStax, Example 12.9)。t = 0、1600、3200、4800、6200 s での [C4H6] はそれぞれ 1.00 × 10⁻²、5.04 × 10⁻³、3.37 × 10⁻³、2.53 × 10⁻³、2.08 × 10⁻³ mol L−1。(1) 反応次数と速度定数を求めてください。(2) 求めた k から1回目と2回目の半減期を計算し、データと比べてください。
(1) 1/[A] を計算すると 100.0、198.4、296.7、395.3、480.8 L mol−1 で、時間に対してほぼ等間隔に増えます(決定係数 1.000)。ln[A] は −4.605、−5.290、−5.693、−5.980、−6.175 で、決定係数は 0.951 と曲がります。よって二次反応で、1/[A] 対 t の傾きから k = 6.14 × 10⁻² L mol−1 s−1。
(2) 1回目:t1/2 = 1/(k[A]0) = 1/(0.0614 × 0.0100) = 1.63 × 10³ s。データでは 1600 s で 5.04 × 10⁻³ mol L−1 とほぼ半分です。2回目:5.0 × 10⁻³ mol L−1 を新しい初濃度とみなすと 1/(0.0614 × 0.0050) = 3.26 × 10³ s。合計 4.9 × 10³ s で 2.5 × 10⁻³ mol L−1 になるはずで、データの 4800 s で 2.53 × 10⁻³ mol L−1 と合います。半減期が倍に伸びることがデータでも確かめられます。
なお、この解答は OpenStax にならって速度を −d[C4H6]/dt = k[C4H6]2 と定義した値です。IUPAC 流に係数2で割った速度(−(1/2)d[C4H6]/dt = k′[C4H6]2)で書くと、k′ = k/2 = 3.07 × 10⁻² L mol−1 s−1 になります。
例題3:初速度法で速度式を決める
A + B → 生成物 で、次の初速度が得られました(仮の値)。実験1:[A]0 = 0.010、[B]0 = 0.010 mol L−1 で v0 = 2.0 × 10⁻⁵ mol L−1 s−1。実験2:[A]0 = 0.025、[B]0 = 0.010 で 1.25 × 10⁻⁴。実験3:[A]0 = 0.010、[B]0 = 0.030 で 6.0 × 10⁻⁵。速度式と速度定数(単位つき)を求め、[A]0 = [B]0 = 0.020 mol L−1 のときの初速度を予想してください。
実験1と2([B]0 が同じ):m = log(1.25 × 10⁻⁴/2.0 × 10−5)/log(2.5) = log 6.25/log 2.5 = 2。
実験1と3([A]0 が同じ):n = log 3/log 3 = 1。
よって v = k[A]2[B](全体で三次)。k = 2.0 × 10⁻⁵/(0.0102 × 0.010) = 20 L2 mol−2 s−1。
予想:v0 = 20 × 0.0202 × 0.020 = 1.6 × 10⁻⁴ mol L−1 s−1。濃度比が2.5のように半端なときは、暗算でなく対数の比で次数を出します。
例題4:零次反応の半減期
高温のタングステン表面でのアンモニアの分解は零次反応で、[NH3] は 0.0028 mol L−1 から 1000 s 後に 0.0015 mol L−1 になりました(OpenStax, Example 12.10)。(1) 速度定数、(2) 初濃度 0.0028 mol L−1 での半減期、(3) すべて分解するまでの時間、(4) 初濃度が半分(0.0014 mol L−1)だったときの半減期を求めてください。
(1) k = (0.0028 − 0.0015)/1000 = 1.3 × 10⁻⁶ mol L−1 s−1。
(2) t1/2 = [A]0/(2k) = 0.0028/(2 × 1.3 × 10−6) = 1.08 × 10³ s ≈ 18 min。
(3) [A]0/k = 2.15 × 10³ s ≈ 36 min。ちょうど半減期の2倍です。
(4) 0.0014/(2 × 1.3 × 10−6) = 5.4 × 10² s ≈ 9.0 min。零次反応では初濃度が半分なら半減期も半分になります。
例題5:擬一次条件から二次の速度定数を求める
A(初濃度 1.0 × 10⁻³ mol L−1)を大過剰の B と反応させ、ln[A] のプロットから擬一次速度定数 kobs を求めました(仮の値。逆反応は無視できるとします)。[B]0 = 0.020、0.040、0.060、0.080、0.100 mol L−1 で、kobs はそれぞれ 1.1、2.1、3.1、4.1、5.1 × 10⁻³ s−1 でした。(1) 二次の速度定数 k を求めてください。(2) 切片は何を意味しますか。(3) [B]0 = 0.020 mol L−1 のとき、A のうち B との反応で消費される割合はいくらですか。
(1) kobs を [B]0 に対してプロットすると、傾き 0.050 L mol−1 s−1、切片 1.0 × 10⁻⁴ s−1 の直線になります。傾きが二次の速度定数で、k = 0.050 L mol−1 s−1。
(2) 切片 k0 = 1.0 × 10⁻⁴ s−1 は、B がなくても A が消費される経路(溶媒との反応など)の一次の速度定数です。kobs = k0 + k[B]0。
(3) k[B]0/kobs = (0.050 × 0.020)/(1.1 × 10−3) = 0.91、つまり 91%。B は A の20倍以上あるので、擬一次の条件も満たしています。
例題6:放射性崩壊の半減期
炭素14 の半減期を 5700 年(NUBASE2020)とします。生物が死んだ後に新しい 14C が取り込まれず、もとの 14C の割合が分かっていると仮定して、(1) 14C の割合がもとの 60% に減っている試料の経過年数、(2) 10000 年後に残る割合を求めてください。
崩壊定数 k = ln 2/5700 年 = 1.216 × 10⁻⁴ 年−1。
(1) t = ln(1/0.60)/k = 0.5108/(1.216 × 10−4) = 4.2 × 10³ 年。
(2) (1/2)10000/5700 = 0.296、約 30%。
一次反応なので、試料が多くても少なくても同じ答えになります。だから「量」ではなく「割合」だけで年数を計算できます。
よくある間違い
係数 1/2 の流儀。IUPAC の定義どおり v = −(1/2)d[A]/dt = k[A]2 と書くと、d[A]/dt = −2k[A]2 なので、積分形は 1/[A] = 1/[A]0 + 2kt、半減期は 1/(2k[A]0) になります。この記事のように −d[A]/dt = k[A]2 と書く教科書も多く、同じ反応でも k の値が2倍違って報告されることがあります。問題文が速度をどう定義しているかを、最初に確かめてください。
log と ln。一次反応の積分形は自然対数です。常用対数でプロットすると、log[A] = log[A]0 − kt/2.303 となり、傾きは −k/2.303 です。傾きをそのまま k と読むと、k が 2.303 分の1になります。
半減期の2倍で終わるのは零次だけ。最初の半減期の2倍の時間がたったとき、一次反応では 1/4 が残り、二次反応では 1/3 が残ります(1/[A] が 1/[A]0 の3倍になる時点。二次反応で 1/4 になるのは最初の半減期の3倍の時間です)。直線的に減る零次反応だけが、最初の半減期のちょうど2倍で0になります。
時間の単位。一次の k は時間の逆数なので、min−1 を s−1 に直すときは60で割ります。二次の k は濃度の単位も含むので、mol L−1 と mmol L−1 の換算でも値が変わります。
試験での問われ方
大学の物理化学・院試では、反応速度式と次数は次のような形で出題されます。
- 積分形の導出:一次・二次の速度式を変数分離で積分し、半減期の式を導く。A + B で初濃度が違う場合を部分分数で解かせる問題も多い
- 半減期の計算:k から半減期、半減期から k、ある割合まで進む時間を求める(例題1・4・6)。一次反応で「半減期が濃度によらない理由」を説明させる
- 次数の決定:初速度の表から速度式を決める(例題3)、濃度–時間データを3通りにプロットする(例題2)、初濃度と半減期の関係から次数を答える
- 擬一次条件:kobs と k の関係、kobs 対 [B]0 のプロットの傾きと切片の意味(例題5)
- 速度定数の単位:次数から k の単位を答える、または単位から次数を判定する
- 可逆反応:A ⇌ B の緩和の速度定数が k1 + k−1 になること、K = k1/k−1
まとめ
積分形の公式は3本ありますが、背後にある考え方は1つでした。一定の時間に反応する「割合」が、零次では残りが減るほど大きくなり、一次では一定、二次では小さくなる——この違いが、直線になるプロットの違いにも、半減期の変わり方にも、そのまま表れています。
よくある質問
反応速度式は、反応速度が反応物などの濃度にどう依存するかを表した式で、多くの場合 v = k[A]m[B]n のように濃度のべき乗の積で書きます。k を速度定数、指数 m・n を反応次数と呼びます。次数は化学反応式の係数からは決まらず、濃度を変えて速度を測る実験で決めます。係数と次数が一致するのは、1段階で進む素反応だけです。
一次反応では、一定の時間に反応する分子の割合が、残っている量に関係なく一定だからです。速度式 −d[A]/dt = k[A] を変形すると −d[A]/[A] = k dt となり、短い時間に反応する割合が k dt で決まります。そのため、どの濃度から測り始めても半分になるまでの時間は同じ ln 2/k になります。放射性崩壊の半減期が試料の量によらないのも同じ理由です。
濃度を時間とともに追ったデータを、ln[A] と 1/[A] の両方で時間に対してプロットし、直線になるほうを選びます。ln[A] が直線なら一次、1/[A] が直線なら二次です。ただし反応の前半だけのデータでは両者の差が小さく、どちらもほぼ直線に見えるので、半減期の数倍まで追う必要があります。初濃度を変えたときに半減期が変わらなければ一次、初濃度に反比例すれば二次という見分け方もあります。
本来は二次以上の反応で、一方の反応物を大過剰にしてその濃度を実質一定とみなし、見かけ上一次反応として扱えるようにしたものです。v = k[A][B] で B が大過剰なら v = kobs[A]、kobs = k[B]0 となります。水の中での加水分解のように溶媒が反応物の場合も擬一次になります。B の濃度を何通りか変えて kobs を測り、B の濃度に対してプロットすると、傾きから二次の速度定数 k が求まります。
反応速度の単位はいつも mol L−1 s−1 なので、速度定数の単位は次数に応じて変わります。零次では mol L−1 s−1、一次では s−1、二次では L mol−1 s−1、三次では L2 mol−2 s−1 です。一般に n 次反応では (mol L−1)1−n s−1 になります。逆に、問題に与えられた速度定数の単位から反応次数を判定することもできます。
関連記事
物理化学の全体像と主要な式の早見表は、物理化学の基礎まとめにまとめています。
反応速度の温度依存はアレニウスの式にまとめています。
- 律速段階と反応次数とは|前平衡・定常状態近似・擬一次条件の使い方
- 反応速度と化学平衡の違い|速さと到達点が独立である証拠と平衡の動かし方
- 反応座標図の読み方|律速段階の見つけ方と触媒が変える・変えないもの
- ミカエリス―メンテンの式【酵素反応の速度論】
- 遷移状態とは?中間体との違いとEyring式・活性化エントロピーの符号を読む
- 同位体効果(KIE)とは|重水素置換でE2/E1と芳香族置換を判別する方法
- ランベルト・ベールの法則とは?吸光度・透過率・モル吸光係数の求め方