ギブズエネルギーとは?エンタルピー・エントロピーの関係とΔG=ΔH−TΔS
コップに入れた水は、25 °C の部屋に置いておくだけで少しずつ減っていきます。ところが水の蒸発は、1 mol あたり約 44 kJ の熱を周りから奪う吸熱の変化です。「反応は発熱してエネルギーの低いほうへ進む」とだけ覚えていると、この現象は説明できません。逆に、水素と窒素からアンモニアができる反応は発熱なのに、温度を上げると進まない向きに変わります。
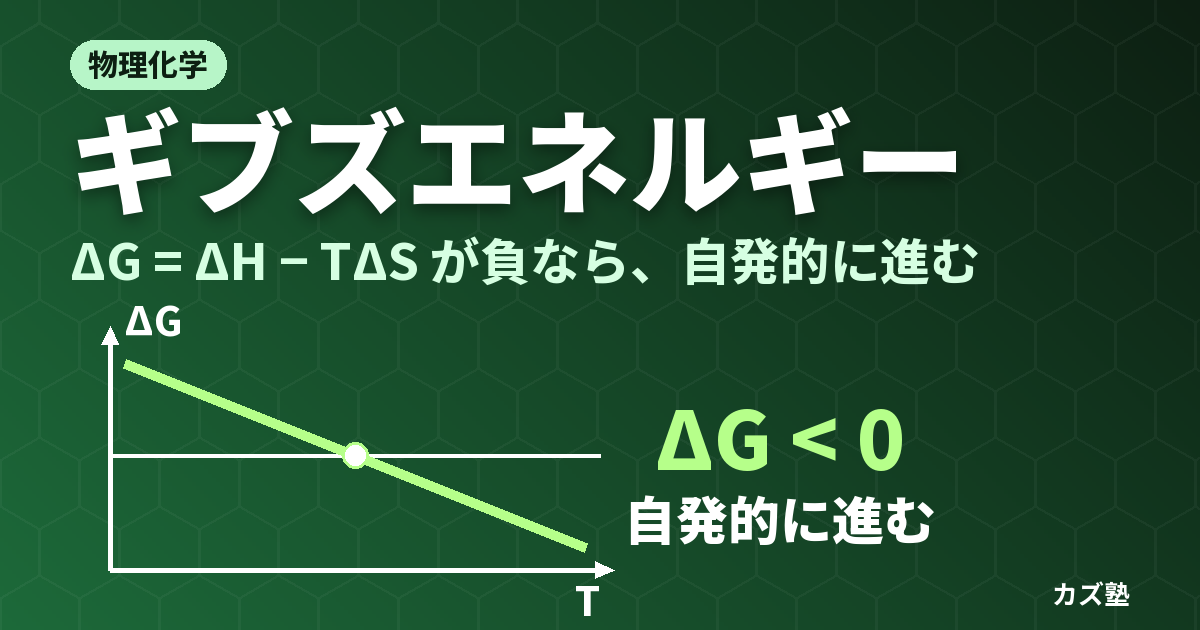
熱の出入り(エンタルピー)だけでは向きが決まらない。そこにもう1つの量、エントロピーを組み合わせて「その変化が進むかどうか」を1つの数で判定できるようにしたものがギブズエネルギーです。
式は1行ですが、試験で問われるのは「なぜ T が ΔS にだけ掛かるのか」「ΔG と ΔG° はどう違うのか」「ΔG が負なのに反応しないのはなぜか」といった理由の部分です。この記事では、エンタルピーとエントロピーの意味から出発して、熱力学第二法則から ΔG = ΔH − TΔS を導き、実在の物質の熱力学データ(NIST)で自発性の判定を計算します。
エンタルピーとは:一定圧力で出入りする熱
エンタルピー(enthalpy、記号 H)は、内部エネルギー U に圧力 P と体積 V の積を足した量です。
H = U + PV
一定圧力では  ΔH = ΔU + PΔV = qp    (qp:一定圧力で系に入った熱)
わざわざ PV を足すのは、実験室の反応のほとんどが大気圧のもと(一定圧力)で起こるからです。一定圧力で反応して気体が増えると、系は周りの大気を押しのける仕事(PΔV)をします。系に入った熱 qp の一部はこの仕事に使われ、残りが内部エネルギーの増加 ΔU になります。PV を最初から含めておけば、一定圧力で出入りした熱がそのまま ΔH になるので、熱量計で測った値をそのまま使えます。
発熱と吸熱、標準生成エンタルピー
ΔH < 0 が発熱(系から周りへ熱が出る)、ΔH > 0 が吸熱(周りから系へ熱が入る)です。H は状態だけで決まる量(状態量)なので、反応の ΔH は途中の経路によらず、生成物と反応物の差で決まります(ヘスの法則)。そのため、各物質の標準生成エンタルピー ΔfH°(最も安定な単体から 1 mol をつくるときの ΔH°)を表から引けば、どんな反応の ΔH° も計算できます。
ΔrH° = Σ ν ΔfH°(生成物) − Σ ν ΔfH°(反応物) (ν:反応式の係数)
最も安定な単体(O2、H2、N2、黒鉛など)の ΔfH° は、定義によって 0 です。エンタルピーには絶対的な基準がなく、「単体を 0 とする」という約束の上の相対値だからです。有機化学で結合の強さから ΔH を見積もる方法は結合解離エネルギーの記事で扱っています。
エントロピーとは:エネルギーと物質の広がり方の数
エントロピー(entropy、記号 S)は、系がとりうる微視的な状態(分子の位置とエネルギーの配り方の組み合わせ)の数 W と、次の関係で結びついた量です。
S = kB ln W         (kB = 1.380649 × 10⁻²³ J K−1:ボルツマン定数)
ΔS = qrev / T        (熱力学での定義:可逆に出入りした熱 ÷ 絶対温度)
「乱雑さ」とよく説明されますが、より正確にはエネルギーと物質が広がることのできる仕方の数です。分子がより広い空間を動けるほど、またエネルギーをより多くの準位に分けて持てるほど W は大きく、S も大きくなります。分子がエネルギー準位にどう分かれて入るかはボルツマン分布の記事で扱います。単位は J K−1 mol−1 で、kJ で表すことの多い ΔH と1000倍ずれることに注意してください。
2つ目の式は、同じ量の熱でも、低い温度で受け取るほどエントロピーの増え方が大きいことを表しています。冷たい物体はもともと分子の運動が小さく、とりうる状態の数が少ないので、同じ熱をもらったときに増える状態の数の割合が大きいのです。この性質が、あとで T が ΔS にだけ掛かる理由になります。
エントロピーが増える変化の見分け方
ΔS の符号は、反応式を見ただけでかなり判断できます。いちばん効くのは気体の物質量の増減です。気体の分子は液体や固体よりはるかに広い空間を動けるので、1 mol あたりの S が大きいからです。たとえば水の標準モルエントロピーは、液体で 69.95、気体で 188.835 J K−1 mol−1 です(NIST)。
| 変化 | ΔS の符号 | 理由 | 例(ΔS°、J K−1 mol−1) |
|---|---|---|---|
| 液体 → 気体(蒸発) | + | 分子の動ける空間が桁違いに広がる | H2O(l) → H2O(g):+118.9 |
| 気体の物質量が増える | + | 独立に動く粒子が増える | N2O4 → 2NO2:+175.7 |
| 気体の物質量が減る | − | 独立に動く粒子が減る | N2 + 3H2 → 2NH3:−198.1 |
| 2分子が1分子になる(付加・環化付加) | − | 別々に動けた2つが1つにまとまり、並進と回転の自由を失う | C2H4 + H2 → C2H6:−120.8 |
| 鎖状の分子が環を巻く(分子内環化) | −(ただし分子間反応より損が小さい) | 自由に回っていた単結合の回転が止まる | 5員環・6員環の形成(後述) |
標準モルエントロピーは「絶対値」
エンタルピーと違って、エントロピーには絶対的な基準があります。熱力学第三法則によれば、純粋で完全な結晶の 0 K でのエントロピーは 0 です。0 K から目的の温度まで熱容量を測って積み上げれば、各物質の S の値そのもの(標準モルエントロピー S°)が決まります。そのため、単体でも S° は 0 ではありません。O2(g) は 205.152、H2(g) は 130.680、黒鉛は 5.740 J K−1 mol−1 です。反応の ΔS° は、表の S° から ΔH° と同じ形で計算します。
ΔrS° = Σ ν S°(生成物) − Σ ν S°(反応物) (単体の S° も省略しない)
ΔG = ΔH − TΔS はどこから来るか
ギブズエネルギーは、次の式で定義される量です。
G = H − TS
温度 T が一定なら   ΔG = ΔH − TΔS
定義だけ見ると、H と S をなぜこう組み合わせるのかがわかりません。意味がわかるのは、自発変化の本当の基準である熱力学第二法則から出発したときです。
自発変化の基準は「宇宙全体」のエントロピー
第二法則は、自発的に起こる変化では、宇宙全体(系 + 周り)のエントロピーが増えると述べます。
ΔS宇宙 = ΔS系 + ΔS周り > 0     (自発的)
ΔS宇宙 = 0                       (平衡)
ここで「系」は反応している物質、「周り」はフラスコや大気など、それ以外のすべてです。系のエントロピーが減る変化(水が凍る、気体の分子が結合して減る)が自然に起こってもかまいません。その分、周りのエントロピーが十分に増えていればよいのです。
周りのエントロピー変化は −ΔH/T
周りのエントロピーは、系から熱を受け取ることで変わります。一定圧力では、系が放出した熱は −ΔH で、周りはそれを受け取ります。周りは系よりずっと大きく、熱を受け取っても温度 T がほとんど変わらないので、ΔS = q/T をそのまま使えます。
ΔS周り = q周り / T = −ΔH / T
この1行が、「発熱反応は進みやすい」という経験則の正体です。発熱(ΔH < 0)は、周りに熱を渡して周りのエントロピーを増やすから有利なのであって、「エネルギーが低いほうが安定」という理由そのものではありません。そして、同じ熱でも低温の周りに渡すほどエントロピーの増え方が大きいので、発熱の効き目は低温ほど大きく、高温ほど小さくなります。
−TΔS宇宙 が ΔG になる
2つの式を合わせて、両辺に −T を掛けます。
ΔS宇宙 = ΔS系 − ΔH / T

−T ΔS宇宙 = ΔH − T ΔS系 = ΔG

ΔS宇宙 > 0   ⇔   ΔG < 0
ΔG は、宇宙全体のエントロピーの増加に −T を掛けたものだったのです。周りのことを毎回考えなくても、系の量(ΔH と ΔS)だけで第二法則の判定ができるように書き直したのが ΔG です。ただし導出の中で「温度一定」「圧力一定(ΔH = 熱)」を使ったので、ΔG で判定してよいのは温度と圧力が一定の変化に限られます。有機化学の反応の多くはこの条件に当てはまります(体積一定ならヘルムホルツエネルギー A = U − TS を使います)。
こうして見ると、ΔG = ΔH − TΔS の2つの項の意味もはっきりします。ΔH の項は周りのエントロピーへの寄与(を −T 倍したもの)、TΔS の項は系自身のエントロピーへの寄与です。T が ΔS にだけ掛かっているように見えるのは、周りの寄与 −ΔH/T に T を掛けて温度を消したからで、温度の効き方は「周りの寄与が高温ほど小さくなる」ことに由来します。
具体的な数字で確かめます。メタンの燃焼(液体の水ができる場合)は、気体 3 mol が気体 1 mol と液体 2 mol に変わるので、系のエントロピーは減ります(ΔS° = −242.9 J K−1)。それでも燃焼は勝手に進みます。ΔH° = −890.3 kJ の熱が周りに渡り、周りのエントロピーが +2986 J K−1 も増えるからです(例題3で計算します)。
名前と「自由」エネルギー
IUPAC は G をギブズエネルギー(Gibbs energy、Gibbs function)と呼び、Gold Book には「以前は自由エネルギー(free energy)または自由エンタルピーと呼ばれた」とあります。日本語の教科書でも「ギブズ自由エネルギー」はよく使われる呼び名で、指しているものは同じです。「ギブス」と書かれることもありますが、IUPAC・学術用語集の表記は「ギブズ」です。
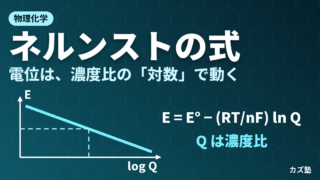
「自由」という言葉には意味がありました。温度と圧力が一定の変化で、系から取り出せる膨張以外の仕事(電気的な仕事など)の最大値は −ΔG です。反応で出る ΔH のうち、TΔS の分は(ΔS < 0 の場合)熱として出さざるをえず、残りの ΔG の分だけが仕事として「自由に」使えるというイメージです。電池の起電力 E と ΔG = −nFE で結びつく話はネルンストの式の記事で扱います。
符号4通りで自発性を判定する
ΔG = ΔH − TΔS の符号は、ΔH と ΔS の符号の組み合わせで4通りに分かれます。T は絶対温度で必ず正なので、−TΔS の符号は ΔS と逆になります。下の表の数値は、298.15 K の NIST のデータ(黒鉛の S° だけは OpenStax の付録の値)から計算した ΔH°・ΔS°・ΔG° です。
| ΔH | ΔS | ΔG の符号 | 例(ΔH° kJ、ΔS° J K−1、ΔG°(298 K) kJ) |
|---|---|---|---|
| −(発熱) | + | どの温度でも負:いつでも進む | 2C(黒鉛) + O2 → 2CO:−221.1、+178.7、−274.3 |
| +(吸熱) | + | 高温で負:低温では進まず、高温で進む | N2O4 → 2NO2:+57.1、+175.7、+4.7 |
| −(発熱) | − | 低温で負:低温で進み、高温では進まない | N2 + 3H2 → 2NH3:−91.8、−198.1、−32.7 |
| +(吸熱) | − | どの温度でも正:自発的には進まない | 3O2 → 2O3:+285.3、−137.6、+326.4 |
図1は、4つの反応の ΔG° を温度に対して描いたものです。ΔH° と ΔS° を温度によらず一定とみなすと、ΔG° = ΔH° − TΔS° は T の1次式なので、傾きが −ΔS° の直線になります(0 K まで延ばしたときの切片が ΔH°)。ΔS° > 0 の反応は右下がり(高温ほど有利)、ΔS° < 0 の反応は右上がり(高温ほど不利)です。ΔH と ΔS の符号が同じ2本だけが 0 の線を横切り、そこで向きが逆転します。
表の4つ目、オゾンの生成は ΔG° が大きな正の値で、どの温度でも自発的には進みません。それでもオゾンが生じるのは、紫外線や放電で外からエネルギー(仕事)を加えているからです。「ΔG > 0 の変化は起こらない」のではなく、外から仕事を加え続けないと起こらないと理解してください。
逆転温度 T = ΔH/ΔS
ΔH と ΔS が同じ符号のとき、ΔG° = 0 となる温度で向きが変わります。
ΔG° = ΔH° − TΔS° = 0   →   T = ΔH° / ΔS°

N2O4 → 2NO2 :T = 57 110 J / 175.7 J K−1 = 325 K(約 52 °C)
N2 + 3H2 → 2NH3 :T = 91 800 J / 198.1 J K−1 = 463 K(約 190 °C)
計算のときは、ΔH を kJ から J に直してから割ります(そのまま割ると答えが 1000 分の 1 になります)。また、この温度は「反応が始まる温度」や「反応が止まる温度」ではありません。ΔG° = 0 は平衡定数 K = 1 の温度で、そこを境に K が 1 より大きいか小さいか(平衡が生成物側・反応物側のどちらに偏るか)が入れ替わります。実際にどちらが多いかは、気体の物質量が変わる反応では全圧にもよります(N2O4 → 2NO2 で K = 1・全圧 1 bar なら、NO2 のモル分率は 0.62)。逆転温度の前後でも、反応はどちらの向きにもある程度進みます(次の節の図3)。
水の蒸発で確かめる
相変化は、この判定がどのくらい当たるかを確かめるのにちょうどよい例です。液体の水が 1 bar の水蒸気になる変化を考えます。NIST の 298.15 K のデータから、ΔH° = 44.00 kJ mol−1、ΔS° = 118.9 J K−1 mol−1 です。
図2の赤い水平線が ΔH°、青い直線が TΔS° で、2本の差が ΔG° です。298 K では ΔH° のほうが 8.56 kJ 大きく(ΔG° = +8.56 kJ mol−1)、25 °C で 1 bar の水蒸気はできません。温度を上げると TΔS° だけが大きくなり、2本は T = 44 004 / 118.885 = 370 K(97 °C)で交わります。ここから上では蒸発のほうが有利で、これが沸点の見積もりです。ΔG° = 0 は 1 bar の水蒸気との平衡なので、比べる相手は 1 bar での沸点 372.76 K(NIST の飽和表。1 atm での沸点 373.12 K よりわずかに低い)です。298 K のデータだけで約 3 K の差まで当てたことになります。
3 K ずれる原因は、ΔH と ΔS 自体が温度で変わることです。NIST の水の飽和表(IAPWS-95)から 373.15 K の値を計算すると ΔH = 40.65 kJ mol−1 で、298 K の 44.00 から 8% ほど小さくなっています。ところが ΔS も 108.94 J K−1 mol−1 に下がり、TΔS = 40.65 kJ mol−1 と ΔH にぴったり一致します(ΔG ≈ 0、沸騰の条件)。ΔH も TΔS も同じ向きに同じくらい変わるので、差の ΔG はあまり変わらないのです。数式で書くと、dΔH/dT = ΔCp、d(TΔS)/dT = ΔS + ΔCp で、ΔCp(熱容量の差)の項が差をとると打ち消し合い、dΔG/dT = −ΔS だけが残ります。「ΔH と ΔS を一定とおく」近似が、ΔH と ΔS のそれぞれの変化から想像するよりよく当たるのはこのためです。温度が大きく離れるほど誤差は増えるので、逆転温度は目安として扱います。蒸気圧と温度の関係そのものはクラウジウス・クラペイロンの式の記事で扱います。
ΔG と ΔG° の違い
ここまで、ΔG° と ΔG を区別せずに「進む・進まない」と書いてきました。試験でいちばん差がつくのがこの区別です。
| ΔG°(標準反応ギブズエネルギー) | ΔG(反応ギブズエネルギー) | |
|---|---|---|
| 何の差か | すべての物質が標準状態(気体は 1 bar、溶質は 1 mol L−1 など)にあるときの、生成物と反応物の差 | 実際の組成(分圧・濃度)での、反応を少し進めたときの G の変化の割合 |
| 何で決まるか | 物質と温度だけ(その温度での定数) | 温度と、そのときの組成(反応商 Q) |
| 何がわかるか | 平衡がどちらに偏るか(平衡定数 K) | 今の組成から、反応がどちらへ進むか |
| 平衡では | 0 とは限らない(ΔG° = −RT ln K) | 必ず 0 |
2つは次の式で結ばれています。
ΔG = ΔG° + RT ln Q

Q:反応商(生成物の分圧・濃度の積 ÷ 反応物の分圧・濃度の積。標準状態の値で割った無次元の比)
例  N2O4 → 2NO2 なら  Q = [p(NO2)/p°]2 / [p(N2O4)/p°]     p° = 1 bar
ΔG° の「°」は標準状態を表す記号で、「25 °C」という意味ではありません。標準状態は圧力(溶液なら濃度)の約束で、温度は決められていないので、500 K の ΔG° も考えられます。表に 298.15 K の値が多く載っているのは、よく使う温度で測ってまとめてあるからです。
反応の進みと G のグラフで見る
N2O4 1 mol から始めて、全圧 1 bar・298.15 K で 2NO2 への分解を進めたときの系全体の G を、反応の進み ξ(0 は N2O4 だけ、1 は NO2 だけ)に対して計算したのが図3です。
両端の高さの差が ΔG° = +4.73 kJ で、純粋な NO2 のほうが純粋な N2O4 より G が高い状態です。それでも曲線は途中で下に膨らみ、ξ = 0.19 に谷があります。2種類の気体が混ざると、混合のエントロピーの分だけ G が下がるからです(図の点線は、混ざらないと仮定したときの直線)。曲線のその場の傾きが ΔG で、ξ = 0.05(点 A)では傾きが −6.7 kJ mol−1 なので右へ進み、ξ = 0.60(点 B)では +6.7 kJ mol−1 なので左へ戻ります。谷底で傾きが 0(ΔG = 0)になったところが平衡です。
つまり、ΔG° は「谷がどこにあるか」を、ΔG は「今いる場所からどちらへ転がるか」を表しています。ΔG° > 0 の反応でも、生成物がまだ少ないうちは Q が小さく、RT ln Q が大きな負の値になるので ΔG < 0 となり、反応は平衡まで進みます。
身近な例が、冒頭の水の蒸発です。25 °C の蒸発の ΔG° は +8.56 kJ mol−1 で正ですが、これは「1 bar の水蒸気になる」場合の値です。部屋の空気中の水蒸気の分圧は 1 bar よりずっと低いので、RT ln Q が負になり、ΔG < 0 で水は蒸発します。ΔG = 0 になる水蒸気の分圧を ΔG° から計算すると 3.17 kPa で、NIST の飽和表(IAPWS-95)の 25 °C の飽和蒸気圧 3.1699 kPa とよく一致します(例題4)。洗濯物が乾くのは、空気中の水蒸気がこの飽和蒸気圧より少ないからです。
平衡定数との関係(概観)
平衡では ΔG = 0、Q = K なので、ΔG = ΔG° + RT ln Q から次の関係が出ます。
ΔG° = −RT ln K         K = exp(−ΔG° / RT)

298.15 K では RT = 2.479 kJ mol−1、RT ln 10 = 5.71 kJ mol−1
→ ΔG° が 5.71 kJ mol−1 小さくなるごとに K は 10 倍
| ΔG°(kJ mol−1、298 K) | −40 | −20 | −5.7 | 0 | +5.7 | +20 | +40 |
|---|---|---|---|---|---|---|---|
| K | 1.0 × 10⁷ | 3.2 × 10³ | 10 | 1 | 0.1 | 3.1 × 10⁻⁴ | 9.8 × 10⁻⁸ |
K は ΔG° の指数関数なので、ΔG° が数十 kJ 変わるだけで K は何桁も変わります。逆に、ΔG° が 0 の近く(±10 kJ 程度)の反応は、平衡で生成物と反応物がどちらも無視できない量残ります。N2O4 の分解(ΔG° = +4.73 kJ、K = 0.148)がその例です。
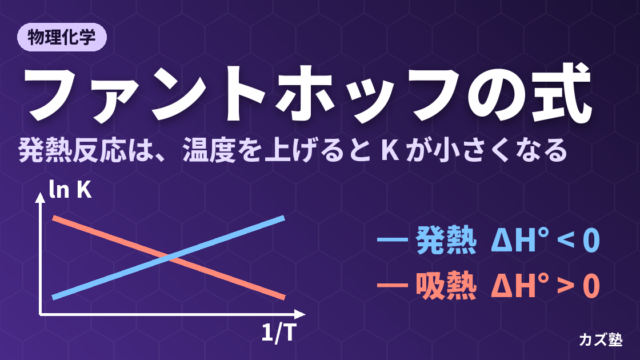
温度を変えると ΔG° が変わり、K も変わります。ΔG° = −RT ln K と ΔG° = ΔH° − TΔS° を組み合わせると ln K = −ΔH°/RT + ΔS°/R となり、ln K を 1/T に対してプロットした傾きから ΔH° が求まります。この温度依存の定量的な扱い(ファントホッフの式とファントホッフ・プロット)はファントホッフの式の記事にまとめます。平衡の位置と反応の速さが別の量であることは反応速度と化学平衡の違いで扱っています。
ΔG < 0 でも反応が速いとは限らない
ΔG が教えてくれるのは「どちらへ進みうるか」と「どこまで進むか」だけで、どれだけ速く進むかは何も教えてくれません。典型的な例がダイヤモンドです。OpenStax の付録の値から、常温常圧でのダイヤモンド → 黒鉛(グラファイト)の変化は ΔH° = −1.89 kJ mol−1、ΔS° = +3.36 J K−1 mol−1 で、ΔG° = −2.89 kJ mol−1(生成ギブズエネルギーの差から −2.90)と負です。それでもダイヤモンドが黒鉛に変わっていくのが見えないのは、炭素の共有結合の網目を組み替えるための山(活性化エネルギー)が非常に高く、速度が極めて小さいからです。熱力学的には不安定でも、速度論的には安定なのです。
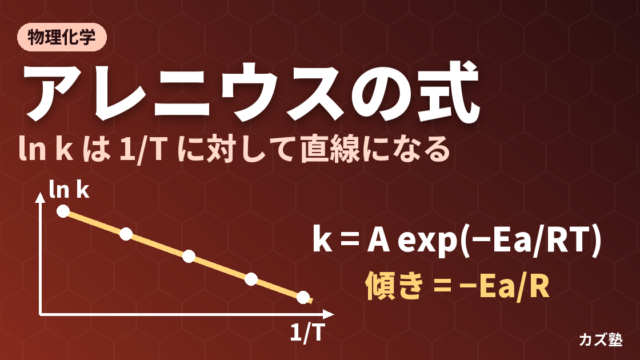
反応の速さを決めるのは、反応物と生成物の差 ΔG° ではなく、反応物と遷移状態の差である活性化ギブズエネルギー ΔG‡ です。ΔG‡ も同じ形 ΔG‡ = ΔH‡ − TΔS‡ に分けられ、活性化エントロピーの符号から機構を推定できます(遷移状態とは)。温度による速さの変化はアレニウスの式の記事、エネルギー図の上での ΔG° と ΔG‡ の位置は反応エネルギー図の読み方で確認してください。
有機化学では、この「ΔG° と ΔG‡ のどちらが結果を決めるか」がそのまま速度論支配と熱力学支配の話になります。逆反応が起こらない条件では ΔG‡ の小さい(速くできる)生成物が、逆反応が起こって平衡に達する条件では ΔG° の低い(安定な)生成物が主になります(速度論支配と熱力学支配)。
有機反応で見る ΔH と TΔS の綱引き
有機化学の教科書や試験では、「高温にすると〇〇が有利になる」「分子内反応は進みやすい」という説明がよく出てきます。その多くは、ΔG = ΔH − TΔS の TΔS の項で説明できます。
エチレンの水素化:低温で進み、高温では逆向きが有利になる
エチレンに水素が付加してエタンになる反応は、OpenStax の付録の値から ΔH° = −136.4 kJ mol−1、ΔS° = −120.8 J K−1 mol−1、ΔG°(298 K) = −100.4 kJ mol−1 です(生成ギブズエネルギーの差 −32.0 − 68.4 = −100.4 と一致)。C=C の π 結合 1 本と H–H 結合が、より強い C–H 結合 2 本に置き換わるので大きな発熱ですが、気体 2 分子が 1 分子になるので ΔS は負です。ΔH と ΔS が一定とすると逆転温度は 136 400 / 120.8 ≈ 1130 K で、これより高温では逆向きの脱水素(エタン → エチレン + H2)のほうが有利になります。触媒は山を低くして両方向を速くするだけで、ΔG° も平衡の位置も変えません。
置換と脱離:高温ほど脱離
第三級ハロゲン化アルキルを溶媒中で反応させると、置換(SN1)と脱離(E1)が競合し、加熱すると脱離生成物の割合が増えます。置換では分子の数がほとんど変わらないのに対し、脱離ではアルケンと HX に分かれて分子の数が増えるので、脱離のほうが ΔS が大きいからです。温度を上げると −TΔS の項が大きく効き、エントロピーで得をする脱離が有利になります。ただし SN1 と E1 の生成物比は、ふつう逆反応が起こらない速度論支配で決まるので、厳密に効くのは生成物どうしの ΔS ではなく遷移状態どうしの差、つまり活性化エントロピー ΔS‡ です。遷移状態で比べても、脱離の経路はエンタルピー的には不利(切れる結合が多い)だがエントロピー的に有利と説明されます(E1反応の記事)。
逆 Diels–Alder 反応:高温で付加体が壊れる
Diels–Alder 反応は、2本の π 結合がより強い2本の σ 結合に置き換わるので発熱(ΔH < 0)ですが、2分子が1分子にまとまるので ΔS < 0 です。符号4通りの「低温で進み、高温で進まない」型で、十分な高温では逆向きの逆 Diels–Alder 反応が進みます。endo 体が逆反応で戻って exo 体に組み替わる熱力学支配の話はディールス・アルダー反応の記事で扱っています。
分子内反応と環の大きさ
同じ官能基どうしの反応でも、1つの分子の中で起こる分子内反応は、2つの分子の間で起こる分子間反応より進みやすいことがよくあります。2つの分子が出会って1つの遷移状態をつくるときには、それぞれが別々に動き回る自由(並進と回転のエントロピー)を失います。分子内反応では2つの官能基が最初からつながっているので、この損がありません。失うのは鎖の単結合の回転の自由だけで、鎖が短いほどその損も小さくなります。
一方で、環が小さすぎると角ひずみ(ΔH の不利)が大きくなります。5員環・6員環が分子内反応でできやすいのは、ひずみが小さく(ΔH の面で有利)、しかも鎖が短くて回転の自由を失う損が小さい(ΔS の面で有利)という、両方の条件がそろうからです。環ごとのひずみの大きさは環ひずみの記事にまとめています。閉環メタセシスで小さな分子のエチレンが気体として抜けていくと、系の分子の数が増えて ΔS が正になるうえ、生成物の一方が系から出ていくので平衡が環の側に引っ張られます(オレフィンメタセシスの記事)。
計算例(NIST などの実測データ)
例題の熱力学データは、冒頭で挙げた NIST Chemistry WebBook(CODATA・NIST-JANAF)の 298.15 K・1 bar の値です。気体定数は R = 8.314462618 J K−1 mol−1(CODATA 2018)を使い、すべて Python で計算し直して確かめています。ΔH° と ΔS° は温度によらず一定と近似します。
例題1(符号の判定と逆転温度):N2O4(g) → 2NO2(g) について、298.15 K の ΔH°、ΔS°、ΔG° と、ΔG° が 0 になる温度を求めよ。ΔfH°(kJ mol−1)は N2O4 9.079、NO2 33.095、S°(J K−1 mol−1)は N2O4 304.376、NO2 240.034 とする(NIST-JANAF)。
ΔH° = 2 × 33.095 − 9.079 = +57.111 ≈ +57.11 kJ mol−1(吸熱)。ΔS° = 2 × 240.034 − 304.376 = +175.692 ≈ +175.69 J K−1 mol−1(気体が 1 mol から 2 mol に増える)。ΔG° = 57.11 − 298.15 × 0.17569 = 57.11 − 52.38 = +4.73 kJ mol−1。ΔH と ΔS がともに正なので「高温で進む」型で、逆転温度は T = 57 111 / 175.692 = 325 K(約 52 °C)。これより高温では ΔG° < 0(K > 1)になり、NO2 の側に偏る。
例題2(低温で有利な反応):N2(g) + 3H2(g) → 2NH3(g) の ΔG° を 298.15 K と 500 K で求めよ。NH3 の ΔfH° = −45.898 kJ mol−1(NIST-JANAF)、S°(J K−1 mol−1)は NH3 192.774、N2 191.609、H2 130.680 とする。
ΔH° = 2 × (−45.898) = −91.796 ≈ −91.80 kJ mol−1(N2 と H2 は単体なので ΔfH° = 0)。ΔS° = 2 × 192.774 − 191.609 − 3 × 130.680 = −198.101 ≈ −198.10 J K−1 mol−1(単体の S° は 0 ではないので省略しない)。298.15 K:ΔG° = −91.796 + 298.15 × 0.198101 = −91.796 + 59.064 = −32.73 kJ mol−1(生成側に有利)。500 K:ΔG° = −91.796 + 500 × 0.198101 = −91.796 + 99.051 = +7.25 kJ mol−1(正に転じる)。ΔG° = 0(K = 1)となる温度は 91 796 / 198.101 = 463 K。気体が 4 mol から 2 mol に減って ΔS が大きな負の値なので、高温ほど −TΔS の不利が効く。ただし低温では反応が遅いので、平衡の有利さと速さはかね合いになる(500 K の値は ΔH°・ΔS° 一定の近似)。
例題3(系のエントロピーが減るのに進む理由):CH4(g) + 2O2(g) → CO2(g) + 2H2O(l) について、298.15 K の ΔH° と ΔS°(系)、周りのエントロピー変化、宇宙全体のエントロピー変化を求め、−TΔS宇宙 が ΔG° と等しいことを確かめよ。ΔfH°(kJ mol−1)は CH4 −74.87、CO2 −393.51、H2O(l) −285.830、S°(J K−1 mol−1)は CH4 186.25、O2 205.152、CO2 213.785、H2O(l) 69.95 とする。
ΔH° = −393.51 + 2 × (−285.830) − (−74.87) = −890.30 kJ mol−1。ΔS°系 = 213.785 + 2 × 69.95 − 186.25 − 2 × 205.152 = −242.87 J K−1 mol−1(系のエントロピーは減る)。ΔS周り = −ΔH/T = 890 300 / 298.15 = +2986.1 J K−1 mol−1。ΔS宇宙 = −242.87 + 2986.1 = +2743.2 J K−1 mol−1 > 0 なので自発的。−TΔS宇宙 = −298.15 × 2.7432 = −817.9 kJ mol−1 で、ΔG° = ΔH° − TΔS° = −890.30 + 72.41 = −817.9 kJ mol−1 と一致する。系のエントロピーの減少を、周りに渡した大量の熱によるエントロピーの増加が大きく上回っている。
例題4(ΔG° から蒸気圧を求める):H2O(l) → H2O(g) の 298.15 K での ΔG° を、ΔfH°(H2O(l) −285.830、H2O(g) −241.826 kJ mol−1)と S°(H2O(l) 69.95、H2O(g) 188.835 J K−1 mol−1)から求めよ。さらに、ΔG = 0 となる水蒸気の分圧と、水蒸気の分圧が 1.585 kPa(25 °C で湿度 50% に相当)のときの ΔG を求めよ。
ΔH° = −241.826 − (−285.830) = 44.004 kJ mol−1、ΔS° = 188.835 − 69.95 = 118.885 J K−1 mol−1、ΔG° = 44.004 − 298.15 × 0.118885 = +8.558 kJ mol−1。液体の水の Q は水蒸気の分圧 p/p°(p° = 1 bar)だけなので、ΔG = 0 となるのは p/p° = exp(−ΔG°/RT) = exp(−8558 / (8.314462618 × 298.15)) = exp(−3.452) = 0.03167、つまり p = 3.17 kPa。NIST の飽和表(IAPWS-95)の 25 °C の飽和蒸気圧 3.1699 kPa とよく合う。分圧 1.585 kPa(0.01585 bar)では ΔG = 8.558 + 8.314462618 × 298.15 × ln 0.01585 / 1000 = 8.558 − 10.274 = −1.72 kJ mol−1 < 0 で、水は蒸発する。
例題5(標準状態でないときの ΔG):298.15 K で、N2O4 の分圧が 1.0 bar、NO2 の分圧が 0.10 bar の混合気体がある。N2O4 → 2NO2 の ΔG を求め、反応がどちらへ進むか答えよ(ΔG° = +4.728 kJ mol−1)。
Q = (0.10)2 / 1.0 = 0.010。RT ln Q = 8.314462618 × 298.15 × ln 0.010 / 1000 = −11.42 kJ mol−1。ΔG = 4.728 − 11.416 = −6.69 kJ mol−1 < 0 なので、ΔG° が正でも反応は右(NO2 が増える向き)へ進む。Q(0.010)が K(0.148)より小さいので右へ進む、と言っても同じこと。逆に NO2 1.0 bar・N2O4 0.10 bar なら Q = 10 で ΔG = +10.44 kJ mol−1 となり、左へ進む。
よくある間違い
もう1つ、ΔG や ΔG° の「mol−1」は書いた反応式1組あたりという意味です。N2 + 3H2 → 2NH3 の ΔG° = −32.7 kJ mol−1 は、NH3 を 2 mol つくる反応1組あたりの値で、NH3 1 mol あたりなら半分の −16.4 kJ になります。反応式の係数を2倍にすると ΔG° は2倍、K は2乗になります。答案では、どの反応式についての値かを必ず書きます。
試験での問われ方
大学の物理化学・基礎化学の定期試験や院試では、ギブズエネルギーは次の形で出題されます。
- 表からの計算:ΔfH° と S° の表から ΔH°・ΔS°・ΔG° を求め、自発性を判定する(例題1〜3)
- 逆転温度:反応が自発的になる温度、沸点・融点を ΔH/ΔS で見積もる。近似の前提(ΔH・ΔS が温度によらない)を書けると強い
- 導出・説明:ΔS宇宙 > 0 から ΔG < 0 を導く。「系のエントロピーが減るのに自発的に進む反応があるのはなぜか」を説明する
- ΔG と ΔG° の区別:ΔG = ΔG° + RT ln Q で進む向きを判定する(例題5)。ΔG° = −RT ln K で K を求める
- 有機反応への応用:高温で脱離が有利になる理由、逆 Diels–Alder、分子内反応が有利な理由をエントロピーで説明する
- 熱力学と速度論:ΔG < 0 でも進まない例(ダイヤモンド)、速度論支配と熱力学支配
まとめ
「発熱すると進みやすい」「乱雑になると進みやすい」という2つの傾向は、どちらも宇宙全体のエントロピーが増えるという1つの法則の、周りの側と系の側の表れでした。ΔG はその2つを、温度という重みをつけて1つの数にまとめたものです。この見方を持っておくと、温度で向きが変わる反応も、吸熱なのに進む変化も、同じ1本の式で説明できます。
よくある質問
ギブズエネルギー G は、エンタルピー H から絶対温度 T とエントロピー S の積を引いた量(G = H − TS)です。温度と圧力が一定の変化では、ΔG = ΔH − TΔS が負なら自発的に進み、0 なら平衡です。ΔG は宇宙全体(系と周り)のエントロピー変化に −T を掛けた量に等しいので、系の量だけで熱力学第二法則の判定ができます。以前は自由エネルギーとも呼ばれました。
エンタルピー H は一定圧力で出入りする熱に対応する量で、ΔH < 0 が発熱、ΔH > 0 が吸熱です。単位はふつう kJ mol−1 です。エントロピー S はエネルギーと物質が広がることのできる仕方の数(S = kB ln W)に対応する量で、気体の物質量が増える変化や蒸発で大きく増えます。単位は J K−1 mol−1 です。エンタルピーは単体を 0 とする相対値ですが、エントロピーは熱力学第三法則により絶対値が決まり、単体でも 0 ではありません。
ΔG° は、すべての物質が標準状態(気体 1 bar、溶質 1 mol L−1 など)にあるときの生成物と反応物のギブズエネルギーの差で、温度だけで決まる定数です。ΔG は実際の組成での反応ギブズエネルギーで、ΔG = ΔG° + RT ln Q のように反応商 Q で変わります。ΔG° は平衡定数(ΔG° = −RT ln K)を決め、ΔG は今の組成から反応がどちらへ進むかを決めます。平衡では ΔG は必ず 0 ですが、ΔG° は 0 とは限りません。
吸熱反応(ΔH > 0)でも、系のエントロピーが十分に増えて TΔS が ΔH より大きくなれば、ΔG = ΔH − TΔS が負になり自発的に進みます。吸熱で周りのエントロピーが減る分を、系のエントロピーの増加が上回るからです。水の蒸発や N2O4 → 2NO2 の分解がその例で、ΔS が正の吸熱反応は高温ほど進みやすくなり、ΔG° = 0 となる温度は T = ΔH°/ΔS° で見積もれます。
進むとは限りません。ΔG が示すのは反応がどちらへ進みうるかと平衡の位置だけで、反応の速さは反応物と遷移状態の差である活性化ギブズエネルギー ΔG‡ で決まります。ダイヤモンドから黒鉛への変化は常温常圧で ΔG° が約 −2.9 kJ mol−1 と負ですが、活性化エネルギーが非常に大きいため、実際にはほとんど進みません。触媒は ΔG‡ を下げて速くしますが、ΔG° と平衡の位置は変えません。
参考文献
- OpenStax, Chemistry 2e, §5.3 Enthalpy, §16.1 Spontaneity, §16.2 Entropy, §16.3 The Second and Third Laws of Thermodynamics, §16.4 Free Energy, Appendix G(Standard Thermodynamic Properties for Selected Substances)
- P. J. Linstrom, W. G. Mallard (eds.), NIST Chemistry WebBook, NIST Standard Reference Database 69(熱化学データの原典:J. D. Cox, D. D. Wagman, V. A. Medvedev, CODATA Key Values for Thermodynamics、M. W. Chase, Jr., NIST-JANAF Thermochemical Tables, 4th ed., J. Phys. Chem. Ref. Data, Monograph 9, 1998)
- W. Wagner, A. Pruß, “The IAPWS Formulation 1995 for the Thermodynamic Properties of Ordinary Water Substance for General and Scientific Use”, J. Phys. Chem. Ref. Data 2002, 31, 387(NIST WebBook の水の飽和表)
- IUPAC, Compendium of Chemical Terminology(Gold Book), “Gibbs energy (function), G”
- CODATA 2018 recommended values of the fundamental physical constants(気体定数 R、ボルツマン定数 kB)
関連記事
物理化学の全体像と主要な式の早見表は、物理化学の基礎まとめにまとめています。
平衡と速さの全体像は反応速度と化学平衡の違い、エネルギー図の読み方は反応エネルギー図の読み方にまとめています。
- ファントホッフの式(平衡定数の温度依存)
- アレニウスの式(活性化エネルギーの求め方)
- ネルンストの式(電池の起電力と ΔG)
- ボルツマン分布(エネルギー準位の占有数)
- 遷移状態とは?中間体との違いとEyring式・活性化エントロピーの符号を読む
- 速度論支配と熱力学支配とは|ブタジエン付加とDiels-Alderのendo/exo
- E1反応とは?反応機構と起こりやすい条件・転位、SN1・E2・E1cBとの違い