アレニウスの式とは?アレニウスプロットと活性化エネルギーの求め方
還流の条件で一晩かかる反応を、室温で放っておいたらどうなるでしょうか。温度は数十 °C しか違わないのに、反応はほとんど進みません。逆に、冷蔵庫に入れた試薬は、室温に置いたものよりずっと長く分解せずに持ちます。温度を少し変えただけで、反応の速さは何倍、何十倍と変わります。この「温度にとても敏感」という性質を1本の式にまとめたのがアレニウスの式(Arrhenius equation)です。
式を覚えるのは簡単です。試験で差がつくのは、「なぜ指数関数なのか」「なぜ横軸が 1/T なのか」「傾きから Ea を出すとき何を掛けるのか」「『10 °C で2倍』はいつでも成り立つのか」を説明できるかどうかです。この記事では、分子のエネルギーの分布から式の形を理解し、実際の速度定数のデータでアレニウスプロットを描いて Ea と頻度因子を求め、最後に直線にならない場合と負の活性化エネルギーまで扱います。
アレニウスの式とは:式と各項の意味
アレニウスの式は、反応速度式に出てくる速度定数 k が温度 T でどう変わるかを表す式です。
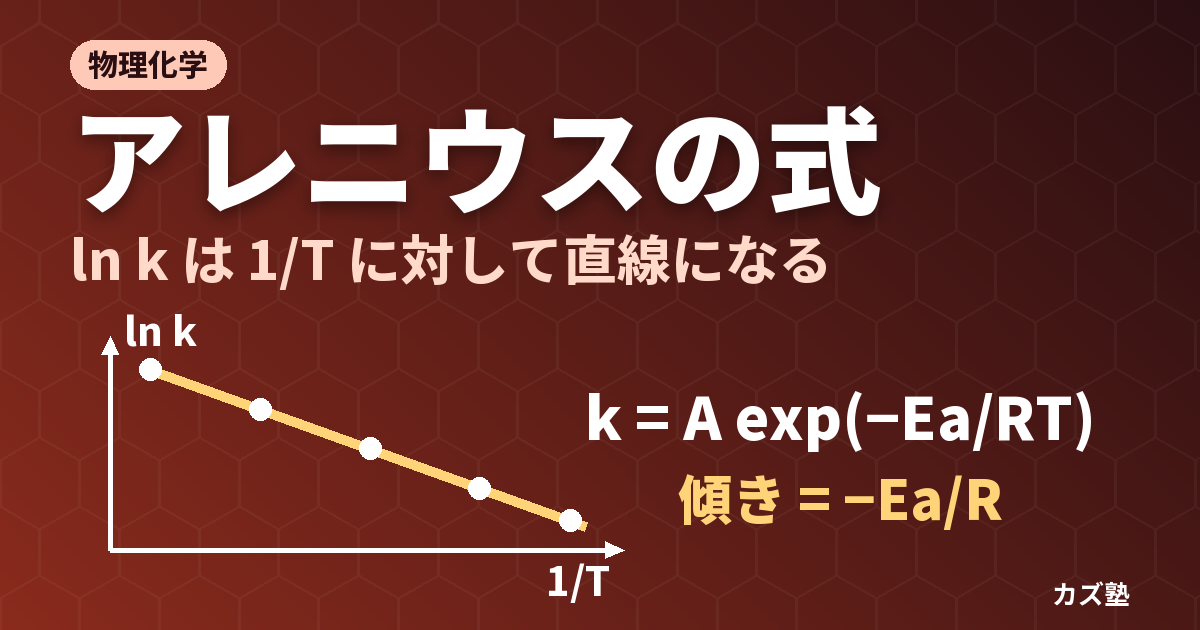
k = A exp(−Ea / RT) (exp(x) は ex のこと)
| 記号 | 名前 | 単位 | 意味 |
|---|---|---|---|
| k | 速度定数 | 反応次数で変わる(一次なら s−1、二次なら L mol−1 s−1) | 速度式 v = k[A]m[B]n の比例定数 |
| A | 頻度因子(前指数因子) | k と同じ | 温度が無限に高いときの k の上限。衝突の頻度と向きの合いやすさを含む |
| Ea | 活性化エネルギー | J mol−1(ふつう kJ mol−1 で書く) | 速度が温度にどれだけ敏感かを表す量。反応の「山の高さ」と解釈される |
| R | 気体定数 | 8.314 J K−1 mol−1 | 1 mol あたりのエネルギーと温度をつなぐ定数(CODATA 2018 の値は 8.314462618) |
| T | 絶対温度 | K | セルシウス温度(°C)に 273.15 を足した値。°C のまま入れてはいけない |
指数の中身 Ea/RT は単位をもたない数でなければなりません。Ea を J mol−1、R を J K−1 mol−1、T を K で入れると、J も mol も K も打ち消し合って無次元になります。Ea を kJ のまま、R を J のまま入れると、指数が1000倍ずれるのがいちばん多い計算ミスです。分子1個あたりのエネルギーで考えるときは、R の代わりにボルツマン定数 kB = 1.380649 × 10⁻²³ J K−1 を使い、exp(−E/kBT) と書きます(R = NAkB なので中身は同じです)。
A の単位が k と同じになるのは、exp の部分が無次元だからです。一次反応なら A も s−1 で、この場合は文字どおり「頻度」の単位になります。二次反応の A は L mol−1 s−1 で、頻度因子という名前でも単位は頻度ではありません。速度式の形と反応次数そのものは反応速度式と反応次数で扱っています。
対数をとった形:ln と log の2通り
両辺の自然対数をとると、アレニウスの式は次の形になります。実際の計算で使うのはほとんどこちらです。
ln k = ln A − (Ea / R) × (1 / T)

常用対数で書くと(ln x = 2.303 log10 x)
log10 k = log10 A − Ea / (2.303 R T)
「ln k が 1/T の1次式になっている」ことが、あとで扱うアレニウスプロットのすべてです。常用対数で書いた式に 2.303 が出てくるのは、ln 10 = 2.303 だからで、法則が変わったわけではありません。
活性化エネルギーの定義:温度にどれだけ敏感か
アレニウスの式の両辺を T で微分すると、次の関係が出てきます。
d(ln k) / dT = Ea / (R T2) → Ea = R T2 × d(ln k) / dT
右の式は、物理化学の教科書で活性化エネルギーの定義として使われる形です(Gutow の LibreTexts 教科書も、この形で温度に依存する Ea を定義しています)。読み方は「Ea は、1 K あたりの ln k の増え方に RT2 を掛けた量」で、ln k の増え方は速度定数の相対的な増え方を表します。たとえば Ea = 50 kJ mol−1 の反応では、25 °C(298.15 K)付近で ln k が 1 K あたり 0.068 増えます(50000 ÷ (8.314 × 298.152) = 0.0676)。k そのものでは、1 K ごとにおよそ 7% ずつ増える計算です(298.15 K から 299.15 K で 1.070 倍)。Ea が 100 kJ mol−1 なら ln k は 1 K あたり 0.135 増え、k では約 14% ずつです。
この定義のよいところは、反応の「山」の絵を持ち出さなくても、測った k の温度変化だけで Ea が決まることです。アレニウスの式はもともと実験式で、Gutow の教科書も「モデルそのものは純粋に経験的」と書いています。Ea を「エネルギーの山の高さ」と読むのは、次の節で見る衝突理論や遷移状態理論による解釈です。
式の歴史
この形の式は、van ‘t Hoff が1884年に平衡定数の温度依存の式から、正反応と逆反応の速度にも同じ形が当てはまることを示唆したのが最初とされます。スウェーデンの Svante Arrhenius は1889年、ライプツィヒの Ostwald のもとで、酸によるショ糖の転化の速度を扱った論文(Zeitschrift für physikalische Chemie 4巻, 226–248ページ)でこの式を提案し、物理的な裏づけを与えました。その裏づけは、反応できる「活性な」分子が普通の分子と平衡にあり、その割合が温度で変わる、という考え方です。Arrhenius がこの平衡の熱として導入した量 q が、今日の活性化エネルギーに当たります。平衡定数の側の式はファントホッフの式で扱っています。
なぜ温度で速度が指数関数的に変わるのか
温度を 10 K 上げても、絶対温度は 298 K から 308 K へ 3% 増えるだけです。分子の平均の運動エネルギーも 3% しか増えません。それなのに速度が2倍、3倍になるのはなぜでしょうか。鍵は、反応できるのは平均的な分子ではなく、エネルギーがとくに大きい一部の分子だけだという点にあります。
エネルギーの分布の「尾」を数える
同じ温度の気体でも、分子の運動エネルギーはばらばらで、マクスウェル・ボルツマン分布と呼ばれる山形の分布をしています。図1は、気体分子の並進運動エネルギーの分布を 300 K と 400 K について式から描き、Ea を超える部分を塗ったものです(Ea は見やすさのため 10 kJ mol−1 という小さい模式値にしています)。
温度を上げると、分布の山はやや右へずれて低く広がります。平均の並進運動エネルギー(3/2 RT)は温度に比例するので、300 K から 400 K で 1.33 倍にしかなりません。ところが、山の右端の細い「尾」の部分、つまり Ea を超える分子の割合は、300 K の 4.6% から 400 K の 11.1% へと約 2.4 倍に増えます。速度を決めているのは、分布の平均ではなく尾の面積です。そして尾の面積は、山から遠いところほど温度に敏感に変わります。
ボルツマン因子 exp(−Ea/RT) が尾の面積を表す
尾の面積がどんな式になるかは、どのエネルギーを数えるかで少し変わります。衝突理論では、2つの分子がぶつかるとき、2つの中心を結ぶ方向の運動エネルギーがある閾値を超えた衝突だけが反応すると考えます。2分子の相対運動のエネルギーのうち、反応に使えるのは中心線方向の成分だけで、横からかすめる向きの成分は使えない、という仮定です。この中心線モデル(line-of-centers model)で計算すると、速度定数は exp(−E0/RT) という因子を含む形になります(E0 は閾値のエネルギー)。この exp(−E/RT) をボルツマン因子と呼びます。
ボルツマン因子がどれほど小さく、どれほど温度に敏感かを数字で見ておきます。Ea = 50 kJ mol−1 のとき
298.15 K(25 °C):exp(−50000 / (8.314 × 298.15)) = 1.74 × 10⁻⁹
308.15 K(35 °C):exp(−50000 / (8.314 × 308.15)) = 3.34 × 10⁻⁹
比                                                   = 1.92 倍
山を越えられる条件を満たすのは、10億回に2回程度というわずかな割合です。そのわずかな割合が、10 K の昇温でほぼ2倍になります。指数の中で T は分母にあるので、Ea/RT が大きい(山が高い、または温度が低い)ほど、T のわずかな変化が指数を大きく動かします。「温度に敏感」の正体は、小さな割合の指数関数的な変化です。エネルギー準位の占有数としてのボルツマン分布は、ボルツマン分布の記事で NMR や配座の例とあわせて計算しています。
なお、図1のように分子1個の運動エネルギー全体で数えると、尾の割合には exp の前に 2√(Ea/πRT) に比例する因子が付く(Ea が RT より十分大きいとき)ので、ちょうど exp(−Ea/RT) にはなりません(図1の値でも、2.4 倍は exp だけから出る 2.7 倍と少し違います)。それでも、温度による変化の大部分を担っているのは exp の部分です。
頻度因子 A は何を表すか
ボルツマン因子は「エネルギーが足りているか」だけを表します。実際に反応するには、そもそも分子どうしがぶつかる必要があり、ぶつかる向きも合っていなければなりません。衝突理論では、頻度因子 A を次のように解釈します。
A = ρ × z        (z:衝突の頻度に当たる量、ρ:立体因子)
k = ρ × z × exp(−Ea / RT)
    向きが合う  ぶつかる   エネルギーが足りる
立体因子 ρ は、ぶつかった分子が反応に都合のよい向きでぶつかる確率で、多くの場合 1 よりずっと小さい値になります。理論で見積もるのが難しく、実験で決める量です。OpenStax の教科書も、A を「衝突の頻度と反応する分子の向きに関係する」量と説明しています。SN2 反応で求核剤が脱離基の反対側から近づかなければならないように、有機反応の多くは向きの要求が厳しいので、ρ の考え方は直感に合います。
遷移状態理論(Eyring 式)では、同じ前指数因子が主に活性化エントロピー ΔS‡ で決まります。遷移状態で分子が窮屈に並ぶ(ΔS‡ が大きく負)ほど A は小さくなり、これが衝突理論の「向きの要求が厳しいほど ρ が小さい」に対応します。Eyring 式と ΔH‡・ΔS‡ の読み方は遷移状態とはで詳しく扱っています。
Ea とエネルギー図・ΔH‡ の関係
反応エネルギー図では、Ea は反応物から遷移状態までの山の高さとして描かれます。ただし、図の縦軸が自由エネルギーなら山の高さは活性化自由エネルギー ΔG‡ で、アレニウスの Ea とは厳密には別の量です(反応エネルギー図の読み方)。溶液反応では、Ea と活性化エンタルピーの間に
Ea ≈ ΔH‡ + RT (25 °C で RT = 2.48 kJ mol−1)
の関係があります。RT は数 kJ mol−1 なので、Ea と ΔH‡ はほぼ同じ量と考えてかまいません。Ea にはエントロピーの情報が入っていない(それは A の側に入っている)ことが、Ea と ΔG‡ を区別すべき理由です。
もう1つ、素反応では「正反応の Ea − 逆反応の Ea」が反応エンタルピー ΔH° にほぼ等しくなります。平衡定数は K = k正/k逆 なので、両辺の ln を T で微分すると、アレニウスの式の差がそのままファントホッフの式 d(ln K)/dT = ΔH°/RT2 の形になるからです。発熱反応では逆反応の山のほうが高いので、温度を上げると逆反応のほうが大きく速くなり、平衡が反応物側へ戻ります。速度と平衡の向きが温度で食い違う話は反応速度と化学平衡の違い、自由エネルギーの言葉での整理はギブズエネルギーの記事にまとめています。
アレニウスプロットの作り方
なぜ 1/T に対して ln k をとるのか
何点かの温度で速度定数を測ったら、そのまま k を T に対してプロットしても Ea は読めません。図2の左は、ヨウ化水素の分解 2HI → H2 + I2 の速度定数(OpenStax の教科書の例題の値)を、そのまま T に対して並べたものです。
左のグラフでは、555 K から 645 K の3点はほぼ 0 に張り付き、781 K の1点だけが飛び出しています。k が5桁にわたって変わるので、線形の目盛りでは小さい値が見えません。曲線の形も指数関数なので、傾きを1つの数で表せません。
そこで、アレニウスの式の対数形 ln k = ln A − (Ea/R)(1/T) を見直します。この式は、y = ln k、x = 1/T とおくと、傾き −Ea/R、切片 ln A の直線の式そのものです。だから ln k を 1/T に対してとれば、図2の右のように点が1本の直線に並びます。これがアレニウスプロットです。横軸が T ではなく 1/T なのは、指数の中で T が分母にあるからで、ここを T にしても直線にはなりません。
手順:表を作ってから直線を当てはめる
- 温度をケルビンに直す:T/K = t/°C + 273.15
- 1/T の列を作る:0.003 前後の小さな数が並ぶので、103 K/T(1000 ÷ T)にすると読みやすい
- ln k の列を作る:対数の中身は単位をもてないので、ln(k / s−1) のように「数値部分」の対数として書く
- 直線を当てはめる:最小二乗法で傾きと切片を求める(Excel なら近似曲線の「線形近似」か LINEST 関数)
- Ea と A を出す:Ea = −傾き × R、A = exp(切片)(横軸を 103 K/T にしたときは傾きに 103 K を掛け直す)
HI のデータで実際にやってみます。
| T/K | k/(L mol−1 s−1) | 103 K/T | ln(k/(L mol−1 s−1)) |
|---|---|---|---|
| 555 | 3.52 × 10⁻⁷ | 1.8018 | −14.860 |
| 575 | 1.22 × 10⁻⁶ | 1.7391 | −13.617 |
| 645 | 8.59 × 10⁻⁵ | 1.5504 | −9.362 |
| 700 | 1.16 × 10⁻³ | 1.4286 | −6.759 |
| 781 | 3.95 × 10⁻² | 1.2804 | −3.231 |
5点に最小二乗法で直線を当てはめると、103 K/T を横軸にしたときの傾きは −22.29、切片は 25.20(決定係数 R2 = 0.9996)です。横軸を 103 K/T にしたので、1/T に対する傾きは −22.29 × 10³ K です。
Ea = −(傾き)× R = 22.29 × 103 K × 8.314 J K−1 mol−1
   = 1.853 × 10⁵ J mol−1 ≈ 185 kJ mol−1

A = exp(25.20) = 8.8 × 10¹⁰ L mol−1 s−1    (k と同じ単位)
OpenStax の教科書は、1/T を3桁に丸めた最初と最後の2点から 1.8 × 10⁵ J mol−1(有効数字2桁)と答えています。丸めずに5点を使うと 185 kJ mol−1 です。1/T は近い値どうしの差をとるので、途中で桁を丸めると差の有効数字が大きく減ります(1.80 − 1.28 = 0.52 は2桁しか残らない)。1/T は4〜5桁で計算し、最後に丸めるのが安全です(有効数字の記事)。Excel での操作と、R2 を過信しない読み方はExcel の近似曲線の記事の例3で、別の数値例を使って説明しています。直線の当てはめの式そのものは最小二乗法の記事で導いています。
切片の A は誤差が大きい
切片 ln A は、1/T = 0、つまり温度が無限大の点での値です。データがあるのは 103 K/T = 1.28〜1.80 の範囲だけなので、切片はそこから遠く離れた 0 まで直線を延ばして読むことになります。わずかな傾きの誤差が、延ばした先で大きく増幅されます。HI のデータでは ln A の標準誤差が 0.41 あり、A に直すと 5.8 × 10¹⁰〜1.3 × 10¹¹ L mol−1 s−1 と、1.5倍ほどの幅があります。Ea の標準誤差(約 2 kJ mol−1、1% 程度)と比べると、A は桁を知る程度の精度しかないと考えるのが現実的です。
一方で、直線を測定範囲の内側で使う(内挿する)のは安全です。たとえば 600 K の速度定数は、ln k = 25.20 − 22287/600 から k = 6.5 × 10⁻⁶ L mol−1 s−1 と見積もれます。範囲の外へ大きく延ばす(外挿する)ほど、後で述べる「直線からのずれ」の危険も増えます。
2点の温度から活性化エネルギーを求める
試験では、2つの温度での速度定数(または速度の比)から Ea を求める問題がよく出ます。温度 T1、T2 での対数形を引き算すると、A が消えます。
ln (k2 / k1) = (Ea / R) × (1/T1 − 1/T2)

Ea = R × ln (k2 / k1) / (1/T1 − 1/T2)
この式で A が消えることには意味があります。速度定数の「比」だけで Ea が決まるので、k の絶対値がわからなくても、「同じ量だけ反応するのにかかった時間の比」や「同じ時間での速度の比」がわかれば十分です。反応の次数と初濃度が同じなら、一定の転化率に達するまでの時間は k に反比例するからです。
符号は、T2 > T1 なら右辺の (1/T1 − 1/T2) が正、Ea > 0 なら k2 > k1 になる、と確かめれば間違えません。本によっては ln(k2/k1) = −(Ea/R)(1/T2 − 1/T1) と書きますが、同じ式です。
2点だけで決めると誤差が大きい理由
2点の式は便利ですが、実験で Ea を決めるなら、温度の範囲を広くとり、点を増やすほうが確かです。分母の (1/T1 − 1/T2) が小さいと、k の測定のわずかな誤差が Ea に大きく効くからです。k をそれぞれ 2% の誤差で測ったと仮定して計算すると、ln(k2/k1) の誤差は約 0.028 になり、
| 測る2つの温度 | 1/T1 − 1/T2 | Ea の誤差 |
|---|---|---|
| 25 °C と 35 °C | 1.09 × 10⁻⁴ K−1 | 約 2.2 kJ mol−1 |
| 25 °C と 65 °C | 3.97 × 10⁻⁴ K−1 | 約 0.6 kJ mol−1 |
となります(2% は計算用の仮の値)。温度の幅を約3.6倍にすると、誤差は4分の1弱(約3.6分の1)になります。ただし幅を広げすぎると、途中で機構が変わってプロットが曲がる危険も出てきます。ばらつきが結果にどう伝わるかの計算は誤差の伝播の記事で一般的に扱っています。
「10 °C で2倍」は本当か
「温度を 10 °C 上げると反応速度は約2倍になる」という経験則は、実験室でよく使われます。教科書でも「10 °C で2〜3倍」とされることが多い目安です。アレニウスの式を使うと、これがどんな条件で成り立つかを計算できます。10 K 上げたときの速度定数の比は
k(T + 10) / k(T) = exp[ (Ea / R) × (1/T − 1/(T + 10)) ]
で、Ea と出発の温度 T の両方で決まります。いくつかの値で計算すると次のようになります。
| Ea(kJ mol−1) | 0 → 10 °C | 25 → 35 °C | 100 → 110 °C |
|---|---|---|---|
| 20 | 1.36 倍 | 1.30 倍 | 1.18 倍 |
| 50 | 2.18 倍 | 1.92 倍 | 1.52 倍 |
| 80 | 3.47 倍 | 2.85 倍 | 1.96 倍 |
| 100 | 4.74 倍 | 3.70 倍 | 2.32 倍 |
| 150 | 10.3 倍 | 7.13 倍 | 3.53 倍 |
25 °C から 35 °C でちょうど2倍になるのは Ea = 52.9 kJ mol−1、3倍になるのは 83.9 kJ mol−1 のときです。つまり「10 °C で2倍」は、Ea が 50 kJ mol−1 前後の反応を室温付近で扱うときの目安で、どの反応・どの温度でも成り立つ法則ではありません。図3から読み取れる傾向は2つです。
- Ea が大きいほど、10 °C の効きが大きい:Ea は「温度への敏感さ」そのものなので当然です。Ea = 100 kJ mol−1 なら室温付近で 10 °C ごとに約 3.7 倍になります
- 同じ Ea でも、温度が高いほど 10 °C の効きは小さい:比は 1/T の差で決まり、1/T − 1/(T + 10) ≈ 10/T2 は T が大きいほど小さくなるからです。100 °C から 110 °C で2倍になるには 82.4 kJ mol−1 が必要です
有機合成で「室温で遅い反応を還流する」と劇的に速くなるのは、温度差が数十度あり、その効果が掛け算で積み重なるからです。Ea = 80 kJ mol−1 の反応を 25 °C から 60 °C に上げると、速度は約 30 倍になります(例題5)。加熱還流の目的と装置は還流の記事で扱っています。逆に、低温にして副反応を抑えるのは、Ea の大きい反応ほど冷却で大きく遅くなることを利用した操作で、生成物の比を温度で切り替える考え方は速度論支配と熱力学支配につながります。
計算例(例題)
例題3は教科書に載っている実際の速度定数、それ以外の例題の数値は計算練習用の仮の値です。R = 8.314 J K−1 mol−1、0 °C = 273.15 K とします。
例題1(2点から Ea):ある反応の速度定数は、25 °C から 35 °C に上げるとちょうど2倍になった。活性化エネルギーを求めよ。
T1 = 298.15 K、T2 = 308.15 K、k2/k1 = 2。1/T1 − 1/T2 = 3.3540 × 10⁻³ − 3.2452 × 10−3 = 1.0884 × 10⁻⁴ K−1。Ea = 8.314 × ln 2 ÷ (1.0884 × 10⁻⁴) = 8.314 × 0.6931 ÷ (1.0884 × 10⁻⁴) = 5.29 × 10⁴ J mol−1 = 52.9 kJ mol−1。温度を °C のまま 1/25 − 1/35 として計算すると 0.50 kJ mol−1 という100分の1の値になってしまう。
例題2(Ea から別の温度の k):ある一次反応の速度定数は 25 °C で 4.0 × 10⁻⁴ s−1、活性化エネルギーは 75 kJ mol−1 である。50 °C での速度定数を求めよ。
ln(k2/k1) = (75000 ÷ 8.314) × (1/298.15 − 1/323.15) = 9021 × 2.595 × 10−4 = 2.341。k2/k1 = e2.341 = 10.4。k2 = 4.0 × 10−4 × 10.4 = 4.2 × 10⁻³ s−1。25 °C 上げただけで約10倍になる。Ea の 75 kJ を J に直してから R で割ること。
例題3(アレニウスプロットから Ea と A):2HI → H2 + I2 の速度定数は、555 K で 3.52 × 10⁻⁷、575 K で 1.22 × 10⁻⁶、645 K で 8.59 × 10⁻⁵、700 K で 1.16 × 10⁻³、781 K で 3.95 × 10⁻² L mol−1 s−1 である(OpenStax, Chemistry 2e, Example 12.13)。活性化エネルギーと頻度因子を求めよ。
ln k を 1/T に対してプロットし、最小二乗法で直線を当てはめると、傾き −2.229 × 10⁴ K、切片 25.20、R2 = 0.9996。Ea = 2.229 × 104 K × 8.314 J K−1 mol−1 = 1.85 × 10⁵ J mol−1 = 185 kJ mol−1。A = e25.20 = 8.8 × 10¹⁰ L mol−1 s−1(二次反応なので k と同じ L mol−1 s−1)。最初と最後の2点だけを使っても 185 kJ mol−1 になる。常用対数 log10 k でプロットした場合は傾きが −9679 K になるので、Ea = 9679 × 2.303 × 8.314 として同じ値を得る(2.303 を掛け忘れると 80 kJ mol−1 という誤った値になる)。
例題4(触媒で Ea が下がる効果):触媒によって活性化エネルギーが 10 kJ mol−1 下がり、頻度因子は変わらなかったとする。25 °C と 100 °C で、速度定数はそれぞれ何倍になるか。
A が同じなので比は exp(ΔEa/RT)。25 °C:exp(10000 ÷ (8.314 × 298.15)) = exp(4.034) = 56 倍。100 °C:exp(10000 ÷ (8.314 × 373.15)) = exp(3.223) = 25 倍。同じ 10 kJ mol−1 の低下でも、低温ほど効果が大きい。RT が小さいほど、山の高さの差が指数の中で大きく効くからである。
例題5(反応時間の見積もり):ある反応は 25 °C で目的の転化率に達するまで 24 時間かかる。Ea = 80 kJ mol−1 とすると、60 °C では何時間かかるか。速度式と初濃度は変わらないものとする。
速度式と初濃度が同じなら、一定の転化率に達するまでの時間は k に反比例する。k(60 °C)/k(25 °C) = exp[(80000 ÷ 8.314) × (1/298.15 − 1/333.15)] = exp(3.391) = 29.7。所要時間は 24 ÷ 29.7 = 0.81 時間、約 49 分。実際には加熱で副反応や分解も速くなるので、これは主反応だけを見た目安である。
例題6(何度まで上げれば10倍か):Ea = 50 kJ mol−1 の反応を 25 °C の10倍の速さにするには、何 °C にすればよいか。Ea = 100 kJ mol−1 ならどうか。
1/T2 = 1/T1 − R ln 10 / Ea。Ea = 50 kJ mol−1:1/T2 = 3.3540 × 10⁻³ − 8.314 × 2.3026 ÷ 50000 = 2.9711 × 10⁻³ K−1、T2 = 336.6 K = 63.4 °C。Ea = 100 kJ mol−1:T2 = 316.2 K = 43.0 °C。Ea が大きい反応ほど、小さな昇温で大きく速くなる。
アレニウスプロットが直線にならないとき
アレニウスの式は A と Ea が温度によらないと仮定した式です。広い温度範囲で測ると、プロットが曲がることがあります。曲がり方には理由があり、それ自体が機構の手がかりになります。
複数の経路が競争している
同じ生成物に至る経路が2つあり、k = k1 + k2 と足し算になる場合を考えます。Ea の大きい経路は高温で急に速くなるので、高温側(1/T の小さい左側)では Ea の大きい経路が支配し、傾きが急になります。低温側では Ea の小さい経路が残り、傾きが緩やかになります。その結果、プロットは左ほど急な、下に凸の曲線になります。
逆向きに曲がるのが、段階が順に起こる逐次反応で律速段階が入れ替わる場合です。全体の速さは遅いほうの段階で決まります。高温では Ea の大きい段階が十分速くなるので、高温側では Ea の小さい段階が律速になり、傾きが緩やかになります。低温側では Ea の大きい段階が律速で、傾きが急です。プロットは左ほど緩やかな、上に凸の曲線になります。曲がる向きを見れば、並行する経路の競争か、逐次の段階の律速の交代かの手がかりになります(律速段階と反応次数)。
A 自身がゆるやかに温度に依存する
衝突理論では衝突の頻度が温度の平方根に比例し、遷移状態理論でも前指数因子に T が入ります(Eyring 式の kBT/h)。そのため、より正確には k = A Tn exp(−Ea/RT) という修正アレニウス式(modified Arrhenius equation)が使われます。ただし Tn の変化は指数の変化に比べてずっとゆるやかなので、ふつうの実験の温度範囲ではほとんど直線と区別できません。Eyring プロットで ln k の代わりに ln(k/T) をとるのは、この T の因子を外に出すためです。
酵素反応:ある温度から急に遅くなる
酵素の触媒する反応では、温度を上げると最初はアレニウスの式どおりに速くなりますが、ある温度を超えると酵素のタンパク質が変性して活性を失い、速度が急に下がります。これは反応そのものの Ea の性質ではなく、触媒の数が温度で減ることによるものです。酵素反応の速度式はミカエリス–メンテンの式で扱っています。
見かけの活性化エネルギーが負になる:前平衡の効果
温度を上げると遅くなる反応もあります。よく知られているのが一酸化窒素の酸化 2NO + O2 → 2NO2 で、速度式は v = k[NO]2[O2]、見かけの活性化エネルギーは負になります。これは、次のような2段階の機構で説明されます。
段階1(速い前平衡)  2NO ⇌ N2O2          平衡定数 K1(発熱的)
段階2(遅い)       N2O2 + O2 → 2NO2    速度定数 k2

v = k2[N2O2][O2] = k2K1[NO]2[O2]    →   k観測 = K1 k2
観測される速度定数は、素反応の速度定数 k2 と平衡定数 K1 の積です。活性化エネルギーの定義 Ea = RT2 d(ln k)/dT に入れると、ln k観測 = ln K1 + ln k2 なので
Ea,観測 = ΔH°1 + Ea,2
(ln K1 の温度微分はファントホッフの式で ΔH°1 / RT2)
となります。前平衡が発熱的(ΔH°1 < 0)なら、温度を上げると K1 が小さくなり、中間体 N2O2 の濃度が下がります。その減り方が k2 の増え方を上回れば(|ΔH°1| > Ea,2)、全体として温度を上げるほど遅くなります。負の活性化エネルギーは「山が負の高さ」という意味ではなく、観測している k が素反応の速度定数ではないことのサインです。前平衡近似そのものは律速段階と反応次数の記事で扱っています。
試験での問われ方
大学の物理化学・反応速度論の試験や院試では、アレニウスの式は次のような形で出題されます。
- 2点の計算:2つの温度での速度定数・速度の比・反応時間から Ea を求める、または Ea から別の温度の k や所要時間を求める(例題1・2・5)
- アレニウスプロット:データ表から ln k と 1/T の列を作り、傾きと切片から Ea と A を出す。軸ラベルと単位まで問われる(例題3)
- 式の意味の説明:指数関数になる理由をボルツマン因子とエネルギー分布で説明する。A の意味(衝突の頻度・立体因子)と単位を答える
- 経験則の検証:「10 °C で2倍」に対応する Ea を計算し、温度や Ea でどう変わるか述べる
- 触媒の効果:Ea の低下から速度の比を計算する(例題4)。触媒は平衡定数を変えないことと合わせて問われやすい
- 発展:Ea と ΔH‡ の関係、Eyring プロットとの違い、前平衡をもつ反応の見かけの活性化エネルギー
まとめ
アレニウスの式の中身は、「反応できるのはエネルギーが十分に大きい一部の分子だけで、その割合が温度で指数関数的に変わる」という1つの考え方です。この出発点を押さえておけば、横軸が 1/T になる理由も、「10 °C で2倍」が成り立つ条件も、負の活性化エネルギーが出てくる理由も、同じ筋で説明できます。
よくある質問
アレニウスの式は、反応の速度定数 k が温度 T でどう変わるかを表す式で、k = A exp(−Ea/RT) と書きます。A は頻度因子、Ea は活性化エネルギー、R は気体定数(8.314 J K−1 mol−1)、T は絶対温度です。1889年に Arrhenius が提案しました。温度が上がると、Ea を超えるエネルギーをもつ分子の割合が指数関数的に増えるため、速度定数も指数関数的に大きくなります。
何点かの温度で速度定数を測り、温度をケルビンに直してから、縦軸に ln k、横軸に 1/T をとってプロットし、直線を当てはめます。傾きは −Ea/R なので、傾きに −R(−8.314 J K−1 mol−1)を掛けると活性化エネルギーが求まります。切片は ln A です。縦軸を常用対数 log10 k にしたときは、傾きに −2.303R を掛けます。
ln(k2/k1) = (Ea/R)(1/T1 − 1/T2) を使い、Ea = R ln(k2/k1) / (1/T1 − 1/T2) で求めます。頻度因子 A は引き算で消えるので、速度定数の比だけがわかれば計算できます。たとえば 25 °C から 35 °C で速度定数が2倍になる反応の活性化エネルギーは 52.9 kJ mol−1 です。
なりません。10 °C の昇温で何倍になるかは、活性化エネルギーと出発の温度で決まります。25 °C から 35 °C でちょうど2倍になるのは活性化エネルギーが 52.9 kJ mol−1 のときで、100 kJ mol−1 なら約 3.7 倍、20 kJ mol−1 なら約 1.3 倍です。同じ活性化エネルギーでも、温度が高いほど 10 °C の効果は小さくなります。「2倍」は、活性化エネルギーが 50 kJ mol−1 前後の反応を室温付近で扱うときの目安です。
頻度因子 A(前指数因子)は、アレニウスの式で指数の前に付く定数で、温度が無限に高いときの速度定数の上限に当たります。衝突理論では、分子どうしの衝突の頻度と、反応に都合のよい向きでぶつかる確率(立体因子)の積と解釈され、遷移状態理論では主に活性化エントロピーで決まります。単位は速度定数 k と同じで、一次反応なら s−1、二次反応なら L mol−1 s−1 です。
参考文献
- OpenStax, Chemistry 2e, §12.5 Collision Theory(Example 12.13 の HI の速度定数)
- S. Gutow, Chem 370: Physical Chemistry 1(LibreTexts), §4.6 Temperature Dependence of Rate Constants
- IUPAC, Compendium of Chemical Terminology(Gold Book), “activation energy (Arrhenius activation energy)”, A00102
- S. Arrhenius, “Über die Reaktionsgeschwindigkeit bei der Inversion von Rohrzucker durch Säuren”, Z. Phys. Chem. 1889, 4, 226–248
- E. Tiesinga, P. J. Mohr, D. B. Newell, B. N. Taylor, “CODATA recommended values of the fundamental physical constants: 2018”, Rev. Mod. Phys. 2021, 93, 025010(R = 8.314462618 J K−1 mol−1)
関連記事
物理化学の全体像と主要な式の早見表は、物理化学の基礎まとめにまとめています。
- 遷移状態とは?中間体との違いとEyring式・活性化エントロピーの符号を読む
- 反応エネルギー図の読み方|遷移状態・中間体・律速段階とハモンドの仮説
- 反応速度と化学平衡の違い|速さと到達点が独立である証拠と平衡の動かし方
- 律速段階と反応次数とは|前平衡・定常状態近似・擬一次条件の使い方
- Excel(エクセル)の近似曲線|6種類の選び方・数式とR2乗値・検量線の例
- 反応速度式と反応次数(一次反応・二次反応・半減期)
- ボルツマン分布(エネルギー準位の占有数)