Boc保護基とは?酸で外れる理由とTFA脱保護の機構【グリニャール耐性】
アミノ酸を2つつないでジペプチドを作ろうとすると、すぐに行き詰まります。片方のアミノ酸のカルボキシ基を活性化すると、相手のアミノ基だけでなく、同じ分子のアミノ基も攻撃してくるからです。狙った1本のアミド結合だけを作るには、反応してほしくないアミノ基をいったん「黙らせる」必要があります。
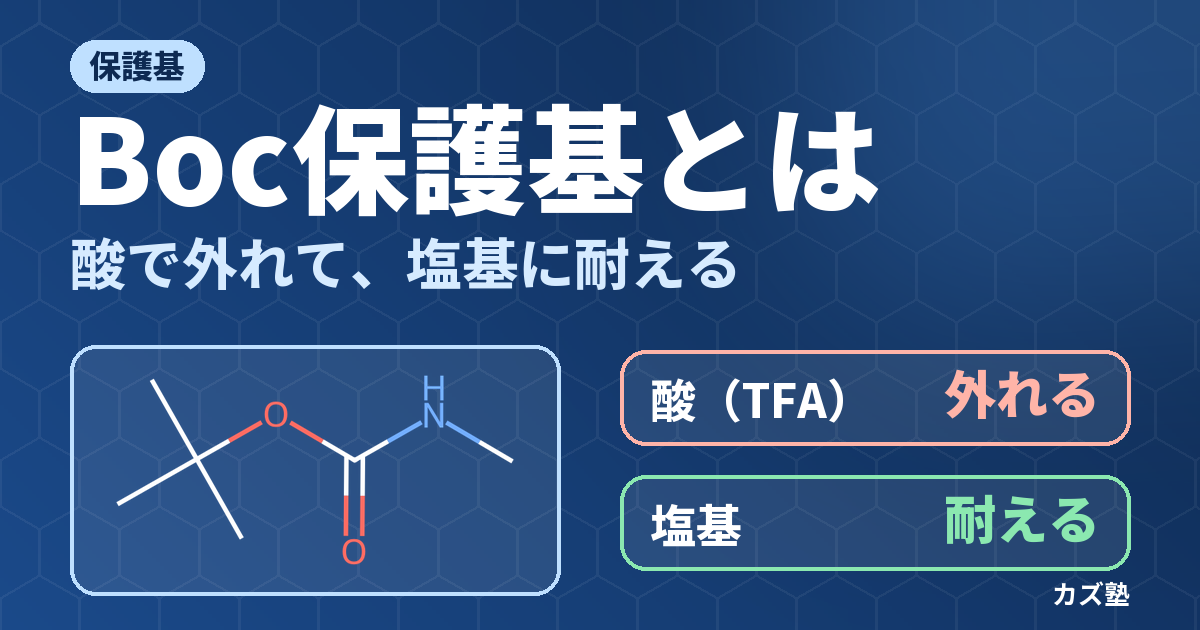
そのために最もよく使われる道具の1つが Boc 保護基です。Boc2O を作用させるだけでアミンはほとんど反応しなくなり、用が済んだらトリフルオロ酢酸(TFA)で室温のうちに外れます。強い塩基にも、多くの求核剤にも、接触水素化にも耐えるのに、酸にだけは弱い——この偏った性格には、はっきりした理由があります。
この記事では、Boc がなぜ酸で外れ、なぜ塩基では外れないのかを、tert-ブチル基という1つの部品から説明します。よく検索される「Boc はグリニャール試薬に耐えるか」には、条件ごとに分けて答えます(以下、本文では Grignard 試薬と書きます)。
Boc保護基とは——アミンをカルバメートにして反応しなくする
Boc は tert-butoxycarbonyl(tert-ブトキシカルボニル)の略で、(CH3)3C–O–C(=O)– という置換基です。アミン R–NH2 の窒素にこれを付けると、R–NH–C(=O)–O–C(CH3)3、つまりカルバミン酸の tert-ブチルエステル(tert-ブチルカルバメート)になります。この変換を「Boc 化」「Boc 保護」と呼び、保護したアミンは Boc–NHR や R–NHBoc と書きます。アミノ酸なら Boc-Ala-OH のように、N 末端側に Boc を書きます。
なぜカルバメートにするとアミンは反応しなくなるのか
アミンが塩基や求核剤として働くのは、窒素の孤立電子対が空いているからです。Boc を付けると、この孤立電子対が隣のカルボニル基へ共鳴で流れ込みます。N–C=O が N+=C–O− の形の寄与を持つ点は、アミドとまったく同じです(共鳴と C–N 結合が回転しにくい理由はアミド基の記事で扱っています)。
電子対がカルボニルへ引き寄せられると、窒素はプロトンを受け取る力も、求電子剤を攻撃する力も大きく失います。アミンのままなら塩化アシルやアルデヒドと速やかに反応しますが、Boc カルバメートはこれらとほとんど反応しません。酸性条件で塩になって溶けなくなる、塩基性条件で自分が求核剤として割り込む、といったアミン特有のトラブルも同時に消えます。
ただし、アミドにしても同じ効果は得られます。アミドではなくカルバメートを選ぶ理由は「外せるかどうか」にあります。アミドを加水分解して元のアミンに戻すには強酸・強塩基と加熱が要り、分子のほかの部分が壊れます。Boc は tert-ブチル基という「酸で外れる仕掛け」を持たせたカルバメートで、反応しにくさと外しやすさを両立させています。
Boc の性格は「酸に弱く、塩基と求核剤に強い」
Boc の性質は、ほぼこの1行に集約されます。そして両方の性質が、同じ tert-ブチル基から生まれています。
- 酸に弱い理由:酸で活性化されると、tert-ブチル基と酸素の結合が切れて安定な第三級カルボカチオンが外れるから(後述の脱保護の機構)。
- 塩基・求核剤に強い理由:カルボニル基の両隣を窒素と酸素の電子供与が挟んでいて求電子性が低いうえ、かさ高い tert-ブチル基がカルボニル炭素への接近を妨げるから。
実験で Boc を見分けるときは、1H NMR の 1.4 ppm 付近に現れる 9H 分の一重線(tert-ブチル基)が目印になります。Boc-Pro(Boc 保護プロリン)や2-置換の N-Boc ピロリジンのように窒素に H の無いカルバメートでは、C–N 結合の回転が遅く、室温では2種類の回転異性体のシグナルが別々に現れたり幅広くなったりします(tert-ブチルの一重線が2本に割れることもあります)。C–N 結合がアミドと同じく部分的な二重結合性を持つので、カルボニル酸素が環のどちら側を向くかで別の分子として観測されるのです。なお、無置換の N-Boc ピロリジンでは、どちらを向いても同じ分子になるので2種類は区別できません。不純物と誤認しやすいので覚えておくと役に立ちます。
Boc の導入——Boc2O と塩基で付ける
Boc の導入には、二炭酸ジ-tert-ブチル(di-tert-butyl dicarbonate、略して Boc2O、「Boc 無水物」とも)を使うのが標準です。全体の式は次のとおりです。
R–NH2 + (Boc)2O → R–NH–Boc + CO2 + t-BuOH
導入の機構:求核アシル置換と、自分で壊れる脱離基
Boc2O は2つの Boc 基が酸素1個でつながった酸無水物の一種です。反応は酸無水物とアミンの反応と同じ求核アシル置換で進みます。
- アミンの窒素がカルボニル炭素を攻撃し、四面体中間体ができる。
- 四面体中間体がカルボニルを戻すとき、炭酸 tert-ブチルアニオン(t-BuO–CO2−)が脱離基として外れる。負電荷が2つの酸素に非局在化するカルボン酸イオン型の陰イオンなので、外れやすい。
- 外れた炭酸 tert-ブチルアニオンが、窒素の上に残った余分なプロトン(または加えた塩基の共役酸)を受け取り、炭酸モノ tert-ブチル(t-BuO–CO2H)になる。
- 炭酸モノエステルは不安定で、CO2 と t-BuOH に分解する。
ここで壊れるのは、プロトンを受け取った後の炭酸モノエステルです。炭酸 tert-ブチルアニオンそのものは、t-BuOK と CO2 から炭酸 tert-ブチルカリウムとして単離できる陰イオンで、ひとりでに CO2 と tert-ブトキシドに分かれるわけではありません。炭酸(H2CO3)が水と CO2 に分かれやすいのと同じで、O–H を持つ炭酸の形になってはじめて分解が進みます。
この反応の都合のよい点は、副生成物が CO2(気体)と t-BuOH だけで、どちらも除きやすいことです。CO2 が系外へ逃げるので逆反応も起こりません。反応中に泡が出るのは、この CO2 です。
条件の選び方——遊離アミン、アミノ酸、反応しにくい窒素
遊離のアミンなら、ジクロロメタンや THF の中で Boc2O を加え、必要に応じてトリエチルアミンを入れるだけで進みます。アミンの塩酸塩から出発する場合は、塩基で遊離のアミンに戻さないと窒素に孤立電子対が無く、反応しません。
アミノ酸は、中性ではアミノ基がプロトン化された双性イオン(–NH3+)になっています。そのため水とジオキサンなどの混合溶媒に NaOH や NaHCO3 を加え、–NH2 に戻してから Boc2O を反応させます。水の中でも進むのは、アミンの窒素が水よりはるかに強い求核剤で、Boc2O と水の反応が遅いからです。
同じ理由で、アミノアルコールではアミンだけが選択的に Boc 化されます。アルコールの酸素は窒素より求核性が低く、触媒なしでは Boc2O とほとんど反応しません。
窒素の求核性が低い相手(アミドの N–H、すでに Boc の付いたカルバメートの N–H、インドールの N–H など)や、アルコールを Boc 化したいときは、4-ジメチルアミノピリジン(DMAP)を触媒に加えます。DMAP のピリジン窒素が Boc2O を攻撃して N-Boc ピリジニウムイオンを作り、これが Boc2O より強い求電子剤になるからです。エステル化で DMAP がアシル基の運び手になるのと同じしくみです。
イソシアネートとアミンが尿素を作る反応はイソシアネートの記事で扱っています。カルボン酸からアシルアジドを経てイソシアネートを作り、tert-ブタノールで捕まえて Boc 保護アミンを直接得る方法もあり、こちらはクルチウス転位の応用です。
取り扱いの注意
Boc2O は融点 22〜24 °C の低融点固体で、季節によっては液体になっています。湿気があるとゆっくり分解して CO2 を出すため、密閉容器の内圧が上がることがあり、ガラスではなくプラスチックのボトルで売られていることが多い試薬です。GHS 分類では「可燃性固体(H228)」と「吸入すると生命に危険(H330)」に区分されているので、火気を避け、必ずドラフト内で扱います。反応そのものも CO2 を出すので、容器を密閉しないでください。
Boc の脱保護——TFA・HCl で外れる機構
Boc は、トリフルオロ酢酸(TFA)をそのまま、またはジクロロメタンで薄めて室温で作用させるか、4 M HCl のジオキサン溶液で処理して外します。出てくるのは、アミンの塩(トリフルオロ酢酸塩または塩酸塩)、CO2、そして tert-ブチル基に由来する成分です。
4段階で追う脱保護の機構
- カルボニル酸素のプロトン化:最初にプロトンが付くのは、カルボニル基の酸素です。ここにプロトンが付くと、正電荷が窒素の孤立電子対との共鳴で分散されるので、分子の中で最も塩基性が高い位置になります(アミドが酸素でプロトン化されるのと同じ理由です)。
- tert-ブチル–酸素結合の不均一開裂(ヘテロリシス):プロトン化で酸素が電子を強く引くようになり、tert-ブチル基と酸素の結合が電子対を酸素側に残して切れます。tert-ブチルカチオンとカルバミン酸(R–NH–COOH)ができます。基質が1つで解離する、E1 反応や SN1 反応の第1段階と同じ型の段階です。
- カルバミン酸の脱炭酸:カルバミン酸は不安定で、CO2 を失ってアミンになります。CO2 は気体として抜けていくので、この段階は戻りません。
- アミンのプロトン化:酸が大過剰にある中でアミンが生じるので、すぐにプロトン化されてアンモニウム塩になります。脱保護で得られるのは遊離のアミンではなく塩です。
第4段階は、次の反応を考えるうえで重要です。アンモニウムイオンの窒素には孤立電子対が無いので、そのままでは求核剤として働きません。続けてアミド化などをするなら、NaHCO3 水溶液で洗うか、トリエチルアミンなどの第三級アミンを加えて中和してから使います。
なお、プロトンは tert-ブチルカチオンがイソブテンになるときに戻ってくるので、Boc の開裂そのものは原理的には酸触媒で進みます。それでも実際に酸を大過剰に使うのは、生じたアミンが酸を塩として抱え込むことに加え、開裂の速さが酸の濃度に強く依存するからです。Ashworth ら(2010)の速度論では、HCl・硫酸・メタンスルホン酸による N-Boc の開裂速度は酸の濃度の2乗に比例しました。酸を半分に薄めると速さは4分の1になる、つまり濃度を下げた割合以上に遅くなるということです。
TFA は同じ報告の中で別の振る舞いを示しました。ほどよい速さを得るには酸を大過剰に使う必要があり、しかもトリフルオロ酢酸イオンが多いほど反応が遅くなりました。TFA に2乗の関係をそのまま当てはめることはできない、ということです。TFA をそのまま、あるいはジクロロメタンとの濃い混合液で使うのは、この性質に合った使い方です。
なぜ tert-ブチルだと酸で外れるのか
第2段階で結合が切れるかどうかは、外れていくカチオンがどれだけ安定かで決まります。tert-ブチルカチオンは3つのメチル基に囲まれた第三級カルボカチオンで、3つのメチル基の C–H 結合からの超共役と誘起効果で正電荷が分散されています(カルボカチオンの安定性)。だから室温の TFA で解離できるのです。
同じカルバメートでも、アルコール部分を変えると話がまったく変わります。
| カルバメート(R–NH–CO–OR′) | 酸で外れるとき生じるカチオン | 室温の TFA で | 標準的な外し方 |
|---|---|---|---|
| メチル・エチルカルバメート | メチル・第一級カチオン(ほぼ生じない) | 外れない | 強い加水分解条件などが必要で、保護基としては外しにくい |
| Cbz(ベンジルオキシカルボニル) | ベンジルカチオン(共鳴で安定化するが、室温の TFA で自発的に外れるほどではない) | 通常は残る | H2/Pd-C(水素化分解)、より強い酸(HBr/酢酸) |
| Boc(tert-ブトキシカルボニル) | tert-ブチルカチオン(第三級) | 外れる | TFA、HCl/ジオキサン |
この見方を持つと、tert-ブチルエステル(R–CO–OtBu)や tert-ブチルエーテル(R–OtBu)も TFA で外れることが、覚えなくても予想できます。どれも同じ tert-ブチルカチオンを出して外れる「同じ系統」の保護基です。
TFA と HCl/ジオキサンの使い分け
- TFA:強い酸で、ペプチドなど極性の高い基質もよく溶かします。揮発性なので、反応後は減圧で大部分を除けます。生成物はトリフルオロ酢酸塩なので、減圧で除いても対イオンとしての TFA は残ります。
- 4 M HCl/ジオキサン:Han らは、この溶液で室温30分の処理により、アミノ酸やペプチドの Nα-Boc を tert-ブチルエステル、tert-ブチルエーテル、チオ tert-ブチルエーテルを残したまま外せたと報告しています(フェノールの tert-ブチルエーテルとは外し分けられませんでした)。塩酸塩が固体として沈殿することもあり、取り出しやすい場合があります。
- そのほか:リン酸水溶液のような穏やかな酸や、AlCl3 などのルイス酸を使う方法も報告されています。分子内にほかの酸に弱い部分があるときの選択肢です。
tert-ブチルカチオンの行き先とスカベンジャー
教科書の機構では、tert-ブチルカチオンはプロトンを失ってイソブテン(2-メチルプロペン)になり、気体として抜けていく、と説明されます。カルボカチオンが隣の C–H のプロトンを手放す、E1 反応の第2段階と同じ動きです。
ところが TFA の中では、話がもう一段複雑になります。Lundt らは、イソブテンが TFA と反応してトリフルオロ酢酸 tert-ブチルになり、室温ではこのエステル側に平衡が偏るため、TFA 中の脱保護ではイソブテンが外へ逃げていくとは考えられない、と報告しました。そしてこのエステル自体が、メチオニンやトリプトファンをアルキル化するアルキル化剤でした。つまり、カチオンが消えても、tert-ブチル基を他人に付けてしまう危険は系の中に残り続けるのです。
何がアルキル化されるのか
tert-ブチルカチオンとトリフルオロ酢酸 tert-ブチルは求電子剤なので、狙われるのは分子の中の電子豊富な部分・求核的な部分です。ペプチドでは、Lundt らが示したトリプトファン(インドール環)とメチオニン(チオエーテルの硫黄)が代表で、フェノール環をもつチロシンや、チオールをもつシステインのような求核性の側鎖も気をつける対象になります。低分子でも、電子豊富な芳香環・チオール・チオエーテルを持つ基質は同じ問題を抱えます。
この副反応は質量分析で見つけやすいのが特徴です。tert-ブチル基が1つ付くと、もとの分子から H が1個 C(CH3)3 に置き換わるので、分子量が C4H8 の分だけ、つまり 56 増えます。脱保護後に目的物より56大きいピークが出たら、まずこれを疑います。
スカベンジャーの選び方
対策は、基質の弱い部分より速く tert-ブチル基を受け取る求核剤を、多めに入れておくことです。これをスカベンジャー(捕捉剤)と呼びます。
- アニソール・チオアニソール・チオフェノール:電子豊富な芳香環や硫黄が、基質の代わりに tert-ブチル化される。Lundt らの速度論では、チオフェノールは TFA と同程度の速さで tert-ブチルカチオンを奪い合った。
- トリアルキルシラン(トリエチルシラン、トリイソプロピルシラン):Si–H のヒドリドをカチオンに渡し、反応しないイソブタンに変える。捕まえた後に再びアルキル化剤に戻らないのが利点。
- 水:tert-ブチルカチオンを tert-ブタノールとして捕まえる。
ただし Lundt らは、スルフィド型のスカベンジャー(チオアニソールなど)はトリフルオロ酢酸 tert-ブチルと反応してスルホニウム塩になり、このスルホニウム塩自身がアルキル化能を持つことも指摘しています。スカベンジャーは「入れれば安全」ではなく、何を何に変えるのかで選ぶ必要があります。ペプチドの最終脱保護では、TFA にトリイソプロピルシランと水などを少量ずつ加えた混合液がよく使われます。
Boc は何に耐えて、何で外れるか
保護基を選ぶときに一番知りたいのは、「この先の工程の条件で外れないか」です。保護基の安定性は Greene’s Protective Groups(Wuts)の反応性一覧が定番です。下の表は、この記事で取り上げる原著論文と実験での扱いをもとに、Boc 保護アミンが何に耐えるかを「耐える」「条件次第」「外れる」の3段階にまとめ、それぞれの理由を添えたものです。
| 条件 | 代表例 | Boc | 理由 |
|---|---|---|---|
| 強い酸 | TFA、4 M HCl/ジオキサン、HBr/酢酸 | 外れる | tert-ブチルカチオンが外れる |
| 酸性の水(後処理の洗浄) | 1 M KHSO4、10% クエン酸、希 HCl | 条件次第 | 室温・短時間の洗浄には通常耐える。強い酸・長時間・加熱では外れる |
| 弱酸性〜塩基性の水 | pH 4〜12(室温) | 耐える | プロトン化が不十分、カルボニルの求電子性が低い |
| 強塩基性の水・加熱 | pH 12 超、100 °C | 条件次第 | 加熱すれば加水分解されうる |
| 有機塩基・強塩基 | Et3N、ピリジン、t-BuOK、LDA | 耐える | E1cB で外れる仕掛け(酸性の C–H)が無い。LDA・t-BuOK は N–H を脱プロトン化するが、Boc は残る |
| 求核剤 | NH3・アミン、NaOMe、エノラート、有機銅(R2CuLi) | 耐える | カルボニルの求電子性が低く、tert-ブチル基がかさ高い |
| 強い有機金属 | 有機リチウム(RLi)、Grignard 試薬(RMgX) | 条件次第 | N–H が先に1当量を消費する。より反応しやすいカルボニルが先に反応し、低温で当量を守れば残る(次の節) |
| 接触水素化・溶解金属 | H2/Pd-C・Ni・Rh、Na/NH3 | 耐える | 切れやすいベンジル位の C–O 結合を持たない(Cbz との違い) |
| ヒドリド還元剤 | NaBH4/LiAlH4 | 耐える/条件次第 | LiAlH4 は加熱でカルバメートを還元しうる |
| 酸化剤 | KMnO4、OsO4、CrO3/ピリジン、過酸、ハロゲン、MnO2 | 耐える | 酸化される部位(電子豊富な C–H や二重結合)が無い |
| 求電子剤・縮合剤 | RCOCl、RCHO、DCC、CH3I(中性) | 耐える | 窒素の求核性が共鳴で消えている。ただし NaH などの塩基があると、Boc–NH が脱プロトン化されて CH3I で N-メチル化される |
| 塩化チオニル | SOCl2 | 条件次第 | Boc アミノ酸では、酸塩化物にする途中で N-カルボキシ無水物に環化しうる。発生する HCl で Boc が外れることもある |
塩基と求核剤に強い理由
メチルエステルなら NaOH 水溶液でけん化されるのに、Boc カルバメートは同じ条件でびくともしません。理由は3つ重なっています。
- カルボニル基の求電子性が低い:カルボニル炭素の片側には窒素、もう片側には酸素があり、両方から孤立電子対が流れ込みます。エステル(酸素1つ)より電子が多く、求核剤に狙われにくい炭素です。
- tert-ブチル基がかさ高い:求核剤はカルボニル炭素に斜め上から近づく必要がありますが、すぐ隣の tert-ブチル基がその通り道をふさぎます。
- 外れる基が弱い:仮に求核剤が付いても、四面体中間体から外れるのは tert-ブトキシドかアミドアニオン(R–NH−)で、どちらも強い塩基=悪い脱離基です。
もう1つ、塩基で外れる Fmoc と比べると違いがはっきりします。Fmoc はフルオレン環の9位に酸性の C–H を持ち、ピペリジンがこのプロトンを引き抜くと、芳香族性で安定なアニオンを経て E1cB 型の脱離が起こります(E1 と E1cB の違い)。Boc の tert-ブチル基の C–H には、引き抜かれて安定になる理由がありません。塩基が引き金を引けない構造だから、Boc は塩基に強いのです。
LDA や t-BuOK のような強塩基は、R–NH–Boc の N–H を引き抜くことはあります。しかし生じる窒素の陰イオンは隣のカルボニルへさらに電子を送り込むので、Boc のカルボニルはかえって攻撃されにくくなり、Boc は残ります。この見方は、次の Grignard 試薬の節でもう一度使います。
還元剤への耐性
NaBH4 はエステルさえほとんど還元しないので、それより求電子性の低いカルバメートには手を出しません。一方 LiAlH4 は強力で、加熱するとカルバメートのカルボニルを還元し、Boc 保護アミン R–NH–Boc を N-メチルアミン R–NH–CH3 に変えることがあります。これは副反応にもなりますが、逆に「アミンを N-メチル化する」手として使われることもあります。
Boc保護基はグリニャール試薬に耐えるか——条件ごとの答え
結論から言うと、多くの実用的な条件では耐えますが、無条件ではありません。答えは、(1) Boc の窒素に H があるか、(2) 分子内にもっと反応しやすいカルボニルがあるか、(3) 温度・当量・時間、の3点で変わります。
なぜ「無条件で耐える」とは言えないのか
前節の表で、有機銅やエノラートを「耐える」としたのに対し、有機リチウムと Grignard 試薬を「条件次第」としたのには、2つの理由があります。
- Grignard 試薬は非常に強い塩基なので、Boc–NH–R の N–H と酸塩基反応を起こす。
- 強い求核剤なので、条件が厳しければ Boc のカルボニルにも付加しうる。付加すると tert-ブトキシドが外れ、Boc がアシル基(R′–C=O)に置き換わる。
それでも実際の合成では、Boc で保護したまま Grignard 反応がふつうに行われています。次の2つの状況では、Boc は残ります。
N–H を持つ Boc:最初の1当量は酸塩基反応で消える
第一級アミンを Boc 化した R–NH–Boc には、まだ N–H が1本残っています。Grignard 試薬 R′MgX の共役酸はアルカン R′–H で、これはきわめて弱い酸です。カルバメートの N–H はそれよりはるかに酸性が強いので、Grignard 試薬はまずこのプロトンを引き抜き、R′–H(気体のことも多い)とマグネシウム塩になります。Grignard 試薬が水やアルコールで失活するのと同じ反応です(グリニャール試薬の記事)。
この酸塩基反応は求核付加より速いので、最初の1当量は目的の反応に使われずに消えます。一方で、脱プロトン化された窒素は負電荷を帯び、隣のカルボニルへさらに電子を送り込むので、Boc のカルボニルはいっそう攻撃されにくくなります。つまり N–H は「1当量を食う」かわりに、Boc を守る側にも働きます。
実例として、Boc 保護アミノ酸の Weinreb アミドに Grignard 試薬を作用させて α-Boc-アミノケトンを作る反応があります。Liu らは、まず安価なアルキル Grignard 試薬1当量で Boc の N–H を脱プロトン化しておくと、その後に加える求核剤は大過剰ではなく化学量論量で済むと報告しました。逆に言えば、何も考えずに1当量だけ入れると、ほとんどが N–H に消費されて反応が止まります。
N に H の無い Boc:より反応しやすいカルボニルが先に反応する
N-Boc ピペリジンや N-Boc ピロリジンのように、窒素に H の無い Boc では、酸塩基反応は起こりません。この場合に効くのは反応の速さの競争です。アルデヒド・ケトン・Weinreb アミドのカルボニルは、カルバメートのカルボニルよりずっと求電子性が高いので、Grignard 試薬はそちらを先に攻撃します。温度が低いほど、この速さの差ははっきり出ます。
- Garner アルデヒド(N-Boc で保護したセリン由来のオキサゾリジンアルデヒド)には、PhMgBr を THF 中 −78 °C から 0 °C で付加させる例が知られており、Boc は残ったままアルデヒドだけが反応します(Passiniemi・Koskinen の総説)。
- さらに反応性の高い有機リチウムでも、N-Boc ピロリジンを sec-BuLi と (−)-スパルテインで −78 °C で処理すると、Boc のカルボニルは攻撃されず、窒素の隣の C–H が引き抜かれます(Beak らの不斉脱プロトン化)。ここでは Boc のカルボニル酸素がリチウムに配位し、脱プロトン化の位置を決める役まで担っています。
- N-Boc アミノ酸に過剰のアリールリチウムを作用させて、Boc を残したまま α-アミノケトンにする方法も報告されています(Florjancic・Sheppard)。
耐えないとき——3つの危険信号
- ほかに反応相手が無く、過剰・高温・長時間:Grignard 試薬が攻撃できるカルボニルが Boc しか無い状況で、試薬を大過剰に入れて加熱すれば、Boc のカルボニルが攻撃される余地が出てきます。
- Boc の近くにアルコキシドができる:Grignard 付加などで、Boc の窒素から数原子の位置に O− が生じると、そのアルコキシドが分子内で Boc のカルボニルを攻撃し、tert-ブトキシドを追い出して環状カルバメートになることがあります。窒素の付いた炭素の隣の炭素に O− がある 1,2-アミノアルコール型なら5員環のオキサゾリジノン、O− がもう1原子遠い 1,3-アミノアルコール型なら6員環のオキサジナノンです。N-Boc アミノアルコールを NaH で処理するとオキサゾリジノンが生じる例も報告されています。分子内の5員環・6員環形成は、分子間の反応よりはるかに有利です。
- Boc がアミドやラクタムの窒素に付いている:N-Boc ラクタムや N-Boc アミド(とくに窒素に Boc が2つ付いた N,N-Boc2 アミド)では、Boc が窒素の孤立電子対を引き寄せるため、アミドの C–N 共鳴が弱まり、アミド側のカルボニルが活性化されます。Grignard 試薬はこちらを攻撃して C–N 結合を切ります(N,N-Boc2 アミドについては Li・Szostak の報告)。このとき Boc 自体は残りますが、アミドは残りません。
Fmoc・Cbz との直交性
2つの保護基が「それぞれ別の条件でだけ外れる」関係を直交性と呼びます。Boc の価値の大部分は、酸で外れるという性質が、塩基で外れる Fmoc、水素化分解で外れる Cbz やベンジル系と重ならないことにあります。保護基全体の選び方と直交性の考え方は保護基の選び方と直交性にまとめているので、ここでは Boc を軸にした組み合わせだけを見ます。
| 組み合わせ | Boc だけ外す | 相手だけ外す | 関係 |
|---|---|---|---|
| Boc と Fmoc | TFA または HCl(Fmoc は酸に耐える) | ピペリジン/DMF(Boc は塩基に耐える) | 直交(酸と塩基) |
| Boc と Cbz | TFA(Cbz は通常残る) | H2/Pd-C(Boc は水素化分解に耐える) | 直交(酸と水素化分解)。HBr/酢酸では両方外れる |
| Boc とベンジルエーテル・ベンジルエステル | TFA または HCl | H2/Pd-C | 直交(酸と水素化分解) |
| Boc と tert-ブチルエステル | 4 M HCl/ジオキサンで Nα-Boc を優先して外せる報告あり | 一般的ではない | 同じ系統(ふつうは最後に TFA で一緒に外す) |
Boc と Fmoc:酸と塩基で分ける
Fmoc(9-フルオレニルメトキシカルボニル)は Boc と同じカルバメート型ですが、外れる引き金がまったく違います。前節で見たとおり、Fmoc はピペリジンが酸性の C–H を引き抜く E1cB 型の脱離で外れ、生じたジベンゾフルベンは過剰のピペリジンに捕まります。Boc にはその仕掛けが無く、Fmoc には酸で外れる第三級カチオンの仕掛けがありません。引き金が重ならないので、どちらを先に外すかを自由に決められます。
Boc と Cbz:酸と水素化分解で分ける
Cbz は、H2 と Pd-C でベンジル位の C–O 結合が切られ、トルエンとカルバミン酸を経て CO2 が抜けて外れます。Boc にはベンジル位が無いので水素化分解では残り、Cbz は室温の TFA では通常残るので、2つは直交します。ただし HBr/酢酸のような強い酸を使うと、Cbz も Boc も一緒に外れます。HBr/酢酸で Cbz が外れるのは、カルボニル酸素がプロトン化されたあと、主に臭化物イオンがベンジル位の炭素を SN2 で攻撃し、臭化ベンジルとカルバミン酸に分かれるからです。Boc のように第三級カチオンがひとりでに外れるのではなく、求核性の高い対イオン(Br−)が押し出す、という筋道の違いがあります。「Cbz は酸に強い」と覚えるのではなく、「TFA 程度なら残る」と覚えておくのが正確です。
Boc と tert-ブチルエステル:同じ系統は「一緒に外す」
Boc と tert-ブチルエステルは、どちらも tert-ブチルカチオンを出して外れる同じ系統の保護基です。そのため片方だけを外す設計には向かず、最後に TFA で両方を一度に外すのが自然な使い方です。ただし前述のとおり、4 M HCl/ジオキサンでアミノ酸の Nα-Boc を tert-ブチルエステルより優先して外せたという報告もあり(Han ら)、反応の速さの差で外し分ける余地はあります。
ペプチド合成で Boc が果たす役割
冒頭のジペプチドの問題に戻ると、Boc を使った解き方は次のとおりです。一方のアミノ酸のアミノ基を Boc で、もう一方のカルボキシ基をメチルエステルで保護し、DCC で縮合してから TFA で Boc を外します。この流れはアミノ酸・ペプチド・タンパク質の記事で McMurry の5段階として整理しています。ここでは、固相合成での Boc の2通りの使われ方を見ます。
Boc/Bzl 法:酸の強さの「段差」で外し分ける
Merrifield の固相合成で長く使われてきたのが、Boc/ベンジル(Bzl)法です。成長中のペプチドの N 末端を Boc で保護し、1残基つなぐごとに TFA で Boc を外します。外した直後のアミンはトリフルオロ酢酸塩なので、第三級アミンで中和してから次のアミノ酸をつなぎます(脱保護の第4段階がここで効いてきます)。側鎖はベンジル系の保護基で守っておき、最後に無水フッ化水素(HF)で側鎖の保護基と樹脂とのエステル結合をまとめて切ります。
この方法では、Boc もベンジル系もどちらも「酸で外れる」保護基です。厳密な意味での直交ではなく、TFA では外れない程度に強いベンジル系と、TFA で外れる Boc という、必要な酸の強さの差で外し分けています。最後に HF という扱いの難しい強酸が要るのは、この設計の裏返しです。
Fmoc/tBu 法:Boc は側鎖の保護に回る
もう1つの Fmoc/tert-ブチル(tBu)法では、N 末端を Fmoc で保護し、毎回ピペリジンで外します。側鎖は tert-ブチルエーテル・tert-ブチルエステル・Boc といった酸で外れる保護基で守り、最後に TFA とスカベンジャーの混合液で一度に外します。たとえばリシンの側鎖のアミノ基は Boc で保護した形(Fmoc-Lys(Boc)-OH)で使われます。
この方法では、繰り返しの脱保護が塩基、最後の脱保護が酸で、本当の意味で直交しています。Boc は主役の N 末端保護から外れましたが、塩基に強いという性質のおかげで側鎖の保護に欠かせない存在です。最後の TFA 処理で多量の tert-ブチルカチオンが一度に生じるので、先に見たスカベンジャーがここで最も重要になります。
Boc の歴史
Boc が窒素の保護基として報告されたのは1957年で、同じ年に Carpino、McKay と Albertson、Anderson と McGregor がそれぞれ J. Am. Chem. Soc. に発表しています(McKay らと Anderson らはペプチド合成への応用)。塩基で外れる Fmoc は、1970年に Carpino と Han が報告しました。固相合成は Merrifield が1963年に報告し、彼はこの業績で1984年のノーベル化学賞を受けています(固相合成のしくみはアミノ酸・ペプチド・タンパク質の記事で解説しています)。
試験での問われ方
- TFA による Boc 脱保護の機構を巻矢印で書け:カルボニル酸素のプロトン化 → tert-ブチルカチオンの解離 → カルバミン酸の脱炭酸 → アミンのプロトン化、の4段階。生成物がアンモニウム塩であること、tert-ブチルカチオンがイソブテンになること(TFA 中ではトリフルオロ酢酸 tert-ブチルにもなる)まで書く。
- なぜ Boc は酸で外れ、メチルカルバメートは外れないか:外れるカチオンの安定性(第三級カルボカチオンは超共役で安定)で答える。
- 選択的な脱保護の条件を答えよ:Boc・Fmoc・Cbz・ベンジルエステルなどが共存する分子で、1つだけ外す試薬を選ぶ。TFA・ピペリジン・H2/Pd-C の対応を言えれば解ける。
- Boc2O の反応の副生成物:CO2 と t-BuOH。脱離した炭酸 tert-ブチルアニオンがプロトンを受け取って炭酸モノ tert-ブチル(t-BuO–CO2H)になり、それが CO2 と t-BuOH に分解することまで書けると機構の理解を示せる。
- スカベンジャーを加える理由:tert-ブチルカチオンがトリプトファンなどの電子豊富な部分をアルキル化するのを防ぐため。
まとめ
Boc の性質を1つずつ覚える必要はありません。「酸で外れるのは tert-ブチルカチオンが安定だから」「塩基で外れないのはカルボニルが鈍く、E1cB の仕掛けも無いから」の2つを持っていれば、表に無い条件に出会っても、Boc が残るかどうかを自分で予想できます。
練習問題
問題1:Boc-Trp-OMe(トリプトファンメチルエステルの N-Boc 体)を、スカベンジャーを加えずに TFA で処理したところ、目的物のほかに分子量が56大きい副生成物が得られました。この副生成物ができた理由と、防ぐ方法を説明してください。
TFA で Boc が外れるときに tert-ブチルカチオン(およびそれが TFA と結合したトリフルオロ酢酸 tert-ブチル)が生じ、これが電子豊富なトリプトファンのインドール環を求電子的にアルキル化したためです。tert-ブチル基が1つ付くと H 1個が C4H9 に置き換わるので、分子量は C4H8 分の56だけ増えます。防ぐには、トリイソプロピルシランなどのトリアルキルシラン、チオアニソール、水といったスカベンジャーを加え、基質より先に tert-ブチル種を捕まえさせます。
問題2:1つの分子に、Boc で保護したアミン、Cbz で保護したアミン、メチルエステルがあります。(a) Cbz だけを外す条件、(b) Boc だけを外す条件を答えてください。また、(c) HBr/酢酸で処理すると何が起こるか述べてください。
(a) H2/Pd-C による水素化分解です。Cbz のベンジル位の C–O 結合だけが切れ、Boc とメチルエステルは残ります。(b) TFA(またはHCl/ジオキサン)で処理します。tert-ブチルカチオンを出せる Boc だけが外れ、Cbz は TFA 程度の酸では通常残り、メチルエステルも室温の無水酸では加水分解されません。(c) HBr/酢酸は Cbz を外せるほど強い酸なので、Cbz と Boc の両方が外れ、2つのアミンがどちらも臭化水素酸塩として遊離します。
問題3:Boc-NH-CH2-CO-N(OMe)Me(Boc-グリシンの Weinreb アミド)に MeMgBr を1.0当量加えたところ、ケトンはほとんど得られず、後処理後に出発物が回収されました。理由を説明し、ケトンを得るための改善策を答えてください。
Boc の窒素に残っている N–H は、Grignard 試薬の共役酸であるメタンよりはるかに酸性が強いので、MeMgBr はまずこのプロトンを引き抜いてメタンになり、求核付加より先に消費されます。1.0当量ではほぼ全量がこの酸塩基反応に使われ、Weinreb アミドは反応しないまま残り、後処理で窒素が再びプロトン化されて出発物に戻ります。改善策は、Grignard 試薬を少なくとも2当量以上使うか、安価なアルキル Grignard 試薬1当量で先に N–H を脱プロトン化しておき、その後に目的の Grignard 試薬を加えることです。脱プロトン化された窒素はカルバメートのカルボニルをさらに不活性にするので、Boc 自体は残ります。
よくある質問
Boc 保護基は tert-ブトキシカルボニル基((CH3)3C–O–C(=O)–)のことで、アミンの窒素に付けて tert-ブチルカルバメートに変え、アミンの塩基性と求核性を一時的に消す保護基です。二炭酸ジ-tert-ブチル(Boc2O)で導入し、トリフルオロ酢酸(TFA)や HCl のような酸で外します。塩基・求核剤・接触水素化には耐えるため、ペプチド合成や多段階合成で広く使われています。
多くの実用的な条件では耐えますが、条件つきです。Boc の窒素に H がある場合は、Grignard 試薬の最初の1当量がその N–H の脱プロトン化に消費されるので、当量を多めに見積もる必要があります。分子内にアルデヒド・ケトン・Weinreb アミドのように反応しやすいカルボニルがあれば、低温〜0 °C でそちらが先に反応し、Boc は残ります。一方、ほかに反応相手が無いまま大過剰・加熱・長時間で作用させる場合、Boc の近くにアルコキシドが生じる場合、Boc がアミドやラクタムの窒素に付いている場合は、Boc のカルボニルやその隣の結合が攻撃されうるので注意が必要です。
TFA はペプチドなど極性の高い基質もよく溶かし、揮発性で減圧除去しやすいのが利点で、生成物はトリフルオロ酢酸塩になります。4 M HCl のジオキサン溶液は、アミノ酸の Nα-Boc を tert-ブチルエステルや tert-ブチルエーテルを残したまま外せたという報告があり、生成物の塩酸塩が固体で取り出しやすい場合があります。どちらで外しても得られるのはアミンの塩なので、次の反応に使う前に塩基で中和します。
酸で Boc が外れると tert-ブチルカチオンが生じ、TFA の中ではさらにトリフルオロ酢酸 tert-ブチルというアルキル化剤もできます。これらがトリプトファンやメチオニンのような電子豊富・求核的な部分に tert-ブチル基を付けてしまうので、基質より速く反応するトリアルキルシラン、チオアニソール、水などのスカベンジャーを加えて先に捕まえさせます。副生成物は分子量が56大きいピークとして質量分析で見つかります。
どちらもアミンを保護するカルバメート型の保護基ですが、外れる条件が逆です。Boc は酸で tert-ブチルカチオンが解離して外れ、塩基には耐えます。Fmoc はフルオレン環の9位に酸性の C–H を持ち、ピペリジンなどの塩基でそのプロトンが引き抜かれて E1cB 型の脱離で外れ、酸には耐えます。外れる条件が重ならない直交の関係にあるため、1つの分子で使い分けられ、ペプチドの固相合成では Fmoc を N 末端に、Boc を側鎖の保護に使う組み合わせがよく用いられます。
参考文献
- P. G. M. Wuts, T. W. Greene, Greene’s Protective Groups in Organic Synthesis, Wiley(カルバメート型のアミン保護基、反応性一覧)
- Organic Chemistry Portal「Boc-Protected Amino Groups」(Greene・Wuts を出典とする安定性表と保護・脱保護法の一覧)
- J. Clayden, N. Greeves, S. Warren, Organic Chemistry, 2nd Ed., Oxford University Press(保護基とペプチド合成)
- J. McMurry, Organic Chemistry, 第26章(ペプチド合成と Merrifield 固相合成法)
- L. A. Carpino, J. Am. Chem. Soc. 1957, 79, 98–101.
- F. C. McKay, N. F. Albertson, J. Am. Chem. Soc. 1957, 79, 4686–4690.
- G. W. Anderson, A. C. McGregor, J. Am. Chem. Soc. 1957, 79, 6180–6183.
- L. A. Carpino, G. Y. Han, J. Am. Chem. Soc. 1970, 92, 5748–5749.
- R. B. Merrifield, J. Am. Chem. Soc. 1963, 85, 2149–2154.
- B. F. Lundt, N. L. Johansen, A. Vølund, J. Markussen, Int. J. Pept. Protein Res. 1978, 12, 258–268.
- G. Han, M. Tamaki, V. J. Hruby, J. Pept. Res. 2001, 58, 338–341.
- D. M. Ashworth, B. G. Cox, B. Meyrick, J. Org. Chem. 2010, 75, 8117–8125.
- H.-J. Knölker, T. Braxmeier, G. Schlechtingen, Angew. Chem. Int. Ed. Engl. 1995, 34, 2497–2500.
- J. Liu, N. Ikemoto, D. Petrillo, J. D. Armstrong III, Tetrahedron Lett. 2002, 43, 8223–8226.
- M. Passiniemi, A. M. P. Koskinen, Beilstein J. Org. Chem. 2013, 9, 2641–2659.
- D. J. Kerrick, P. Beak, J. Am. Chem. Soc. 1991, 113, 9708–9710.
- A. S. Florjancic, G. S. Sheppard, Synthesis 2003, 1653–1656.
- G. Li, M. Szostak, Org. Biomol. Chem. 2020, 18, 3827–3831.
\さらに有機化学を学びたい方はこちら/