HWE反応とは?E選択性の理由と後処理【Still-Gennari・Masamune-Roush】
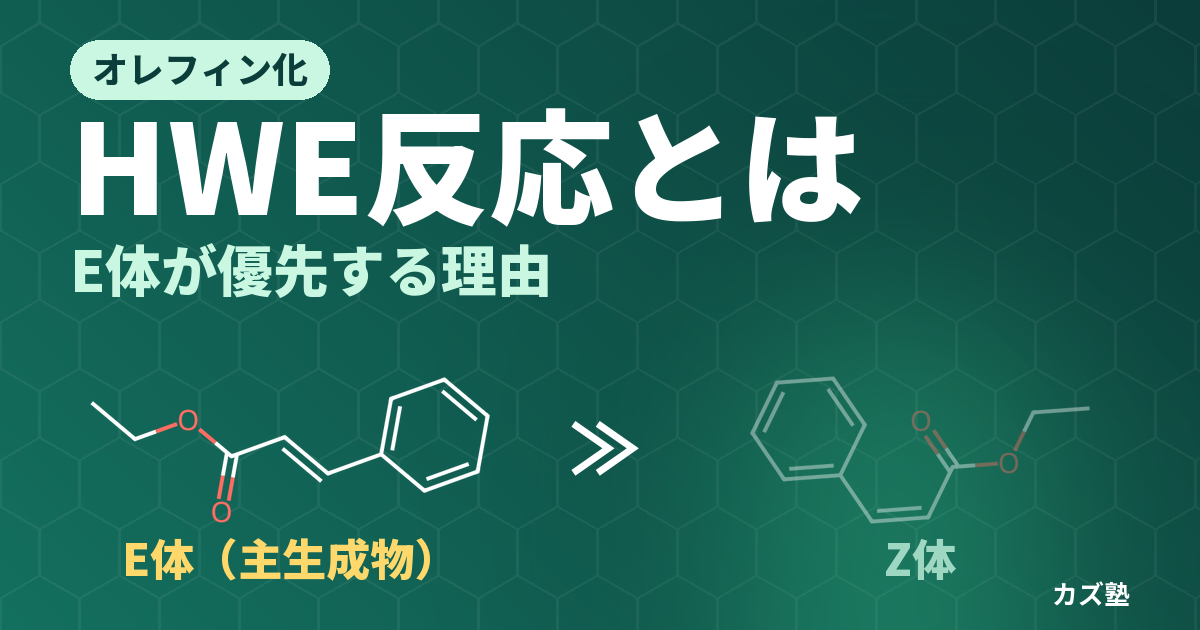
Wittig 反応で α,β-不飽和エステルを作ると、反応そのものはうまくいっても、最後の精製で手が止まることがあります。副生するトリフェニルホスフィンオキシド(Ph3P=O)が生成物と一緒に有機層に残り、カラムでもなかなか分かれないのです。リン試薬をホスホン酸エステルに替えると、副生成物は水に溶けるリン酸塩になり、分液で水層へ落とせます。そのうえ生成物はほとんど E 体にそろいます。これが Horner–Wadsworth–Emmons(HWE)反応です。
HWE 反応は「水で洗えば副生成物が落ちる」「E 体が出る」という結果だけ覚えられがちですが、どちらにもはっきりした理由があります。この記事では、なぜ副生成物が水に溶けるのか、なぜ E 体になるのか、なぜフッ素を入れたホスホン酸エステルでは Z 体に変わるのか、なぜ LiCl を足すと弱い塩基でも進むのかを、機構という1本の筋で説明します。実験での後処理の手順と、ジアゾ基をもつホスホン酸エステル(Ohira–Bestmann 試薬)にも触れます。
HWE反応とは——ホスホン酸エステルのカルボアニオンでC=OをC=Cに変える
HWE 反応(Horner–Wadsworth–Emmons 反応)は、ホスホン酸エステル (RO)2P(=O)CH2EWG(EWG は電子求引基)を塩基で脱プロトン化してカルボアニオン(カルバニオン)とし、これをアルデヒドやケトンのカルボニル基に反応させてアルケンを作る反応です。カルボニル基の酸素はリンの側へ移り、副生成物としてリン酸ジアルキルの塩 (RO)2PO2− M+ が出ます。Horner–Emmons 反応、Wittig–Horner 反応と呼ばれることもあります。
名前の由来は3人の化学者です。1958 年に L. Horner らがホスフィンオキシドのアニオン(ホスホリル基で安定化したカルボアニオン)を使う Wittig 型のオレフィン化を報告し、1961 年に W. S. Wadsworth と W. D. Emmons がホスホン酸エステルのカルボアニオンを使う方法として適用範囲を広げました。いちばんよく使われる試薬はホスホノ酢酸トリエチル (EtO)2P(=O)CH2CO2Et で、アルデヒドと反応させると E 体の α,β-不飽和エステル(たとえばベンズアルデヒドからケイ皮酸エチル)が得られます。
ホスホン酸エステルを脱プロトン化したアニオンは、ホスホネートアニオン(ホスホン酸エステルのカルボアニオン)と呼ばれます。Wittig 反応のリンイリド Ph3P=CHR がリン上に正電荷をもつ中性分子なのに対し、ホスホネートアニオンはリン上に正電荷をもたない、全体として負電荷をもつアニオンです。この違いが、後で見る「求核性が高い」「副生成物が水に溶ける」という性質の出どころになります。Wittig 反応そのもの(イリドの種類と Z/E 選択性、Schlosser 修正など)は Wittig反応の解説記事にまとめています。
ホスホン酸エステルの作り方——Michaelis–Arbuzov反応
HWE 反応の試薬は、多くが Michaelis–Arbuzov 反応(Arbuzov 反応)で作られます。亜リン酸トリアルキル P(OR)3 とハロゲン化アルキル R′X を加熱すると、ホスホン酸エステル R′–P(=O)(OR)2 とハロゲン化アルキル RX ができる反応です。ホスホノ酢酸トリエチルなら、亜リン酸トリエチルとブロモ酢酸エチルの組み合わせになります。
機構は2回の SN2 です。
- リンの攻撃:3価のリンの孤立電子対が、ハロゲン化アルキルの炭素を背面から攻撃します(SN2)。ハロゲン化物イオンが脱離基として外れ、リン上に正電荷をもつアルコキシホスホニウム塩 [R′–P(OR)3]+ X− ができます。
- 脱アルキル:外れたハロゲン化物イオンが、今度はホスホニウム塩の O–R の炭素を攻撃します(2回目の SN2)。O–R 結合の電子対は酸素に残り、P=O 結合になります。
2段目が進む理由は、正電荷をもつリンに結合した酸素の隣の炭素が求電子的になっていることと、強い P=O 結合ができることです。3価のリン化合物が5価のホスホリル化合物に変わる、という全体の流れを押さえておけば十分です。1段目が SN2 なので、第一級のハロゲン化アルキルや、ブロモ酢酸エステルのように SN2 を受けやすい基質がよく使われます(SN2 の基質の選び方は SN1・SN2 反応の解説)。
ホスホノ酢酸トリエチルのような代表的な試薬は市販されています。ホスホン酸エステルの構造・性質・ほかの合成法は ホスホン酸エステル官能基の解説にまとめています。
HWE反応の機構——4つの段階を順に追う
ホスホノ酢酸トリエチルとアルデヒド RCHO の反応を例に、段階ごとに「なぜそうなるか」を見ていきます。
段階1:脱プロトン化——なぜその水素が引き抜けるのか
ホスホノ酢酸トリエチルの CH2 は、ホスホリル基 P=O とエステルのカルボニル基 C=O に両側から挟まれています。この水素を塩基が引き抜くと、残った負電荷はエステルのカルボニル酸素へ非局在化でき(エノラートと同じ共鳴)、隣のホスホリル基も負電荷を安定化します。2つの電子求引基に挟まれた CH2 が酸性になるのは、マロン酸エステルの α 水素と同じ理屈です(マロン酸エステル合成、カルボアニオンの安定性)。
標準的な塩基は水素化ナトリウム NaH です。Wadsworth と Emmons 自身による Organic Syntheses の手順では、NaH にホスホノ酢酸トリエチルを滴下すると水素が激しく発生し、ほぼ化学量論量の H2 が出てアニオンができることが記されています。
段階2:カルボニル基への付加——ここが可逆になる
ホスホネートアニオンの炭素がアルデヒドのカルボニル炭素を攻撃し、C–C 結合ができます。生じるのは酸素上に負電荷をもつ β-アルコキシホスホン酸エステル(付加体)です。新しい C–C 結合の両端の炭素はどちらも立体中心になるので、付加体には2つのジアステレオマーがあります。
この付加は逆戻りできます。アルコキシドの酸素の電子対が C=O を作り直すと、さきほどできた C–C 結合が切れて、元のアルデヒドとホスホネートアニオンに戻ります。アルドール反応の逆反応(レトロアルドール)と同じ形です。逆戻りが起こりやすいのは、外れていくカルボアニオンが P=O と C=O の2つで安定化された「出ていきやすい」アニオンだからです。この可逆性が、後で見る E 選択性の鍵になります。
段階3:オキサホスフェタンの形成
付加体のアルコキシドの酸素が、分子内でリンを攻撃して P–O 結合を作ります。P–C–C–O が環になった4員環、オキサホスフェタンです。Wittig 反応でもオキサホスフェタンを経て C=C ができるので、HWE 反応はここから先が Wittig 反応とよく似ています。
段階4:開裂——アルケンとリン酸ジアルキル塩ができる
4員環の C–P 結合と C–O 結合が切れ、C=C 結合と P=O 結合ができます。リンの側に残るのは (EtO)2PO2− Na+(ジエチルリン酸ナトリウム)です。この開裂では、環の2つの炭素の上にあった置換基の位置関係がそのままアルケンに写ります。R と CO2Et が環の反対側にあれば E 体、同じ側にあれば Z 体になります。
電子求引基が無いと最後まで進まない
HWE 反応に使うホスホン酸エステルは、P の隣の炭素にエステル・ケトン・ニトリルなどの電子求引基をもつものが基本です。電子求引基の無いアルキルホスホン酸エステルのアニオンでもカルボニル基への付加は起こりますが、脱離まで進まず、後処理すると β-ヒドロキシホスホン酸エステルが得られます。Wadsworth と Emmons の Organic Syntheses の手順も、「さまざまなアルキルホスホン酸エステルが使えるものの、本手順は電子求引基を含むホスホン酸エステルに特有のもの」と書いています。
理由は段階1〜4の流れから読めます。電子求引基は、①脱プロトン化を容易にし、②付加を可逆にし、③C–P 結合が切れて C=C ができる段階で炭素側に生じる電子の偏りを受け止めて開裂を助ける、と理解できます。逆にいえば、HWE 反応で作れるのは電子求引基と共役したアルケン(α,β-不飽和エステル・エノン・不飽和ニトリルなど)が中心です。電子求引基の無い単純なアルケンが欲しいときは、非安定化イリドの Wittig 反応や、Julia–Kocienski オレフィン化(Julia-Kocienski オレフィン化の解説)を選びます。
なぜE体が優先するのか——付加体の平衡と遷移状態の込み合い
E体かZ体かは「どちらの付加体が環を閉じるか」で決まる
段階4で見たとおり、開裂は環の上の置換基の配置をそのまま写します。したがって E/Z の比は、オキサホスフェタンが「R と CO2Et が反対側(trans)」のものか「同じ側(cis)」のものか、つまり2つのジアステレオマーの付加体のどちらが環を閉じて先へ進むかで決まります。
付加が可逆なら、閉環しやすい側へ流れる
もし付加が不可逆なら、E/Z 比は最初の付加でできた2つの付加体の比で決まってしまいます。ところが HWE 反応では、段階2の付加が逆戻りできます。2つの付加体は、いったん原料に戻ってから付加し直すことで互いに入れ替わり、そのあいだに環を閉じる段階を越えやすいほうの付加体から先に生成物へ抜けていきます。すると、一方の付加体が平衡で少ししか存在しなくても、その付加体から出る経路の障壁が低ければ、生成物はそちらに偏ります。生成物の比を決めているのは付加体の存在比ではなく、その先の遷移状態のエネルギー差です。速く入れ替わる中間体からの生成物比が遷移状態のエネルギー差で決まるというこの関係は、Curtin–Hammett の原理と呼ばれます。
では、どちらの遷移状態が低いのでしょうか。4員環ができていく遷移状態では、環の隣り合う2つの炭素の置換基が互いに近くに押し込まれます。R と CO2Et が環の同じ側に来る配置(Z 体へ向かう経路)では2つの大きな置換基が重なり合って込み合い、反対側に来る配置(E 体へ向かう経路)ではこの込み合いがありません。だから E 体へ向かう経路のほうが低い障壁で進み、E 体が主生成物になります。計算化学による研究(Ando, 1999)でも、オキサホスフェタンを作る段階の遷移状態は E 体へ向かうほうが安定だと報告されています。
この考え方は Wittig反応の記事で「付加段階が可逆で、trans 型へ向かう経路に流れる」とまとめたものと同じです。速く入れ替わる中間体どうしの比ではなく、その先の遷移状態の差で生成物比が決まる状況は、速度論支配と熱力学支配を考えるときにも出てきます。
E選択性を上げる条件・下がる基質
二置換アルケンを作る場合について、Thompson と Heathcock(1990)はホスホノ酢酸トリメチル1種類を使い、アルデヒド・温度・対陽イオンを変えて反応を系統的に調べ、次の傾向を報告しています。
| 変える条件 | E 選択性が上がる向き | 読み方 |
|---|---|---|
| アルデヒドの置換基 | かさ高いほど E が増える | Z 側の遷移状態の込み合いが大きくなる |
| 反応温度 | −78 °C より 23 °C のほうが E が増える | 高温ほど逆戻りが速く、付加体どうしの入れ替わりが回りやすい |
| 対陽イオン | Li > Na > K の順に E が増える | 実測の傾向として覚える |
この表とは別に、試薬の側を変える方向でも E 選択性は上げられます。ホスホン酸エステルのアルコキシ基や電子求引基をかさ高くすると E 選択性が上がることが、ほかの研究で知られています。Z 側の遷移状態の込み合いがさらに大きくなる、と読めば同じ筋で理解できます。
基質による違いも押さえておきましょう。芳香族アルデヒドではほぼ E 体だけが得られます。一方、ケトンでは E/Z の選択性は低めになります。アルデヒドではカルボニル炭素の2つの置換基が R と H で大きさの差がはっきりしているのに対し、ケトンでは2つのアルキル基の差が小さく、遷移状態で「どちらの向きが込み合うか」の差もつきにくいからです。アルケンの E/Z の決め方そのものは E/Z 表記の決め方で確認できます。
Wittig反応と比べて何が有利か——3つの性質の理由
Wittig 反応と HWE 反応の項目ごとの比較表は Wittig反応の記事に置いてあります。ここでは、HWE 反応の利点がそれぞれ「なぜ」生じるのかを、構造から説明します。
副生成物が水に溶ける——塩か中性分子か
Wittig 反応の副生成物 Ph3P=O は、3つのフェニル基をもつ中性の分子です。有機溶媒によく溶け、極性も生成物に近いことが多いため、分液では水層へ移らず、カラムでも分けにくくなります。HWE 反応の副生成物は (EtO)2PO2− Na+ のようなイオンからなる塩です。塩は水によく溶け、有機溶媒にはほとんど溶けないので、反応後に水と有機溶媒で分液すると水層へ移ります。Organic Syntheses の手順のようにベンゼンのような無極性溶媒で反応させると、ジエチルリン酸ナトリウムがガム状の沈殿として析出するので、上澄みを傾けて取り、沈殿をベンゼンで洗うことで生成物と分けています。
求核性が高い——ケトンにも反応する
安定化イリド Ph3P=CHCO2Et では、炭素の負電荷が隣のリンの正電荷で打ち消され、全体は中性です。ホスホネートアニオンには打ち消す正電荷が無く、全体として負電荷をもつので、同じ CO2Et をもつ安定化イリドより求核性が高くなります。そのため、安定化イリドでは反応が遅いケトンにも HWE 反応ならよく反応します。Organic Syntheses の手順はまさにシクロヘキサノンとホスホノ酢酸トリエチルからシクロヘキシリデン酢酸エチルを作るもので、二重結合の隣に電子求引基をもつアルケンの合成では Wittig 反応はしばしば満足な結果を与えず、この方法がそれを補う、と述べています。また、ホスホネートアニオンは求核性が高い一方で、リンイリドより塩基性は低いとされます。
試薬の手軽さと応用の広さ
同じ α,β-不飽和エステルを作る Wittig 側の試薬は、安定化イリド Ph3P=CHCO2Et です。このイリドは市販されていて単離・保存もできるので、試薬の手軽さだけなら互角です。差がつくのはそこから先で、安定化イリドはケトンとの反応が遅く、副生成物の Ph3P=O の除去にも手間がかかります。HWE 反応ではホスホノ酢酸トリエチルのような市販のホスホン酸エステルに塩基を加えてアニオンを作れば、ケトンにも反応させられ、副生成物は水で落とせます。また、ホスホネートアニオンは炭素上でアルキル化することもできるので、α 位に置換基をもつ試薬を作って三置換アルケンへ広げることもできます。
Z体を作る:Still–Gennari法とAndo法
E 体が出るのが HWE 反応の持ち味ですが、天然物合成では Z 体の α,β-不飽和エステルが欲しい場面も少なくありません。1983 年に W. C. Still と C. Gennari は、リン上のエトキシ基を 2,2,2-トリフルオロエトキシ基(CF3CH2O–)に替えたホスホノ酢酸エステル (CF3CH2O)2P(=O)CH2CO2Me を使い、KHMDS(カリウムヘキサメチルジシラジド)と 18-クラウン-6 の存在下、THF 中 −78 °C で反応させると、Z 体の不飽和エステルが選択的に得られることを報告しました。
なぜZ体になるのか——付加を「不可逆」にする
理由は、さきほどの E 選択性の理屈の裏返しです。CF3CH2O 基は強い電子求引基なので、リン原子の電子が乏しくなり、アルコキシドの酸素がリンを攻撃する閉環と、その後の開裂が速くなります。すると付加体は、原料に戻って入れ替わる前に生成物まで進んでしまいます。付加が実質的に不可逆になるので、生成物の比は最初の付加でできた付加体の比、つまり速度論的な比をそのまま写し、この条件ではそれが Z 体側に偏ります。なお、最初の付加でなぜ Z 体側の付加体のほうが速くできるのかは、単純な立体反発だけでは説明しきれません。「付加を不可逆にすると Z 側が出る」は、実験から得られた経験則として受け止めておくのが安全です。
条件の選び方も同じ方向を向いています。−78 °C の低温は逆戻りを遅くします。カリウムイオンを 18-クラウン-6 で包む(クラウンエーテル)のは、金属イオンの影響を小さくするためです。通常の HWE 反応では「高温ほど、Li+ ほど E が増える」という傾向がありました。Still–Gennari 条件は、温度も陽イオンもその逆向きにそろえてある、と整理できます。ただし Z 選択性の主因は、あくまで CF3CH2O 基による閉環・開裂の加速です。
同じ発想で、リン上にアリールオキシ基をもつホスホノ酢酸エステル(ジアリールホスホノ酢酸エステル)を使う Ando 法も Z 選択的な HWE 反応として知られています(Ando, 1997)。塩基には NaH や Triton B(水酸化ベンジルトリメチルアンモニウム)を使い、THF 中で反応させます。Ando は、電子の乏しいホスホン酸エステルがオキサホスフェタンからの脱離を速めることを、Z 選択性の機構的な根拠として提案しています。
弱い塩基で進める:Masamune–Roush条件とRathke条件
標準的な NaH は強い塩基なので、塩基に弱い基質では困ることがあります。たとえば α 位に立体中心をもつアルデヒドは、強塩基でエノラートを経て立体が崩れる(エピマー化する)おそれがあります。1984 年に Masamune・Roush らが報告した Masamune–Roush 条件は、塩化リチウム(LiCl)と DBU(1,8-ジアザビシクロ[5.4.0]ウンデカ-7-エン)やジイソプロピルエチルアミンのような有機塩基を組み合わせ、NaH の代わりに使う温和な条件です。
なぜLiClを足すとDBUで脱プロトン化できるのか
DBU は有機塩基としては強い部類ですが、NaH ほど強くはありません。そこで LiCl が効きます。Li+ はホスホン酸エステルのホスホリル酸素とカルボニル酸素の2か所に配位してキレートを作り、この2つの基の電子求引性を強めます。その結果、間に挟まれた CH2 の水素の酸性度が上がり、アミンでも引き抜けるようになる、と説明されます。できるのは Li+ がキレートしたアニオンで、これがアルデヒドに付加します。生成物は通常の HWE 反応と同じく E 体が主になります。
翌 1985 年には Rathke と Nowak が、リチウムやマグネシウムのハロゲン化物とトリエチルアミンを組み合わせる条件を報告しています(Rathke 条件)。考え方は同じで、金属イオンの配位で酸性度を上げ、弱い塩基で脱プロトン化します。このほか、基質によっては K2CO3 のような弱い無機塩基でも HWE 反応は進みます。分子内でホスホン酸エステルとアルデヒドを反応させて環を閉じる「分子内 HWE 反応」でも、こうした温和な条件がよく使われます。
HWE反応の後処理——リン酸塩を水層へ落とす
HWE 反応の後処理の考え方は1行で言えます。副生成物のリン酸ジアルキル塩はイオンなので水層へ、生成物は中性なので有機層へ分ける、です。典型的な流れは次のとおりです。
- 反応を止める(クエンチ):水や飽和塩化アンモニウム水溶液を加え、残っている塩基とアニオンを中和します。NaH が残っている場合は水素が出るので、冷やしながらゆっくり加えます。
- 抽出:酢酸エチルやジエチルエーテルなどの有機溶媒を加えて分液します。リン酸ジアルキル塩は水層へ移ります(分液の操作は 分液漏斗の使い方)。
- 洗浄:有機層を水、飽和食塩水で洗い、残った塩を落とします。Masamune–Roush 条件で DBU を使った場合は、薄い酸の水溶液で洗うと DBU が塩になって水層へ移ります(生成物が酸に弱くないときに限ります)。
- 乾燥・濃縮:無水硫酸ナトリウムや硫酸マグネシウムで乾燥し、溶媒を留去します。
- 精製:必要ならカラムクロマトグラフィーで、少量の異性体や未反応の試薬を除きます(カラムクロマトグラフィーのやり方)。
後処理でつまずきやすい点
未反応のホスホン酸エステルは塩ではない:副生成物が水に溶けるのは、それがイオン性の塩だからです。反応しきらずに残ったホスホン酸エステルは中性の分子なので、水洗だけで除けるとは限りません。試薬を大過剰に使った場合は、カラムでの分離が必要になることがあります。
塩基の入れすぎに注意:Organic Syntheses の手順の注記では、NaH を過剰に使うと生成物に二重結合の位置がずれた β,γ-不飽和エステル(シクロヘキセニル酢酸エチル)が混ざり、これを防ぐにはホスホン酸エステルを 5〜10% 過剰に使うとよい、とされています。余った塩基が生成物の γ 位の水素を引き抜き、共役がずれた異性体ができるためと考えられます。塩基を試薬より少し少なめにする、という発想は覚えておいて損はありません。同じ注記には、アニオンを作る段階で 40〜50 °C を超える温度はアニオンに有害で避けるべき、とも書かれています。
沈殿が出たら:無極性の溶媒中ではリン酸塩がガム状に析出して、かき混ぜにくくなることがあります。Organic Syntheses の手順では、加温して撹拌を続け、冷ましてから上澄みを傾けて取り、沈殿を温めたベンゼンで繰り返し洗って生成物を回収しています。同じ手順の注記では、追試した側(チェッカー)が、報告どおりの回収量を得るには温めたベンゼンでの洗いを増やす必要があったと述べています。沈殿に生成物が残るので、洗いは省かないようにします。
ジアゾ基をもつホスホン酸エステル——Ohira–Bestmann試薬
HWE 反応の考え方は、アルケン以外の合成にも使われます。代表がジアゾ基をもつホスホン酸エステル、Ohira–Bestmann 試薬((1-ジアゾ-2-オキソプロピル)ホスホン酸ジメチル)です。アルデヒドと K2CO3/メタノール中で反応させると、炭素が1つ増えた末端アルキン(末端アルキンの性質)が得られます。Ohira が 1989 年に報告し、Bestmann らが 1996 年に改良して広まりました。
流れは次のように説明されています。
- メタノールと K2CO3 によってアセチル基が外れ、(ジアゾメチル)ホスホン酸ジメチルのアニオンがその場で生じる
- このアニオンがアルデヒドに付加し、HWE 反応と同じようにオキサホスフェタンを経て、リン酸ジメチルのアニオンが外れる
- 残ったジアゾアルケンが窒素を失ってカルベン(カルベンとは)になり、1,2-転位で末端アルキンになる
前半は HWE 反応そのもので、違うのは「できたアルケンがジアゾ基をもつので、そこで止まらずにアルキンへ進む」点です。同じ変換を行う Seyferth–Gilbert 法((ジアゾメチル)ホスホン酸ジメチルを強塩基で使う)に比べて条件が温和で、エノール化しやすいアルデヒドでもアルドール反応などの副反応を抑えやすいことが利点とされます。
試験での問われ方
HWE 反応は「生成物(とくに E/Z)を書く」「試薬を選ぶ」「選択性の理由を説明する」の3つの形で問われます。
問題1:ベンズアルデヒドに、NaH で処理したホスホノ酢酸トリエチルを反応させた。主生成物の構造と立体化学、および副生するリン化合物を答えよ。
主生成物は (E)-ケイ皮酸エチル PhCH=CHCO2Et です。ホスホネートアニオンがカルボニル炭素に付加し、オキサホスフェタンを経て開裂します。付加が可逆なので、閉環の遷移状態でフェニル基と CO2Et が込み合わない E 体側の経路に流れます。芳香族アルデヒドではほぼ E 体だけになります。副生するのはジエチルリン酸ナトリウム (EtO)2PO2− Na+ で、水溶性なので分液で除けます。
問題2:アルデヒド RCHO から (Z)-RCH=CHCO2Me を選択的に合成したい。ホスホン酸エステルと条件を答え、通常の HWE 反応と幾何異性体が逆になる理由を説明せよ。
Still–Gennari 法を使います。試薬は (CF3CH2O)2P(=O)CH2CO2Me、条件は KHMDS・18-クラウン-6・THF・−78 °C です。通常の HWE 反応では付加が可逆で、付加体が入れ替わりながら閉環しやすい E 体側の経路へ流れます。CF3CH2O 基の電子求引性でリンの電子が乏しくなると、閉環と開裂が速くなり、付加体は原料に戻る前に生成物へ進みます。付加が実質的に不可逆になるため、最初の付加の速度論的な比が生成物に写り、Z 体が選択的に得られます。
問題3:ブロモ酢酸エチルとシクロヘキサノンから、シクロヘキシリデン酢酸エチルを2段階で合成する方法を、各段階の反応名と試薬とともに述べよ。また、この変換に安定化イリド Ph3P=CHCO2Et を使う Wittig 反応よりも HWE 反応が適している理由を答えよ。
1段階目はブロモ酢酸エチルと亜リン酸トリエチルの Michaelis–Arbuzov 反応で、ホスホノ酢酸トリエチルを作ります(リンの SN2 攻撃でホスホニウム塩、臭化物イオンがエチル基を外して P=O)。2段階目はホスホノ酢酸トリエチルを NaH で脱プロトン化し、シクロヘキサノンと HWE 反応させます。ホスホネートアニオンは全体が負電荷をもつアニオンで、リンの正電荷で負電荷が打ち消されている安定化イリドより求核性が高いので、反応しにくいケトンにも付加できます。副生成物も水溶性のリン酸塩で、除去が容易です。なお生成物は二重結合の片側がシクロヘキサン環なので、E/Z 異性体はありません。
まとめ
HWE 反応の選択性は、「付加が逆戻りできるか」という1つの問いで読み解けます。逆戻りできれば E、できなくすれば Z。条件表を丸暗記するより、この筋で考えるほうが、初めて見る変法にも対応できます。リンイリドとの違いやほかのオレフィン化との比較は Wittig反応の解説で、Wittig 反応の選択性が実際の院試でどう問われたかは ボンビコール合成に学ぶWittig反応の選択性【東大院試2025】で確認できます。
よくある質問
Horner–Wadsworth–Emmons 反応の略で、ホスホン酸エステルを塩基で脱プロトン化したカルボアニオン(ホスホネートアニオン)をアルデヒドやケトンに反応させ、アルケンを作る反応です。Wittig 反応の変法にあたり、電子求引基と共役したアルケン(α,β-不飽和エステルなど)を E 体で得るのによく使われます。副生成物はリン酸ジアルキルの塩で、水で洗い落とせます。
カルボニル基への付加が可逆だからです。付加でできる2つのジアステレオマーの付加体は、原料に戻ることで入れ替わり、4員環のオキサホスフェタンを作る段階を越えやすいほうから生成物へ進みます。その遷移状態では、アルデヒドの置換基と電子求引基が環の反対側に来る配置(E 体へ向かう経路)のほうが込み合いが小さく、障壁が低いので、E 体が主生成物になります。
水や飽和塩化アンモニウム水溶液で反応を止め、酢酸エチルなどの有機溶媒で抽出し、有機層を水と飽和食塩水で洗ってから乾燥・濃縮します。副生成物のリン酸ジアルキル塩はイオン性で水層へ移るので、Wittig 反応の Ph3P=O のように有機層に残りません。ただし未反応のホスホン酸エステルは中性分子なので、残った場合はカラムで除きます。
リン上に電子求引性の強い 2,2,2-トリフルオロエトキシ基をもつホスホン酸エステルを使うと、リンの電子が乏しくなって、オキサホスフェタンの形成と開裂が速くなります。付加体が原料に戻って入れ替わる前に生成物へ進むため、付加は実質的に不可逆になり、最初の付加で多くできた Z 体側の付加体の比がそのまま生成物に写ります。低温と、K+ を 18-クラウン-6 で包む条件もこの方向に働きます。
塩化リチウム(LiCl)と DBU などの有機塩基を組み合わせて HWE 反応を行う温和な条件です。Li+ がホスホン酸エステルのホスホリル酸素とカルボニル酸素にキレート配位して α 水素の酸性度を上げるため、NaH のような強塩基を使わなくても脱プロトン化できると説明されます。α 位に立体中心をもつアルデヒドなど、強塩基に弱い基質に使われます。
参考文献
- L. Horner, H. Hoffmann, H. G. Wippel, Chem. Ber. 1958, 91, 61–63. DOI: 10.1002/cber.19580910113
- L. Horner, H. Hoffmann, H. G. Wippel, G. Klahre, Chem. Ber. 1959, 92, 2499–2505. DOI: 10.1002/cber.19590921017
- W. S. Wadsworth, Jr., W. D. Emmons, J. Am. Chem. Soc. 1961, 83, 1733–1738. DOI: 10.1021/ja01468a042
- W. S. Wadsworth, Jr., W. D. Emmons, “Ethyl Cyclohexylideneacetate”, Org. Synth. 1965, 45, 44; Coll. Vol. 5, p.547 (1973). DOI: 10.15227/orgsyn.045.0044
- W. S. Wadsworth, Jr., Org. React. 1977, 25, 73–253. DOI: 10.1002/0471264180.or025.02(総説)
- B. E. Maryanoff, A. B. Reitz, Chem. Rev. 1989, 89, 863–927. DOI: 10.1021/cr00094a007(総説)
- W. C. Still, C. Gennari, Tetrahedron Lett. 1983, 24, 4405–4408. DOI: 10.1016/S0040-4039(00)85909-2
- M. A. Blanchette, W. Choy, J. T. Davis, A. P. Essenfeld, S. Masamune, W. R. Roush, T. Sakai, Tetrahedron Lett. 1984, 25, 2183–2186. DOI: 10.1016/S0040-4039(01)80205-7
- M. W. Rathke, M. Nowak, J. Org. Chem. 1985, 50, 2624–2626. DOI: 10.1021/jo00215a004
- S. K. Thompson, C. H. Heathcock, J. Org. Chem. 1990, 55, 3386–3388. DOI: 10.1021/jo00297a076
- K. Ando, J. Org. Chem. 1997, 62, 1934–1939. DOI: 10.1021/jo970057c
- K. Ando, J. Org. Chem. 1999, 64, 6815–6821. DOI: 10.1021/jo9909150
- S. Ohira, Synth. Commun. 1989, 19, 561–564. DOI: 10.1080/00397918908050700
- S. Müller, B. Liepold, G. J. Roth, H. J. Bestmann, Synlett 1996, 521–522. DOI: 10.1055/s-1996-5474
テスト前に:反応機構チートシート(無料)
有機化学は暗記科目ではありません。電子がどこからどこへ動くか——この一本の筋が通ると、バラバラだった反応が急につながり始めます。
その筋を最短で通すための反応機構チートシート(A4・5枚)を無料で配布しています。求核剤・求電子剤の見分け方、SN1/SN2/E1/E2 の分岐フローチャート、頻出反応の巻矢印まとめ、置換基の電子効果の早見表。試験前に印刷して机の横へどうぞ。
登録は無料です。不要になればいつでもブロックできます。