ワルデン反転とは?SN2で立体配置が反転する理由とR/S表記の落とし穴
1896年、リガ(現ラトビア)で研究していた化学者パウル・ワルデン(Paul Walden)は、天然の (−)-リンゴ酸を、そのエナンチオマーである (+)-リンゴ酸に変えてみせました。使った試薬は五塩化リン(PCl5)と湿った酸化銀(Ag2O)だけで、どちらもキラルではありません。キラルでない試薬だけで、鏡像の関係にある分子の一方をもう一方へ作り替えられる——この結果は、どこかの段階で炭素の立体配置が「裏返った」ことを意味していました。
その「裏返り」が、今日ワルデン反転(Walden 反転)と呼ばれる現象です。SN2 反応の立体化学として教科書の最初のほうで出てきますが、この記事では、「なぜ裏から攻撃するのか」「反転したら必ず R が S になるのか」まで説明できることを目標に、発見の経緯から軌道による理由、R/S 表記の落とし穴、合成での使い方までを順に解説します。
ワルデン反転とは——SN2 で立体配置が裏返る現象
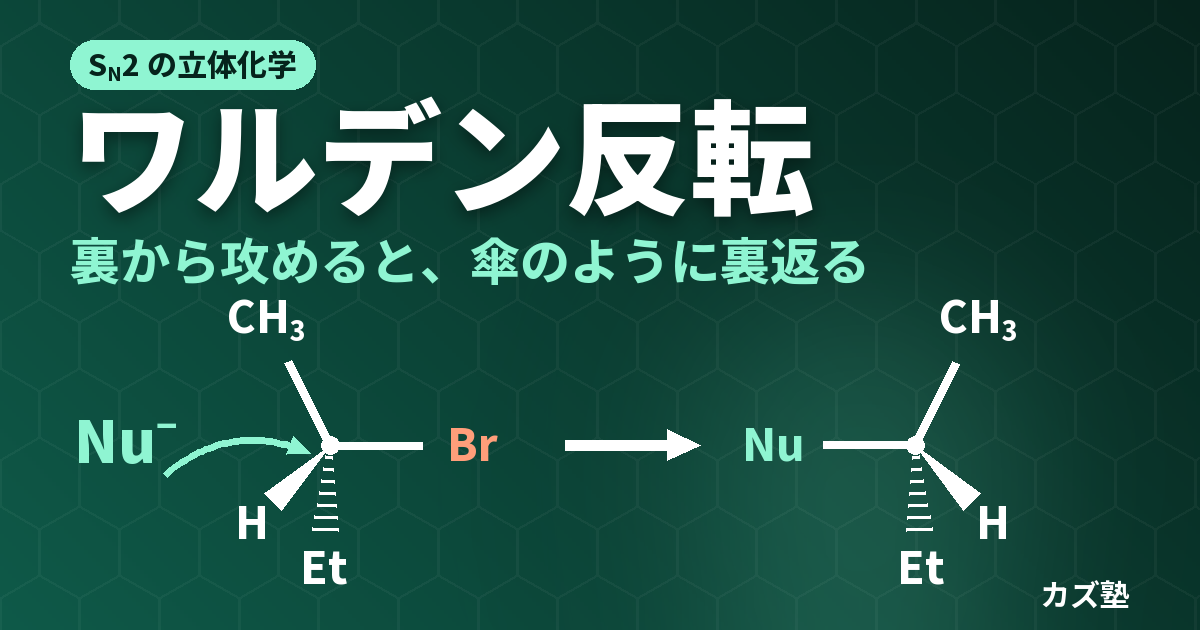
ワルデン反転とは、求核置換反応において、反応する炭素(不斉中心)の立体配置が反転することを指します。現在の教科書では、ほぼ「SN2 反応で起こる立体反転」と同じ意味で使われます。
SN2 では、求核剤 Nu− が脱離基 X のちょうど反対側から炭素に近づきます。新しい C–Nu 結合ができるのと同時に C–X 結合が切れ、炭素に付いていた残り3つの置換基は、強風で傘がおちょこになるように反対側へ倒れ込みます。その結果、生成物では Nu が「もと X があった位置の反対側」に入り、立体配置が鏡に映したように裏返ります。
この反応は立体特異的です。単一のエナンチオマーから出発すれば、生成物も反転した単一のエナンチオマーになります。カルボカチオンを経由してラセミ化しやすい SN1 との大きな違いがここにあります(SN1 との比較はSN1・SN2 反応の解説)。
なお、反転はすべての SN2 で起きていますが、目に見えるのは反応する炭素が不斉中心のときだけです。1-ブロモブタンの CH2Br のように同じ置換基(H)を2つもつ炭素では、裏返っても同じ分子なので区別できません。水素の1つを重水素に置き換えた CHDBr のような基質を使えば、第一級でも反転を確かめられます。
発見の歴史——1896年、リンゴ酸と塩化物の相互変換
ワルデンサイクル
ワルデンは 1896 年、Berichte der deutschen chemischen Gesellschaft 誌に「光学対掌体の相互変換について(Ueber die gegenseitige Umwandlung optischer Antipoden)」と題する論文を発表しました。その内容は、教科書では次の4段階の「ワルデンサイクル」として紹介されます。
- (−)-リンゴ酸を PCl5 と反応させると、OH が Cl に置き換わった (+)-クロロコハク酸が得られる
- (+)-クロロコハク酸を湿った Ag2O で処理すると、Cl が OH に戻って (+)-リンゴ酸になる
- (+)-リンゴ酸を PCl5 と反応させると、(−)-クロロコハク酸が得られる
- (−)-クロロコハク酸を湿った Ag2O で処理すると、出発物質の (−)-リンゴ酸に戻る
リンゴ酸 HOOC–CH(OH)–CH2–COOH は不斉炭素を1つだけもつ分子で、(+) 体と (−) 体はエナンチオマーの関係にあります(天然のリンゴ酸は (−) 体で、現在では (S) 配置と分かっています)。単純な置換反応を2回行っただけで一方のエナンチオマーがもう一方になったのですから、2つの段階のどちらかで、不斉炭素の配置が反転したはずです。McMurry の教科書によれば、エミール・フィッシャーはこの発見を「パスツール以来、光学活性の分野でなされた最も注目すべき観察」と評しました(エミール・フィッシャー・ルイ・パスツール)。
当時「どの段階で反転したか」が分からなかった理由
ワルデンには、PCl5 の段階と Ag2O の段階のどちらで反転が起きたのかを決める手段がありませんでした。理由は2つあります。
1つ目は、旋光の向き(+/−)と立体配置は別物だということです。リンゴ酸からクロロコハク酸になると分子そのものが変わるので、旋光の符号が変わったか変わらなかったかを見ても、配置が保たれたのか反転したのかは判断できません(旋光度の意味は比旋光度の求め方)。
2つ目は、分子の絶対配置(実際にどちらの向きに原子が並んでいるか)を実験で決める方法が、当時まだ無かったことです。X 線の異常分散を使って酒石酸塩の絶対配置が初めて決定されたのは 1951 年(Bijvoet ら)で、ワルデンの発見から半世紀以上あとのことでした。分かっていたのは「サイクル全体で配置が入れ替わった」という結果だけで、どこで入れ替わったかは数十年にわたって議論が続きました。
謎を解いた2つの実験
① トシラートを使ったサイクル(1920年代)。Kenyon と Phillips らは、p-トルエンスルホン酸エステル(トシラート)を使った一連の実験で、この問題に答えを出しました。教科書(McMurry §11.1)は、その考え方を 1-フェニル-2-プロパノールのサイクルで紹介しています。
このサイクルの巧みな点は、不斉炭素に結合した結合が切れる段階が1つしかないように組まれていることです。トシル化では O–H 結合が O–S 結合に変わるだけで、不斉炭素の C–O 結合は切れません。エステルの加水分解では、切れるのはカルボニル炭素と酸素の間(アシル–酸素結合)で、やはり不斉炭素の C–O 結合は残ります。結合が切れない段階で配置が変わることはないので、サイクル全体で起きた反転は、残る1段階——酢酸イオンがトシラートを置き換える置換段階——で起きたと結論できます。
② 放射性ヨウ素の実験(1935年)。Hughes らは、光学活性な 2-ヨードオクタンを放射性のヨウ化物イオンと反応させました。ヨウ素がヨウ素に置き換わるだけの置換なので、生成物は出発物質と同じ化合物です。彼らは「放射性ヨウ素が分子に取り込まれる速さ」と「旋光性が失われていく速さ」を比べ、旋光性が失われる速さが、実験誤差の範囲で取り込みの速さの2倍であることを見いだしました。
なぜ2倍なら「毎回反転」と言えるのでしょうか。(R) 体だけが100分子ある状態を考えます。1分子が置換を受けて反転すると (R) 99分子と (S) 1分子になり、旋光を打ち消し合う1組を差し引くと、旋光に効く (R) の過剰は 98分子分に減ります。つまり置換1回につき、光学活性は2分子分ずつ失われるのです。もし置換が配置を保ったまま起きるなら旋光性は失われず、置換のたびにランダムな配置になるなら失われる速さは取り込みの速さと同じ程度にとどまります。観測された「2倍」という結果は、置換が1回起こるたびに必ず反転していることを示していました。
なぜ背面から攻撃するのか——反転が起こる理由
求核剤の電子は C–X の σ* 軌道に入る
軌道の言葉で SN2 を見ると、求核剤の孤立電子対(求核剤の HOMO)が、C–X 結合の反結合性軌道 σ*(基質の LUMO)に流れ込む反応です(HOMO と LUMO とは)。
C–X の σ* 軌道は、炭素と X の間に節(位相が反転する面)をもち、炭素側ではX と反対の方向に大きくふくらんでいます。求核剤がこのふくらみに背面から近づけば、軌道どうしを大きく重ねられます。逆に X と同じ側(前面)から近づくと、C と X の間の節の付近に入ることになり、炭素側と X 側の位相の異なる部分と同時に重なって、重なりが打ち消されてしまいます。電子が σ* に入るほど C–X の結合は弱まるので、背面攻撃は「新しい結合をつくること」と「古い結合を切ること」を1つの動きで同時に進められる経路なのです(反結合性軌道の考え方は分子軌道法とは)。
前面は電子的にも空間的にも混んでいる
軌道を持ち出さなくても、前面攻撃が不利なことは直感的に分かります。脱離基 X は δ− を帯び、孤立電子対ももっているので、負電荷をもつ求核剤とは反発します。そもそも前面には X 自身が居座っていて、求核剤が炭素に届く空間がありません。
遷移状態で炭素は一瞬「平ら」になる
背面攻撃の途中、遷移状態では、Nu と X が炭素をはさんで一直線(約180°)に並び、残り3つの置換基は炭素と同じ平面に広がった三方両錐形になります。炭素は Nu と X の両方と部分的に結合しており、3つの置換基は傘の骨のように平らに開いた状態です。反応が進んで C–X が切れると、3つの置換基はそのまま反対側へ倒れ込み、四面体に戻ります。これが立体配置の反転です。
この遷移状態の形から、SN2 の速さが立体障害に敏感な理由も説明できます。3つの置換基が平面に並んで炭素のまわりが混み合うので、置換基が大きいほど遷移状態のエネルギーが上がります。第三級ハロゲン化アルキルで SN2 が起こらないのはこのためです(立体障害で SN2 が遅くなる理由)。
立体反転と R/S 表記の変化は別物
試験で間違えやすいのがここです。ワルデン反転で反転するのは空間的な配置であって、(R)/(S) という記号ではありません。R/S は CIP 順位則で置換基に順位を付け、その並びの回り方で決める表記なので、置換によって順位が入れ替われば、空間配置の反転と記号の変化が一致しなくなります(R/S の決め方はキラリティーと R/S 表記)。
記号も入れ替わる例:脱離基と求核剤が同じ順位
(R)-2-ブロモブタンを DMSO 中でギ酸ナトリウムと反応させると、(S)-ギ酸エステルになります。不斉炭素の置換基の順位は、出発物質で Br > エチル > メチル > H、生成物で OCHO > エチル > メチル > H です。脱離基 Br と求核剤 OCHO がどちらも1位なので、空間配置の反転がそのまま R → S の変化になります。この問題は東京大学大学院の入試で実際に出題されています((R)-2-ブロモブタンの SN2 反応に学ぶ立体反転【東大院試2023】)。
反転しても記号が変わらない例:順位が入れ替わる
2-ブロモ-1-メトキシプロパン CH3–CH(Br)–CH2OCH3 の (R) 体が、仮に SN2 で CN− に置き換えられたとします。順位を比べてみましょう。
| 順位 | 出発物質(置換前) | 生成物(置換後) |
|---|---|---|
| 1位 | Br(原子番号 35) | CH2OCH3(C に O, H, H) |
| 2位 | CH2OCH3 | CN(C に N, N, N) |
| 3位 | CH3 | CH3 |
| 4位 | H | H |
CN と CH2OCH3 は、どちらも不斉炭素に直接付く原子が炭素なので、その次の原子の組で比べます。CN の炭素は三重結合を複製原子で数えて(N, N, N)、CH2OCH3 の炭素は(O, H, H)です。組の中でいちばん大きい原子どうしを比べると O(8)> N(7)なので、CH2OCH3 が上位になります。
つまり置換の前後で、1位の座にいた Br が去り、2位だった CH2OCH3 が1位に繰り上がり、入ってきた CN は2位に入ります。空間配置の反転で記号は一度入れ替わり、上位2つの順位の入れ替わりでもう一度入れ替わるので、生成物の 3-メトキシ-2-メチルプロパンニトリルは(R) のままになります。空間的には確かに反転しているのに、記号は変わらないのです。
ワルデン反転が起こる反応・起こらない反応
立体化学を予測するときの原則は1つです。不斉炭素につながる結合が切れない段階では、配置は変わらない。不斉炭素で背面攻撃の置換が起こる段階で、配置は反転する。この原則で代表的な反応を並べると次のようになります。
| 反応 | 不斉炭素の立体化学 | 理由 |
|---|---|---|
| ハロゲン化アルキル・トシラートの SN2 | 反転 | 背面攻撃 |
| SN1 | 主にラセミ化(反転体がやや多いことがある) | 平面のカルボカチオンに両面から攻撃 |
| アルコールのトシル化(TsCl・ピリジン) | 保持 | 不斉炭素の C–O が切れない |
| 光延反応 | 反転 | アルコキシホスホニウム塩への SN2 |
| アッペル反応(PPh3/CBr4 など) | 反転 | ハロゲン化物イオンの SN2 |
| SOCl2(ピリジンなし/あり) | 保持/反転 | なしでは SNi、ありでは Cl− の SN2 |
| エポキシドの塩基性条件での開環 | 攻撃された炭素で反転 | 環の C–O の背面から SN2 |
| 隣接基関与を伴う置換 | 保持 | 分子内の背面攻撃+外からの背面攻撃=反転2回 |
| エステルの加水分解(アルコール側) | 保持 | 切れるのはアシル–酸素結合 |
光延反応とアッペル反応は、どちらもアルコールの酸素をリンで活性化し、最後の1段階だけが不斉炭素での SN2 になっているので、ちょうど1回反転します(光延反応・アッペル反応)。SOCl2 でピリジンの有無により結果が変わる理由は塩化チオニルの解説、エポキシドの開環で攻撃される炭素の選び方はエポキシドの開環反応で扱っています。
合成での使い方——「反転の回数」を数える
ワルデン反転を合成に使うときは、各段階が「保持」か「反転」かを判定し、反転の回数を数えるのが基本です。反転が奇数回なら最終生成物の配置は反転、偶数回なら保持になります。
アルコールの立体を反転させる
キラルな第二級アルコールの配置だけを裏返したいときは、光延反応でカルボン酸と縮合させて反転したエステルを作り、そのエステルを加水分解します。光延反応で1回反転し、加水分解はアシル–酸素結合が切れるので保持です。合計1回の反転で、配置の反転したアルコールが得られます。トシル化(保持)→ カルボキシラートによる SN2(反転)→ 加水分解(保持)でも、同じく1回の反転になります。
同じ出発物質から、反転体も保持体も作れる
キラルなアルコールからアジドを経てアミンを作る場合を考えます。
- トシル化 → NaN3:保持+反転=反転1回 → アルコールと逆の配置のアジド
- アッペル反応で臭化物 → NaN3:反転+反転=反転2回 → アルコールと同じ向きにアジド基が入る
同じアルコールから出発しても、脱離基の作り方を変えるだけで、生成物の配置を選べるわけです。どちらの経路でも、置換を受ける炭素は第一級か第二級でなければなりません。第三級では SN2 が起こらず、カルボカチオンを経由して立体が失われるからです。
ワルデンサイクルの Ag2O 段階も「反転2回」
最初に紹介したワルデンサイクルに戻ると、現在の理解では、湿った Ag2O でクロロコハク酸を処理する段階は配置が保持されると考えられています。分子内のカルボキシラートが Cl の背面から攻撃して環状のラクトン(4員環の β-ラクトン)をつくり(1回目の反転)、続いて水がラクトンの不斉炭素を背面から攻撃し、アルキル–酸素結合が切れて開環する(2回目の反転)ので、差し引きで保持になる、という隣接基関与の機構です。ここで切れるのは不斉炭素側の C–O 結合で、ふつうのエステルの加水分解(アシル–酸素結合の切断・保持)とは切れる結合が違う点に注意してください。この経路は、Buchanan らが2006年に、閉環で3員環の α-ラクトンができる経路と4員環の β-ラクトンができる経路の競合を計算化学で比べ、β-ラクトン経路が有利であることを示した研究にもとづいています。
この段階が保持なら、(−)-リンゴ酸 → (+)-リンゴ酸 の変化をもたらした反転は、もう一方の PCl5 の段階で起きたことになります。これは絶対配置からも確かめられます。天然の (−)-リンゴ酸は (S)、(+)-クロロコハク酸は (R) です。リンゴ酸とクロロコハク酸は OH と Cl がどちらも順位1位で、残りの置換基の順位も同じなので、空間配置が同じなら R/S 記号も同じになります。したがって PCl5 の段階の (S) → (R) は、空間配置の反転そのものです。「反転の回数を数える」という考え方で、100年以上前の謎の答え合わせができるのです。分子内の背面攻撃で環ができる反応はほかにも多く、ペイン転位やWilliamson エーテル合成の分子内版(環状エーテルの形成)も同じ原理で立体が決まります。
「反転」と呼ばれる別の現象との区別
有機化学には「反転」と訳される現象がほかにもあり、ワルデン反転と混同しやすいので区別しておきます。
- 窒素の反転(アミンの反転):三角錐形のアミンの窒素が、平面の遷移状態を経て傘のように裏返る現象です。形はワルデン反転に似ていますが、結合は1本も切れません。室温でも速く起こるため、窒素に3つの異なる基が付いたアミンでも、ふつうはエナンチオマーとして分けられません。
- 環反転(いす形の反転):シクロヘキサンのいす形配座が、もう一方のいす形に入れ替わる現象です。結合の回転だけで起こる配座の変化で、立体配置(R/S)は変わりません。
ワルデン反転は、結合の組み替え(置換)を伴って立体配置が変わる点で、この2つとは本質的に違います。
院試・定期試験での問われ方
- 生成物の立体をくさび表記で描かせる:SN2 条件(第一級・第二級基質、強い求核剤、極性非プロトン性溶媒)を読み取り、Nu を X の反対側に描く。
- R/S を答えさせる:反転後に順位を付け直す。順位が入れ替わる基質では記号が変わらないことがある。
- 機構を判定させる:「速度が基質と求核剤の両方の濃度に比例し、光学活性な基質から反転した生成物が得られた」→ SN2。ラセミ化なら SN1 を疑う。
- 多段階で反転の回数を数えさせる:トシル化・光延反応・アッペル反応・エステル加水分解などを組み合わせた経路で、最終生成物の配置を答える。
- 歴史的な実験を説明させる:放射性ヨウ素の実験で、旋光性の消失速度が交換速度の2倍になる理由を述べる。
まとめ
ワルデン反転は、「反応の途中で分子に何が起きているか」を、生成物の立体から逆算できることを初めて示した現象でした。SN2 の機構そのものや SN1 との使い分けはSN1・SN2 反応の解説、反応する側のハロゲン化アルキルの性質はハロゲン化アルキルとは、章全体の流れはアルキルハライドの反応(SN1・SN2・E1・E2・E1cB)で確認できます。
よくある質問
求核置換反応で、反応する不斉炭素の立体配置が反転する現象です。SN2 反応では求核剤が脱離基の真裏から攻撃し、炭素に付いた残り3つの置換基が傘が裏返るように反対側へ倒れるため、生成物の配置が出発物質と鏡像の関係になります。1896年にパウル・ワルデンがリンゴ酸の相互変換で見いだしたことから、この名で呼ばれます。
求核剤の孤立電子対が入っていく先の C–X 結合の反結合性軌道(σ* 軌道)が、炭素側では脱離基と反対の方向に大きくふくらんでいるからです。背面から近づくと軌道の重なりが最大になり、新しい結合の生成と C–X 結合の切断を同時に進められます。前面には脱離基そのものと、その孤立電子対による反発もあるため、前面攻撃は不利です。
なりません。反転するのは空間的な配置で、R/S は CIP 順位則による記号です。脱離基と求核剤が同じ順位(多くは1位)を占める場合は R と S が入れ替わりますが、置換によって順位の並びが変わると、空間的には反転していても記号は変わらないことがあります。生成物の順位を付け直して判定する必要があります。
SN1 では、脱離基が先に抜けて平面のカルボカチオンができ、求核剤は両面から攻撃できるので、主にラセミ化が起こります。ただし、抜けた脱離基がしばらくカチオンの片側に残って攻撃をさえぎるため、反転体がやや多くなることがあります。完全な反転が保証されるのは SN2 です。
ワルデン反転は、置換反応で結合が組み替わることによって炭素の立体配置が変わる現象です。窒素の反転は、アミンの窒素が平面の遷移状態を経て裏返る現象で、結合は切れません。窒素の反転は室温でも速く起こるため、窒素に3つの異なる基をもつアミンでも、ふつうはエナンチオマーを分離できません。
参考文献
- P. Walden, “Ueber die gegenseitige Umwandlung optischer Antipoden”, Ber. Dtsch. Chem. Ges. 1896, 29, 133–138.
- H. Phillips, “Investigations on the dependence of rotatory power on chemical constitution. Part XVII. A new type of Walden inversion”, J. Chem. Soc., Trans. 1923, 123, 44–59.
- J. Kenyon, H. Phillips, H. G. Turley, “Investigations on the dependence of rotatory power on chemical constitution. Part XXIV. Further experiments on the Walden inversion”, J. Chem. Soc., Trans. 1925, 127, 399–417.
- E. D. Hughes, F. Juliusburger, S. Masterman, B. Topley, J. Weiss, “Aliphatic substitution and the Walden inversion. Part I”, J. Chem. Soc. 1935, 1525.
- J. M. Bijvoet, A. F. Peerdeman, A. J. van Bommel, “Determination of the absolute configuration of optically active compounds by means of X-rays”, Nature 1951, 168, 271–272.
- J. G. Buchanan, R. A. Diggle, G. D. Ruggiero, I. H. Williams, “The Walden cycle revisited: a computational study of competitive ring closure to α- and β-lactones”, Chem. Commun. 2006, 1106–1108.
- J. McMurry, Organic Chemistry, 9th ed., Cengage, 2016, §11.1–11.2.
関連記事
- SN1・SN2 反応完全解説【機構の違い・立体化学・反応性の決定因子】
- (R)-2-ブロモブタンのSN2反応に学ぶ立体反転【東大院試2023】
- 光延反応完全解説【Walden反転・pKa13〜15とアジド化/エーテル化反応】
- アッペル反応の反応機構とは?立体が反転する理由と光延反応との違い
- 脱離基の強さの順|良い脱離基の条件とハロゲン化物・トシラートの順
- ラセミ体の光学分割|塩法・HPLC・酵素分割と収率50%の壁を超える方法