E1・E2 脱離反応 完全解説【機構・anti脱離の立体化学・Zaitsev則・SN vs E の使い分け】
※本記事にはプロモーション(アフィリエイト広告)が含まれています。
はじめに——「外す」反応の論理
求核置換(SN1/SN2)がハロゲンを別の基に「交換」するのに対し、脱離反応(Elimination)はハロゲン(脱離基 X)と隣の C–H をセットで「外し」、炭素間に二重結合(C=C)を作ります。E1 と E2 という 2 つの機構があり、どちらが優先するかは基質・塩基・溶媒・温度によって決まります。
脱離反応は置換反応(SN)と常に競合するため、「どの試薬・条件が E を選択するか」を理解することが実践的な合成力の核心です。本記事では E1・E2・E1cB の機構から立体化学・生成物の位置選択性・SN vs E の判断まで体系的に解説します。
脱離反応で実際にどんな化合物を作れるかは、アルケンについてはアルケンの作り方・合成法、脱離を2回続けて三重結合を作るアルキンについてはアルキンの作り方・合成法で整理しています。
脱離反応の概要
β脱離(1,2-脱離)の一般式
脱離基 X(ハライドやトシラートなど)が α 炭素から離れ、同時または逐次的に β 炭素の H が塩基に引き抜かれることで C=C 二重結合が形成されます。
「β脱離(ベータ脱離)」という名前は、外れる水素が脱離基から見て β 位にあることから来ています。隣り合う2つの炭素から1つずつ外れるので「1,2-脱離」とも呼びます。二重結合ができるのは、隣り合う炭素がそれぞれ1本ずつ結合を失い、余った2つの軌道が並んで π 結合になるからです。これに対して、同じ炭素から H と脱離基の両方が外れるのが α脱離(1,1-脱離)で、二重結合ではなくカルベンができます(クロロホルムと強塩基からジクロロカルベンができる反応。カルベンの付加とシクロプロパン合成)。大学有機化学で単に「脱離反応」と言えば、ほぼ β脱離を指します。脱離反応という分類そのものの導入は脱離反応とはで扱っています。
| 機構 | 速度則 | 中間体 | 立体化学 | 条件 |
|---|---|---|---|---|
| E2 | v = k[RX][Base](2次) | なし(協奏) | anti 脱離必須 | 強塩基・2°/3° 基質 |
| E1 | v = k[RX](1次) | カルボカチオン | 立体要件なし(H と X が別々の段階で外れる) | 弱塩基・3° 基質・極性プロトン性溶媒 |
| E1cB | v = k[基質][Base](脱プロトン化が律速のとき、2次) | カルボアニオン | 立体要件は緩い(段階的) | 強塩基・悪い脱離基・β-H が酸性 |
E2反応とは——協奏的 anti 脱離
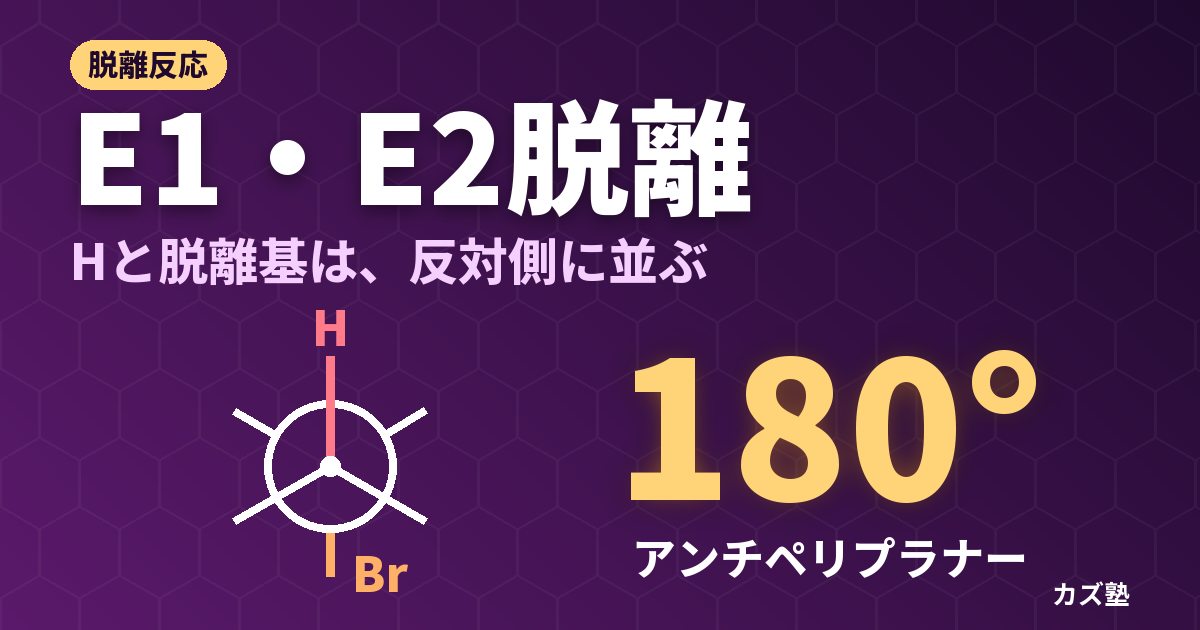
E2反応とは、塩基による β-H の引き抜き、C=C の π 結合の形成、脱離基の脱離が1つの遷移状態で同時に起こる(協奏的な)二分子脱離です。E は elimination(脱離)、2 は律速段階に基質と塩基の2分子が関わることを表し、速度は v = k[RX][Base] になります。原則として H と脱離基が anti periplanar に並んだ配座から進む(立体要件が厳しい)点が、E1・E1cB にない E2 の特徴です。
E2反応の反応機構——1段階で3つの結合が組み替わる
巻矢印は3本です。塩基の孤立電子対が β-H へ向かい、Cβ–H 結合の電子対が Cα–Cβ の間へ移って新しい π 結合になり、Cα–X 結合の電子対が X 側へ移って脱離基が外れる——この3つの電子対の動きが1段階の中で同時に起こることを表しています。中間体がないので、エネルギー図の山は1つだけです(後述のエネルギープロファイル比較)。
なぜ強塩基が要るのか。塩基が律速段階の遷移状態に入っているので、塩基が強いほど β-H を引き抜く力が大きく、反応が速くなります。塩基が弱いと C–H を切りきれず、条件しだいで脱離基が先に外れてカルボカチオンを作る E1 の側に回ります。C–H 結合が律速段階で切れていることは、β-H を重水素に置き換えると反応がはっきり遅くなる(一次の速度論的同位体効果)ことで確かめられます。E1 では C–H が切れるのは律速段階のあとなので、このような大きな効果は出ません(速度論的同位体効果)。
C–X 結合も同じ遷移状態で切れかけているので、脱離基が良いほど(I > Br > Cl)E2 は速くなります。「脱離基は良く、β-H はそれほど酸性でない」——ハロゲン化アルキルやトシラートのこの組み合わせが E2 の典型です。反対に、脱離基が悪く β-H が酸性な基質では、H だけが先に外れる E1cB に移ります(後述)。
anti 脱離の立体要件(Periplanar 配置)
E2 では H と X が anti periplanar(二面角 ≈ 180°)の配座でなければ反応できません。これは遷移状態で C–H と C–X の sp3 軌道が同一平面に並び、そのまま π 結合の p 軌道へ移り変わる配置だからです。
シクロヘキサン系の立体化学
例:trans-1-クロロ-2-メチルシクロヘキサン
  Cl と H が diaxial 配座をとれる立体異性体のみ E2 で脱離できる
E2 生成物の E/Z 立体化学
((±)-2,3-ジブロモブタンからは (Z)-2-ブロモ-2-ブテンが主生成物になる—Newman 式で確認)
(I− による脱臭素(Br と Br の anti 脱離)なら、meso 体 → (E)-2-ブテン、
  (±) 体 → (Z)-2-ブテン)
E1 反応機構
2段階機構(カルボカチオン中間体)
E1 は SN1 と同じカルボカチオン中間体を経るため、両反応は常に競合します。3° アルキルハライドを弱塩基性の極性プロトン性溶媒(H2O, EtOH など)に溶かすと、同一のカルボカチオン中間体から SN1(Nu が攻撃)と E1(B が H を引き抜く)の両生成物が混合して得られます。高温は E1 を促進します。
E1cB脱離(E1cB反応)とは
E1cB脱離(E1cB反応)とは、塩基が先に β-H を引き抜いてカルボアニオンを作り、そのあとで脱離基が外れる2段階の脱離です。E1cB は Elimination, unimolecular, conjugate Base の略で、「基質の共役塩基(カルボアニオン)が、単独で(一分子的に)脱離基を放す段階を含む」という意味です。E1 が「脱離基が先」、E2 が「同時」なのに対して、E1cB は「H が先」——外れる順番が3つの機構を分けています。
なぜ E2 ではなく E1cB になるのか——酸性の β-H と悪い脱離基
E2 の遷移状態では、C–H と C–X を同時に切りかけています。E1cB が選ばれるのは、この「同時」が割に合わなくなる2つの条件がそろうときです。
- β-H が酸性:β 炭素にカルボニル基・ニトロ基・シアノ基・スルホニル基があると、H を引き抜いてできる負電荷が共鳴で酸素などへ逃げられます。ケトンの α-H の pKa は約20で、アルカンの C–H(約50)とは桁違いに外れやすい H です(カルボアニオンの安定性)。
- 脱離基が悪い:OH−・RO−・F− のように塩基性が高い脱離基は、C–X が切れにくく、E2 の遷移状態で切りかけるだけでも高くつきます。
この組み合わせでは、「C–X を切りながら H を外す」1段階の道より、「まず作りやすいカルボアニオンを作り、その負電荷で脱離基を押し出す」2段階の道のほうがエネルギーが低くなります。カルボアニオンの電子対が隣の C–X 結合の反結合性軌道(σ* 軌道)へ流れ込むので、単独ではまず外れない脱離基でも外れられるのです。生成物の C=C がカルボニル基と共役して安定になることも、この段階を後押しします。
E1cB 反応の代表例——アルドール縮合の脱水と Fmoc 基の除去
教科書でいちばんよく出る E1cB は、アルドール縮合の脱水です。β-ヒドロキシカルボニル化合物を塩基性で加熱すると、OH− がカルボニルの隣の H(カルボニルから見て α 位、脱離する OH から見ると β 位)を引き抜いてエノラートになり、エノラートが OH− を押し出して α,β-不飽和カルボニル化合物ができます。OH− はふつうなら外れない脱離基ですが、エノラートができやすいことと、できる C=C がカルボニルと共役して安定なことの2点で進みます(アルドール反応)。
ペプチド合成で使う保護基 Fmoc 基の除去も E1cB 型です。フルオレン環の9位の H は、引き抜いてできるアニオンが芳香族性で安定なため、ピペリジン程度の塩基で外れるほど酸性です。そのアニオンからカルバメートが外れてジベンゾフルベンができ、残ったカルバミン酸が CO2 を失ってアミンに戻ります。酸で外れる Boc 基との対比はBoc 保護基で扱っています。
E2 と E1cB の違い——見分ける手がかり
| E2 | E1cB | |
|---|---|---|
| 外れる順番 | H と脱離基が同時(1段階) | H が先、脱離基があと(2段階) |
| 中間体 | なし | カルボアニオン(エノラートなど) |
| 典型的な β-H | 酸性でないふつうの C–H | カルボニル基などの隣の酸性の C–H |
| 典型的な脱離基 | Br−・I−・TsO− など良い脱離基 | OH−・RO−・F− など悪い脱離基 |
| 立体要件 | anti periplanar が必要 | 緩い(中間体の段階で炭素が平面に近づく) |
中間体があるかどうかは、重水素を含む溶媒(D2O や EtOD)中で反応を途中で止め、原料を回収すると分かります。回収した原料の β 位に D が入っていれば、カルボアニオンができてから脱離せずにプロトン(重水素)を取り戻す、可逆な脱プロトン化の段階があった証拠です。反応が協奏的な E2 だけで進むなら、原料に D が入る道はありません。逆に D が入らなくても、脱プロトン化が不可逆な E1cB は否定できません。実際の脱離は、E1(C–X が先に切れる)から E2 を経て E1cB(C–H が先に切れる)まで、2本の結合が切れるタイミングのずれ方で連続的につながっていると見ることもできます。E1・E1cB・E2・SN の4経路を条件から判定する整理はE1cB と4経路の整理、E1 だけを掘り下げた解説はE1反応とはにあります。
位置選択性——Zaitsev 則と Hofmann 則
Zaitsev 則(最多置換アルケン)
複数の β-H が存在する場合、どちらが引き抜かれるか?

Zaitsev 則:より多く置換された(内部)アルケンが主生成物
(熱力学的に安定なアルケンが優先)
Hofmann 則(最少置換アルケン)
嵩高い塩基(t-BuO− 等)を使うと Hofmann 型(最少置換)が主生成物

理由:嵩高い塩基は立体障害のない β-H を選択的に引き抜く
     → アクセスしやすい末端(一級炭素側)の H を優先
| 則 | 塩基 | 主生成物 | 原理 |
|---|---|---|---|
| Zaitsev 則 | 小さい強塩基(KOH, NaOEt) | 最多置換アルケン(安定なアルケン) | 熱力学的安定性が支配 |
| Hofmann 則 | 嵩高い強塩基(KOt-Bu) | 最少置換アルケン(速度論的) | 立体障害が支配(アクセスしやすい H を優先) |
SN vs E の競合——条件による使い分け
E を優先させる条件
| 因子 | E を促進 | SN を促進 |
|---|---|---|
| 塩基/求核剤の嵩高さ | 嵩高い(t-BuO−, DBU) | 小さい(OH−, I−) |
| 塩基の強さ | 強塩基(E2 を促進) | 弱求核剤(SN1)または強求核剤(SN2) |
| 基質の級数 | 3°(SN2 が遅い) | 1°(SN2 が速い) |
| 温度 | 高温(E はエンタルピー的に不利だがエントロピー的に有利) | 低温 |
| 溶媒 | 溶媒だけでは決まらない(極性非プロトン性は SN2・E2 をともに加速) | 極性非プロトン性(DMSO, DMF)で SN2、極性プロトン性(H2O, ROH)で SN1 が加速 |
典型的な組み合わせ
E2・E1・E1cB のエネルギープロファイル比較
院試・定期試験の頻出パターン
パターン① シクロヘキサン系の E2 立体化学
Q. trans-1-ブロモ-4-tert-ブチルシクロヘキサン と KOH(E2)の
   反応は速いか遅いか。cis 体と比べ、主生成物とあわせて示せ。

A.
4-tert-ブチル基でリングが固定(t-Bu は eq を強く選ぶ)。
trans-1,4 体では t-Bu と Br がともに equatorial → Br が eq に固定。
→ Br と anti の β-H(diaxial)が取れない → E2 は非常に遅い

(cis-1-ブロモ-4-tert-ブチルシクロヘキサン では t-Bu が eq なので Br が ax 固定
→ 隣の C の axial β-H と diaxial(anti)→ E2 が速い
生成物:4-tert-ブチルシクロヘキセン(二重結合が環内に形成))

【ポイント】シクロヘキサンは Br + 隣の H がジアキシアルであることが必須
パターン② Zaitsev vs Hofmann 生成物を問う問題
Q. 2-ブロモ-2-メチルブタンを以下の条件で処理した。
   それぞれの主生成物を示せ。

   条件 A:KOH / EtOH, 加熱
   条件 B:KO-t-Bu / t-BuOH, 加熱

A.
基質の構造:(CH3)2CBr—CH2CH3(3°)
β-H が 2 種類:メチル側(β1)とエチル側(β2)

条件 A(KOH, 嵩高くない強塩基):
  → Zaitsev:2-メチル-2-ブテン(三置換; 最多置換)が主
  (CH3)2C=CHCH3

条件 B(KO-t-Bu, 嵩高い):
  → Hofmann:2-メチル-1-ブテン(二置換; 立体的に空いた CH3 側の β1-H を優先)が主
  CH2=C(CH3)CH2CH3
パターン③ SN2 か E2 かを判断する問題
Q. 以下の反応の主生成物と機構を示せ。

  (CH3)3C—Br  +  KO-t-Bu / t-BuOH, 80 °C  →  ?

A.
基質:3° RBr → SN2 は立体障害で不可
試薬:KO-t-Bu(嵩高い強塩基)→ E2 を選択
溶媒:t-BuOH(極性プロトン性; ただし嵩高い塩基なので E が優先)
温度:80 °C(高温 → E が増加)

→ E2 が優先
主生成物:(CH3)2C=CH2  (2-メチルプロペン, イソブチレン)

β-H は全て等価なため Zaitsev も Hofmann も同じ生成物
E1 反応だけを掘り下げた解説(速度式が一次になる理由・同位体効果・転位・アルコールの脱水)は、E1反応とは?反応機構と起こりやすい条件にまとめています。
まとめ
ほかの反応との位置づけは有機反応10大機構の地図で一覧できます。
参考文献
- A. Saytzeff, Justus Liebigs Ann. Chem. 1875, 179, 296–301. DOI: 10.1002/jlac.18751790304
- A. W. Hofmann, Philos. Trans. R. Soc. London 1851, 141, 357–398. DOI: 10.1098/rstl.1851.0017
- M. L. Dhar, E. D. Hughes, C. K. Ingold, A. M. M. Mandour, G. A. Maw, L. I. Woolf, J. Chem. Soc. 1948, 2093. DOI: 10.1039/JR9480002093
- J. Clayden, N. Greeves, S. Warren, Organic Chemistry, 2nd ed., Oxford University Press, 2012.
よくある質問(FAQ)
原則として E2 は anti 脱離ですが、剛直な環系(架橋環など)で anti periplanar の配座が取れない場合や、ヘテロ原子が関与する特殊な基質では syn 脱離(syn periplanar, 二面角 0°)が観測されることがあります。ただし試験レベルでは「E2 = anti 脱離」と覚えておけば十分です。syn 脱離は活性化エネルギーが高く、通常は起きないと考えます。
DBU(1,8-ジアザビシクロ[5.4.0]ウンデク-7-エン)はアミジン骨格の強塩基で、有機溶媒によく溶けるため E2 脱離によく使われます。「非求核性塩基」と紹介されることが多いものの、求核性はゼロではなく、反応性の高い求電子剤とは DBU 自身が反応することもあります(有機合成で使う塩基の一覧)。同様の非求核性強塩基として DBN(1,5-ジアザビシクロ[4.3.0]ノン-5-エン)もよく使われます。「塩基として強く、置換より脱離に働きやすい」という組み合わせが E 選択のポイントです。
隣の sp3 炭素(β位)に水素があれば起きます。たとえば 3-ブロモ-1-ブテンからは 1,3-ブタジエン、1-ブロモ-1-フェニルエタンからはスチレンが生じます。ただし臭化ベンジル(PhCH2Br)や臭化アリル(CH2=CHCH2Br)そのものには脱離できる sp3 の β-H がないため、E2 は起きません。また、アリル・ベンジル位では SN2 も速いため、実際には E と SN の混合になることが多く、強塩基・高温・嵩高い塩基で E を増やします。
通常は蒸留・再結晶・カラムクロマトグラフィーで分離します。ただし合成計画の段階で「主目的が SN1 なら温度を下げ、E1 を減らす」「E1 が目的なら高温」という条件コントロールをするのが現実的です。一般的に 3° 基質では E と SN の完全な分離は困難で、前掲の嵩高い塩基(E 優先)や弱求核剤(SN1 優先)で比率を制御します。
四級アンモニウム塩(R4N+)の脱離では、N+(中性のアミン R3N として脱離する)が付いた炭素(α-C)は電子不足ですが、β-H を引き抜く塩基(OH−)が嵩高い N に邪魔されず最も空いている末端の H を優先的に引き抜きます。これは主に立体的な理由(末端 C の H がアクセスしやすい)と説明されます(McMurry)。四級アンモニウム塩の Hofmann 脱離で嵩高いのは塩基ではなく脱離基の側で、嵩高い塩基(t-BuO−)による Hofmann 配向とは原因の場所が違う点に注意してください。
反応機構をもっと詳しく学ぶなら 『ウォーレン有機化学』(上・下)は、反応機構を軸に詳しく書かれた教科書で、大学院生でも読み応えがあります。ほかの教科書との比較は「大学有機化学のおすすめ教科書を徹底比較」にまとめています。
反応を「8つの舞台」で1冊に
反応を名前で数えると数百ありますが、電子がどこで動くかで数えると8つです。反応をこの8つの舞台で整理し直した第2巻です。A4・上下2分冊 計516ページ、章末演習275問(解答つき)のPDFです。
note で販売しています。記事の解説は今までどおり無料で読めます。
まずは無料で:反応機構チートシート(A4・5枚)をLINEで配布しています。求核剤・求電子剤の見分け方、SN1/SN2/E1/E2 の分岐フローチャート、頻出反応の巻矢印まとめ、置換基の電子効果の早見表。試験前に印刷して机の横へどうぞ。
登録は無料です。不要になればいつでもブロックできます。