Wittig反応を完全解説【非安定化イリドのZ選択性とHWE/Schlosser比較】
※本記事にはプロモーション(アフィリエイト広告)が含まれています。
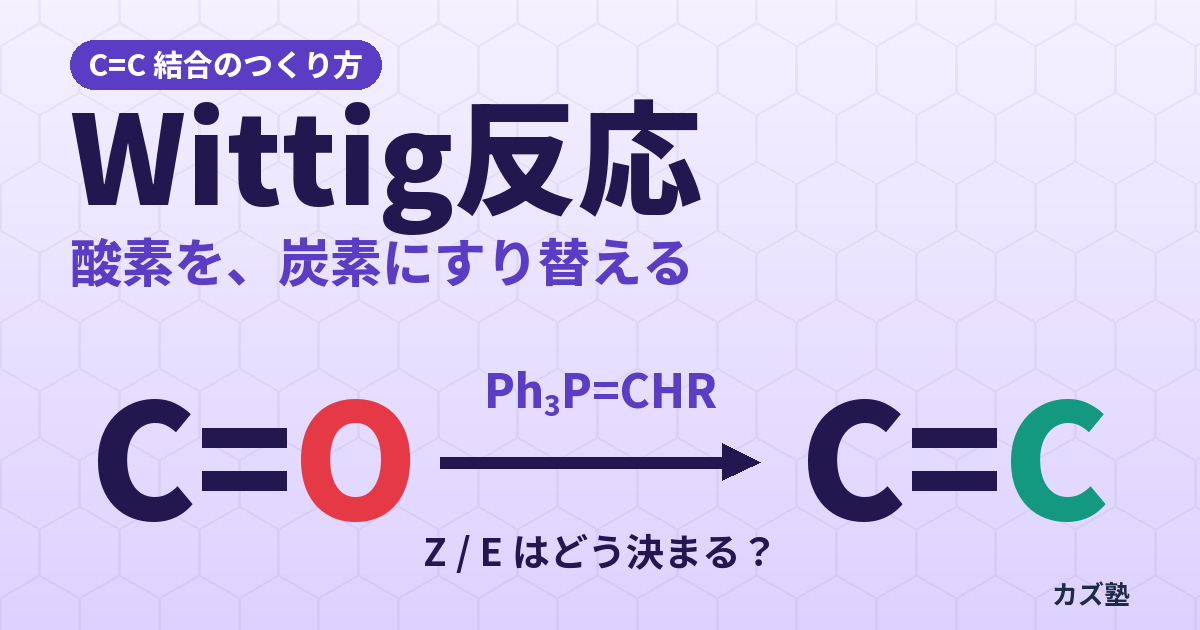
カルボニル化合物(C=O)から、立体化学を制御しながら二重結合(C=C)を作り出す—Wittig 反応はその答えをエレガントに提供します。Georg Wittig はこの反応の発見により 1979 年にノーベル化学賞を受賞しました。アルケンの幾何異性体(Z 体と E 体)をどちらも作り分けられるため、天然物合成・医薬品合成・材料化学で今も最前線の反応です。
Wittig 反応の本質は「リンイリドがカルボニル炭素と結合を形成し、同時にリンが酸素を引き受けることで C=C が生まれる」という点にあります。イリドの電子的な性質(非安定化・安定化・半安定化)がそのまま Z/E 選択性を決める—この関係を理解することが、院試対策の要です。
Wittig 反応とは
Wittig 反応はカルボニル化合物(アルデヒドまたはケトン)とリンイリドが反応してアルケンとトリフェニルホスフィンオキシド(Ph3P=O)を生成する反応です。
日本語ではウィッティヒ反応(ウィッティッヒ反応)と読み、1979 年にノーベル化学賞を受賞した Georg Wittig(ゲオルク・ウィッティヒ)の名に由来します。文献や試験問題では英語表記が一般的なため、本記事では以下「Wittig 反応」と記します。
【Wittig 反応の価値】
  通常のアルケン合成(脱離反応)では位置選択性と幾何選択性の制御が難しいが、
  Wittig 反応ではイリドの設計によって Z/E を選択的に合成できる
イリドとは——隣り合う原子に+と−をもつ中性分子
イリド(ylide)とは、負電荷をもつ炭素(カルボアニオン(カルバニオン))が、正電荷をもつヘテロ原子(リン・硫黄・窒素など)と直接結合した、分子全体では電荷をもたない化学種です。+と−が隣り合う原子に乗っているので 1,2-双極子とも呼ばれ、1つの分子の中に+と−をあわせもつので、広い意味では両性イオン(双性イオン)の一種に数えられます。Wittig 反応で使う Ph3P+–CH2− は、正電荷をもつ原子がリンなのでリンイリド(ホスホニウムイリド)と呼ばれます。
イリドを理解するカギは「負電荷をもつ炭素が、なぜ分解せずに存在でき、しかも求核剤として働けるのか」です。この節では電荷の付き方・塩基で作れる理由・P–C 結合の実態の3点を押さえたうえで、硫黄イリド・窒素イリドと比べて「リンイリドだけがアルケンを作る理由」まで説明します。
+と−の位置は形式電荷で決まる
トリフェニルホスフィン Ph3P のリンは、3本の結合と1組の孤立電子対をもつ中性の原子です。ハロゲン化アルキルと SN2 反応すると、リンは孤立電子対を使って4本目の結合を作り、ホスホニウムイオン(Ph3P+–CH2R)になります。孤立電子対を手放して結合を1本増やしたので、リンの形式電荷は+1です。
次に塩基が隣の炭素から H+ を引き抜くと、C–H 結合の電子対は炭素に残ります。炭素は3本の結合と1組の孤立電子対をもつことになり、形式電荷は−1です。リンの+1と炭素の−1を足すと0なので、イリドは電荷をもたない分子になります。ホスホニウム塩(陽イオンと陰イオンの塩)から H+ と X− を取り除いて中性分子にしたもの、と見ることもできます。形式電荷の数え方は形式電荷の求め方で詳しく扱っています。
なぜ塩基でイリドが作れるのか——隣の正電荷が負電荷を支える
アルキル基の C–H は、ふつうの塩基では引き抜けません。それでもホスホニウム塩の α 位の水素が引き抜けるのは、できたカルボアニオンのすぐ隣に正電荷をもつリンがあり、静電的な引力で負電荷を安定化するからです。共役塩基が安定なほど酸は強くなるので、ホスホニウム塩の α 水素は酸性を帯びます。
数値で確かめておきます。メチルトリフェニルホスホニウムイオン(Ph3P+–CH3)の pKa は DMSO 中で 22.4 で(Bordwell らの測定)、同じ DMSO 中のアセトンの α 水素(26.5)よりも酸性です。BuLi や NaNH2 のような強塩基なら十分に引き抜けます。一方、正電荷が窒素にあるテトラメチルアンモニウムイオン(Me3N+–CH3)は推定でおよそ 42 と、20 も大きな値です。同じ「隣に+」でも、リンのほうが負電荷をはるかによく支えます(ただしこの2つは正電荷をもつ原子だけでなく、まわりの置換基もフェニル基とメチル基で違うので、差のすべてがリンと窒素の違いによるわけではありません)。カルボアニオンを安定化する要因の全体像はカルボアニオンの安定性にまとめています。
P=C は本当の二重結合か——イリド型とイリデン型
リンイリドは Ph3P=CH2 と二重結合で書くこともあります。この書き方をイリデン型(イレン型とも呼ぶ)、Ph3P+–CH2− をイリド型と呼び、両者は共鳴構造として並べて書かれます(上の図)。ただし、古い教科書にある「リンの空の 3d 軌道と炭素の p 軌道が重なって π 結合ができる」という説明は、現在は採られていません。実態はイリド型に近い、強く分極した P–C 結合です。+と−の静電引力で結合が短くなり、さらに炭素の孤立電子対が、リンとフェニル基を結ぶ P–C 結合の反結合性軌道(σ*)に一部流れ込む(負の超共役)ことで安定化している、と説明されます。
この見方から2つのことが言えます。1つは、イリドの炭素は実質的にカルボアニオンとして振る舞い、カルボニル炭素を攻撃する求核剤になること。Wittig 反応で新しい C–C 結合ができるのはこのためです(実際には C–C 結合と P–O 結合がほぼ同時にでき、[2+2] 付加環化でオキサホスフェタンになります。後の「反応機構」の節)。もう1つは、窒素イリドではこうした追加の安定化がほとんど効かず静電引力だけが頼りになるため、リンイリドよりずっと不安定になることです(上の pKa の差は、その表れと説明されます)。後者が、次の比較表の「窒素イリドは転位する」につながります。
リンイリド・硫黄イリド・窒素イリドの比較
正電荷をもつ原子の違いで、イリドがカルボニル化合物から作るものは大きく変わります。
| イリド | 代表例 | アルデヒド・ケトンとの反応 | なぜその結果になるか | 主な反応名 |
|---|---|---|---|---|
| リンイリド(ホスホニウムイリド) | Ph3P+–CH2−(Ph3P=CH2) | アルケン+Ph3P=O | C–C 結合とほぼ同時に酸素がリンと結合し([2+2] 付加環化)、4員環のオキサホスフェタンが直接できる。これが開裂して強い P=O 結合ができる | Wittig 反応 |
| 硫黄イリド(スルホニウムイリド) | (CH3)2S+–CH2−(ジメチルスルホニウムメチリド) | エポキシド+(CH3)2S | O− が硫黄ではなく隣の炭素を背面から攻撃し(分子内 SN2)、中性の (CH3)2S が脱離基として抜ける | Corey–Chaykovsky 反応 |
| 硫黄イリド(スルホキソニウムイリド) | (CH3)2S+(O)–CH2−(ジメチルスルホキソニウムメチリド) | エポキシド。α,β-不飽和カルボニル化合物とはシクロプロパン | スルホニウムイリドより安定で、カルボニル炭素への付加が可逆。不可逆な 1,4-付加(共役付加)の側に流れて閉環する | Corey–Chaykovsky 反応 |
| 窒素イリド(アンモニウムイリド・アゾメチンイリドなど) | R3N+–CHR′− | オレフィン化の試薬としては使わない。主な使い道は転位と付加環化 | リンや硫黄のような負の超共役による追加の安定化がなく高エネルギーなので、分子内で置換基が移る転位が速い | Stevens 転位・Sommelet–Hauser 転位・1,3-双極子付加環化 |
このうちリンイリドと硫黄イリドに共通するのは、イリド炭素(カルボアニオン)がカルボニル炭素を攻撃して C–C 結合ができる点です(窒素イリドは表のとおりカルボニル化合物との反応には使わず、転位と付加環化に使います)。違いが出るのは酸素の側——カルボニル酸素がどこと結合し、何が抜けるか——です。
リンイリドでは、C–C 結合ができるのとほぼ同時にカルボニル酸素が正電荷をもつリンと結合し([2+2] 付加環化)、4員環のオキサホスフェタンが直接できます。酸素に負電荷をもつ付加体(ベタイン)を中間体として経るわけではありません(リチウム塩を含まない条件。詳しくは後の「反応機構:オキサホスフェタン経由」と、リチウム塩があるときの違いは FAQ「オキサホスフェタンとベタインはどう違いますか?」)。リンは酸素ときわめて強い結合を作るので、環が開裂するとき酸素はリン側に残り、2つの炭素が二重結合で残ります。これが Wittig 反応です。
硫黄イリドでは付加が段階的で、まず酸素に負電荷をもつ付加体(ベタイン)ができます。その O− は硫黄ではなく、硫黄が付いている隣の炭素を背面から攻撃します。スルホニウム基は抜けると中性のジメチルスルフィド((CH3)2S)になる良い脱離基なので、分子内 SN2 で3員環が閉じ、エポキシドができます。これが Corey–Chaykovsky 反応です(E. J. Corey と M. Chaykovsky が 1962 年に報告し、1965 年の論文にまとめた。Corey の業績はE.J.コーリーの記事で紹介しています)。同じ「C=O にイリドを作用させる」反応でも、生成物がアルケンになるかエポキシドになるかは、ヘテロ原子が酸素を引き取るか、脱離基として抜けるかで決まるわけです。
同じ硫黄イリドでも、硫黄に酸素が1つ多いスルホキソニウムイリドはより安定で、前駆体の塩をより弱い塩基でも脱プロトン化でき、溶液も長持ちします。α,β-不飽和ケトン(エノン)に対しては、反応性の高いスルホニウムイリドがカルボニル炭素への 1,2-付加からエポキシドを与えるのに対し、スルホキソニウムイリドは 1,2-付加が可逆で元に戻りやすく、最終的に β 炭素への 1,4-付加の側に流れてシクロプロパンを与えます。「付加が可逆なら、逆戻りしない経路の生成物に流れる」という考え方は、後で出てくる HWE 反応の E 選択性(付加段階が可逆)と同じです。なお、硫黄イリドは Swern 酸化の途中にも現れ、アルコキシスルホニウムイリドが5員環の遷移状態を経て分解することでアルコールがアルデヒド・ケトンに酸化されます。
窒素イリドは、前の項で見たとおり窒素の正電荷が負電荷を支える力が弱いため、できると長くとどまらず、分子内で置換基が移る転位を起こしやすくなります。窒素上の置換基が隣のカルボアニオン炭素へ移る Stevens 転位([1,2]転位)や、ベンジルアンモニウム塩で芳香環のオルト位に新しい C–C 結合ができる Sommelet–Hauser 転位([2,3]シグマトロピー転位)が代表例です。また、イミニウムイオンの隣にカルボアニオンが並んだ形のアゾメチンイリドは、アルケンと 1,3-双極子付加環化を起こして5員環のピロリジンを作ります。
最後に用語の注意を1つ。後半で扱う HWE 反応の反応剤(ホスホン酸エステルのカルボアニオン)は、リンが P=O として中性で正電荷をもたず、分子全体で−1 の電荷をもつ陰イオン(金属陽イオンと対になる)なので、厳密にはイリドではありません。それでも Wittig 反応と同じようにアルケンを作れる理由と、その実用上の利点は「HWE反応とは」の節で扱います。
安定化イリドと非安定化イリドの見分け方
Wittig 反応の Z/E 選択性を予想するには、まず使うリンイリドが「安定化」か「非安定化」かを見分けます。基準は1つで、負電荷をもつ炭素(イリド炭素)に直接結合した置換基が、その負電荷を共鳴で引き受けられるかどうかです。
- 安定化イリド:エステル・ケトン・アルデヒドの C=O や、C≡N がイリド炭素に直接付いている。負電荷を酸素や窒素へ移した共鳴構造(エノラート型)が書ける。例:Ph3P=CHCO2Et
- 半安定化イリド:フェニル基やビニル基が付いている。負電荷はベンゼン環や二重結合の炭素に広がるが、電気陰性な原子には乗らないので、安定化は中くらい。例:Ph3P=CHPh
- 非安定化イリド:H やアルキル基しか付いていない。負電荷は共鳴で逃げられず、イリド炭素に集中する。「不安定イリド」と呼ばれることもある。例:Ph3P=CH2、Ph3P=CHCH2CH3
この違いは、前駆体のホスホニウム塩の酸性度にはっきり表れます。Bordwell らが DMSO 中で測った pKa を並べると次のとおりです。
| ホスホニウムイオン Ph3P+–CH2X の X | pKa(DMSO 中) | できるイリドの分類 |
|---|---|---|
| H | 22.4 | 非安定化 |
| Ph | 17.4 | 半安定化 |
| CO2Et | 8.5 | 安定化 |
| COCH3 | 7.1 | 安定化 |
| CN | 6.9 | 安定化 |
X が H からエステルに変わるだけで pKa は約 14 下がります(酸性度でおよそ 1014 倍)。この安定化の差が、イリドを作るときの塩基・取り扱い・反応性にそのまま表れるので、問題文の条件から分類を逆算することもできます。
- 塩基と取り扱い:非安定化イリドは BuLi・NaHMDS・NaNH2 などの強塩基で、水と空気を避けてその場で作る。安定化イリドは NaOH 水溶液程度の塩基でも作れ、Ph3P=CHCO2Et のように単離・保存でき、市販品もある。
- 反応性:負電荷が集中した非安定化イリドは求核性が高く、ケトンとも反応する。安定化イリドは負電荷が分散して求核性が低く、アルデヒドとは反応するがケトンとの反応は非常に遅い。
- 選択性:非安定化 → Z、安定化 → E、半安定化 → Z/E 混合(理由は後の「Z/E 選択性の理由」)。
リンイリドの調製
Wittig 反応のカギとなるリンイリド(ホスホニウムイリド)は、以下の 2 段階で調製します。
【補足】
  ・X = Cl, Br, I
  ・強塩基の例:BuLi, NaH, NaNH2, PhLi, KOt-Bu 等
イリドの3分類(安定化の程度による)
「イリドとは」の節で見た見分け方を、反応性・Z/E 選択性・代表例まで含めて1枚の表にすると次のようになります。
| 分類 | α 炭素の置換基 | 反応性 | Z/E 選択性 | 例 |
|---|---|---|---|---|
| 非安定化イリド | アルキル基(電子供与) | 高(反応性大) | Z(cis)選択的 | Ph3P=CH2, Ph3P=CHCH3 |
| 安定化イリド | EWG(COOR, COR, CN など) | 低(安定) | E(trans)選択的 | Ph3P=CHCOOEt, Ph3P=CHCHO |
| 半安定化イリド | アリール基・アルケニル基 | 中程度 | Z/E 混合(比は条件で変わる) | Ph3P=CHPh, Ph3P=CHCH=CH2 |
反応機構:オキサホスフェタン経由
Wittig 反応の機構は長年議論されてきましたが、現在の定説はオキサホスフェタン(4 員環中間体)経由の2段階です。
Z/E 選択性の理由
Wittig 反応の最重要ポイントが Z(cis)と E(trans)の選択性です。これはオキサホスフェタン形成の遷移状態の形状で決まります。
非安定化イリド → Z(cis)アルケン選択的
安定化イリド → E(trans)アルケン選択的
HWE反応とは(Horner–Wadsworth–Emmons反応)
HWE反応(Horner–Wadsworth–Emmons反応)とは、リンイリドの代わりにホスホン酸エステルのカルボアニオン(ホスホネートアニオン)をアルデヒド・ケトンに反応させてアルケンを作る、Wittig 反応の変法です。Wittig 反応との違いは、反応剤がリンに正電荷をもたないカルボアニオンであることと、副生物が除きにくい Ph3P=O ではなく水溶性のリン酸ジアルキル塩なので、水で洗うだけで生成物から除けることです。
ホスホネートアニオンは安定化リンイリドより求核性が高いため、安定化イリドでは反応が遅いケトンとも反応します。付加段階が可逆で trans 型へ向かう経路に流れるので、E-アルケンが高い選択性で得られます。Z 体が欲しいときは Still–Gennari 修正(ビス(トリフルオロエチル)ホスホネートを使う)、塩基に弱い基質には LiCl/DBU を使う Masamune–Roush 条件が用いられます。
ホスホン酸エステルの作り方(Arbuzov反応)、機構の4段階、E 体が優先する理由、Still–Gennari 修正と Masamune–Roush 条件の詳細、後処理の手順はHWE反応とは?E選択性の理由と後処理にまとめています。この記事では、次の図で Wittig 反応との違いだけを押さえておきましょう。
Schlosser 修正(E 選択的 Wittig)
非安定化イリドは通常 Z 選択的ですが、Schlosser 修正を使うと同じ非安定化イリドから E-アルケンを選択的に合成できます。
用途:非安定化イリドから E-アルケンが欲しいとき
Peterson オレフィン化(シリル版 Wittig)
Wittig 反応の全体比較表
| 反応 | 試薬 | Z/E 選択性 | 後処理 | 用途 |
|---|---|---|---|---|
| Wittig(非安定化) | Ph3P=CHR(R = alkyl) | Z 優先 | Ph3P=O が難除去 | cis-アルケン合成 |
| Wittig(安定化) | Ph3P=CHR(R = EWG) | E 優先 | Ph3P=O が難除去 | trans-不飽和エステル等 |
| HWE(通常) | (RO)2P(O)CH2EWG | E 優先 | リン酸ジアルキル塩は水溶性 | trans-不飽和エステル |
| Still–Gennari | (CF3CH2O)2P(O)CH2COOR | Z 優先 | 水溶性 | cis-不飽和エステル |
| Schlosser 修正 | Ph3P=CHR + PhLi | E 優先 | Ph3P=O が難除去 | 非安定化イリドからE体 |
| Peterson | α-シリルカルボアニオン | 同一ジアステレオマーから酸と塩基で逆の異性体 | Si 塩・フッ化物 | 条件で Z/E 選択 |
Wittig 反応が不得意な基質
院試・定期試験の頻出パターン
パターン①:イリドを選んで目的アルケンを合成する
【問題】
次のアルケンを Wittig 反応を用いて合成するための試薬(カルボニル化合物と
リンイリド)を答えよ。

(a)Z-2-ブテン(cis-CH3CH=CHCH3)
(b)E-2-ブテン(trans-CH3CH=CHCH3)
(c)エチルシンナマート(Ph-CH=CH-COOEt、E 体)
パターン②:Wittig 反応の機構を段階的に書く
【問題】
トリフェニルホスフィン(Ph3P)、臭化ベンジル(PhCH2Br)、ブタナール
(CH3CH2CH2CHO)から 1-フェニル-1-ペンテン(PhCH=CHCH2CH2CH3)を合成する
全行程を機構とともに説明せよ。
パターン③:HWE 反応と通常 Wittig 反応の使い分け
【問題】
アセトフェノン(PhCOCH3、ケトン)を用いて次の変換を行いたい。
(a)メチレン化(PhC(=CH2)CH3、アルキリデン化)
(b)E-不飽和エステル(PhC(CH3)=CHCOOR、E 体)
それぞれに最適な試薬・条件を述べよ。
まとめ
反応の全体像は有機反応10大機構の地図で、試薬の使い分けは有機化学の試薬を選ぶ基準で一覧できます。
参考文献
- G. Wittig, U. Schöllkopf, Chem. Ber. 1954, 87, 1318–1330. DOI: 10.1002/cber.19540870919
- W. S. Wadsworth, W. D. Emmons, J. Am. Chem. Soc. 1961, 83, 1733–1738. DOI: 10.1021/ja01468a042
- M. Schlosser, K. F. Christmann, Angew. Chem. Int. Ed. Engl. 1966, 5, 126. DOI: 10.1002/anie.196601261
- D. J. Peterson, J. Org. Chem. 1968, 33, 780–784. DOI: 10.1021/jo01266a061
- B. E. Maryanoff, A. B. Reitz, Chem. Rev. 1989, 89, 863–927. DOI: 10.1021/cr00094a007
- E. J. Corey, M. Chaykovsky, J. Am. Chem. Soc. 1962, 84, 3782–3783. DOI: 10.1021/ja00878a046
- E. J. Corey, M. Chaykovsky, J. Am. Chem. Soc. 1965, 87, 1353–1364. DOI: 10.1021/ja01084a034
- X.-M. Zhang, F. G. Bordwell, J. Am. Chem. Soc. 1994, 116, 968–972. DOI: 10.1021/ja00082a018(ホスホニウム塩の pKa)
- D. G. Gilheany, Chem. Rev. 1994, 94, 1339–1374. DOI: 10.1021/cr00029a008(リンイリドの結合)
- P. A. Byrne, D. G. Gilheany, Chem. Soc. Rev. 2013, 42, 6670. DOI: 10.1039/c3cs60105f(Wittig 反応の機構)
- H. J. Reich, “Bordwell pKa Table (Acidity in DMSO)”. organicchemistrydata.org
よくある質問(FAQ)
リン–酸素結合(P=O)は非常に強い結合で、トリフェニルホスフィンオキシド(Ph3P=O)ができることが Wittig 反応の大きな駆動力です。慣習的に P=O と二重結合で書きますが、リンの d 軌道を使った二重結合という説明は現在は採られておらず、実態は P+–O− の強い分極に、酸素の孤立電子対からの逆供与(負の超共役)が加わった結合と説明されます。反応全体では、比較的弱い P=C(イリド)と C=O が切れ、強い P=O と C=C ができるため、熱力学的に有利で、反応は実質的に不可逆に進みます。
ケトンはアルデヒドよりもカルボニル炭素の求電子性が低く(両側のアルキル基による電子供与)、立体障害も大きいため、リンイリドとの反応が遅くなります。特に安定化イリドとケトンの組み合わせは反応しないことが多いです。ケトンとの反応には非安定化イリド(高反応性)または HWE 反応(ホスホネートアニオンは求核性が高い)を使うのが現実的です。
HWE 反応で使うホスホン酸エステル(例:ホスホノ酢酸トリエチル)は市販品として入手できるものが多く、Wittig 試薬(Ph3P を使うもの)に比べて入手・保存が容易です。塩基は NaH などが標準ですが、基質によっては K2CO3(炭酸カリウム)や、LiCl と DBU などのアミンを組み合わせた Masamune–Roush 条件のような温和な条件でも進みます。この「弱塩基でも進行しうる」点は酸・塩基に敏感な官能基を持つ基質(グリコシドなど)での合成に有利です。
実験室的な観点では HWE 反応の方が扱いやすい場面が多いです。理由は①後処理が容易(副生成物が水溶性)、②E 選択性が高い、③弱塩基で進行する—の 3 点です。Z-アルケンが目的のとき(特に非安定化イリドを使う場合)は Wittig 反応(または Still–Gennari 法)を選択します。試験では「どちらを使うか」よりも「Z を出したいか E を出したいかに応じてイリドの種類を選ぶ」という視点が問われます。
歴史的には Wittig 反応はまずベタイン中間体(P+—C—C—O− の形の両性イオン)経由の機構が提唱されました。しかし 31P NMR 実験でオキサホスフェタン(P と O が 4 員環に組み込まれた中性分子)の存在が直接観測され、現在はオキサホスフェタンが真の中間体とするのが主流です。ただし、リチウム塩が共存する条件では中間体どうしの平衡(Maryanoff・Reitz らの言う stereochemical drift)が起こり、そこにベタインが関与する可能性が議論されています。本文の「Schlosser 修正」は、リチウム塩の存在下でできるベタイン型の付加体を PhLi で処理する方法です。それでも、試験での解答ではオキサホスフェタン経由の機構を示すことが標準的です。
Wittig 反応以外の人名反応を、酸化・還元・転位・カップリング別に引ける索引は有機化学の人名反応一覧です。
ほかの人名反応もまとめて整理するなら 反応名から機構と要点を引ける1冊として『改訂 有機人名反応 そのしくみとポイント』があります。教科書そのものの選び方は「大学有機化学のおすすめ教科書を徹底比較」にまとめています。
反応を「8つの舞台」で1冊に
反応を名前で数えると数百ありますが、電子がどこで動くかで数えると8つです。反応をこの8つの舞台で整理し直した第2巻です。A4・上下2分冊 計516ページ、章末演習275問(解答つき)のPDFです。
note で販売しています。記事の解説は今までどおり無料で読めます。
まずは無料で:反応機構チートシート(A4・5枚)をLINEで配布しています。求核剤・求電子剤の見分け方、SN1/SN2/E1/E2 の分岐フローチャート、頻出反応の巻矢印まとめ、置換基の電子効果の早見表。試験前に印刷して机の横へどうぞ。
登録は無料です。不要になればいつでもブロックできます。