XRD(X線回折)とは?原理とブラッグの式・粉末X線回折パターンの読み方
再結晶で白い粉末が取れました。NMR も質量分析も文献どおりです。ところが、別の日に同じ手順で作った粉末は、溶けやすさも融点も少し違う。分子は同じなのに、何が違うのでしょうか。溶かして測る分析では、この違いは見えません。溶かした瞬間に、固体の中での分子の並び方という情報が消えてしまうからです。
固体のまま、分子や原子の「並び方」を読む方法が X線回折(XRD:X-ray diffraction)です。原理は、結晶の中で規則正しく並んだ原子の層に X線を当てると、特定の角度でだけ強い X線が出てくるという1点に尽きます。その角度を決めるのがブラッグの式です。
つまずきやすいのは、「なぜ sin が出てくるのか」「横軸の 2θ と式の θ は何が違うのか」「ピークの幅から何がわかり、何がわからないのか」を説明できるかどうかです。この記事では、ブラッグの式を行路差から組み立て、粉末X線回折のパターンの読み方、結晶多形と非晶質の見分け方、シェラーの式の限界、単結晶構造解析との違いまでを、1本の筋でつなげます。
X線回折(XRD)とは:何を測っているのか
日本薬局方の粉末X線回折測定法〈2.58〉は、この方法を、試料に X線を当て、物質中の電子を強制振動させて生じる干渉性散乱X線の回折強度を、回折角ごとに測る方法と定義しています(要旨)。言い換えると、XRD が測っているのは角度ごとの X線の強さです。その結果を、横軸に回折角 2θ、縦軸に強度をとって描いたものが回折パターン(回折図形)です。分析法としては「X線回折分析」「XRD 分析」とも呼ばれます。
X線は原子の電子で散乱される
X線の電場は原子のまわりの電子を揺さぶり、揺さぶられた電子は同じ波長の X線を四方に出し直します。これが散乱です。結晶では原子が周期的に並んでいるので、無数の原子からの散乱波が重なり合い、ある方向では山と山がそろって強め合い、別の方向では打ち消し合います。強め合う方向にだけ鋭い X線が出てくる現象が回折です。
散乱するのは電子なので、電子を多く持つ原子ほど X線を強く散乱します。水素は電子を1個しか持たないので散乱が弱く、X線で水素原子の位置を正確に決めるのは難しくなります。X線が見ているのは電子の分布なので、水素の唯一の電子が結合のほうへ寄っているぶん、X線で求めた C−H 結合は実際より短く出ます。正確な水素の位置は中性子回折で決めます。逆に臭素やヨウ素のような重原子はよく目立ちます。この性質は、あとで扱うピークの強度や、単結晶構造解析で絶対配置を決めるときの話につながります。
なぜ X線なのか:波長と原子の間隔
回折が起こるには、波長と散乱体の間隔が同じくらいである必要があります。日本薬局方も、X線の波長は面間隔と通例同程度だと述べています。実験室で使う Cu Kα 線の波長は約 0.154 nm で、C−C 結合の長さ(0.154 nm)とほぼ同じです。可視光の波長は数百 nm なので、原子の並びに対しては粗すぎて回折を起こしません。絶対配置の決め方の記事で「ものさしの目盛りを原子の大きさに合わせる」と書いたのは、このことです。
XRD でわかる3つの情報
日本薬局方〈2.58〉は、パターンから得られる情報を3種類に整理しています。
| 見るところ | 何で決まるか | 何に使うか |
|---|---|---|
| ピークの位置(角度) | 単位格子の種類と大きさ | 結晶相の同定、格子定数 |
| ピークの強度 | 主に原子の種類と配列、それに試料の選択配向 | 同定の補助、定量、構造の精密化 |
| ピークの形(幅) | 装置の分解能、微結晶の大きさ、ひずみ、試料の厚さ | 結晶子サイズ・ひずみの評価 |
「何で決まるか」の列は日本薬局方の記述どおりで、「何に使うか」はこの記事での整理です。以下の節は、この3行(位置・強度・幅)を順に掘り下げます。
ブラッグの式 2d sinθ = nλ の導出
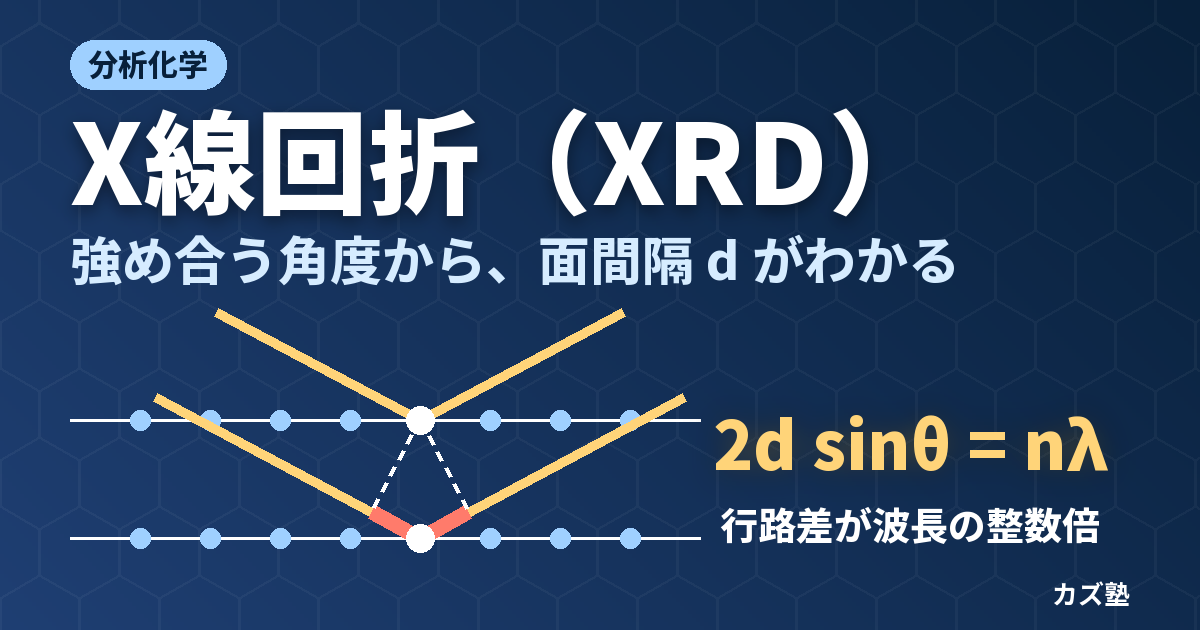
結晶の中の原子は、いろいろな向きの平行な面の上に並んでいると見なせます。この面を格子面、隣り合う平行な格子面どうしの距離を面間隔 d と呼びます。ブラッグの式は、X線がこの格子面で「反射」したように見える条件を表した式です。導出は2段階で考えるとすっきりします。
同じ面の中では「鏡の向き」で波がそろう
まず、1枚の格子面だけを考えます。面の上に並んだ原子から散乱した波がそろうのは、入射角と出ていく角が等しい方向、つまり鏡で反射するのと同じ方向です。この方向では、面上のどの原子を経由しても、入射側の波面から出射側の波面までの道のりが同じになるからです。それ以外の方向では、面上の位置によって道のりが少しずつずれ、多数の原子からの波が打ち消し合います。
このときの角度 θ は、入射X線と格子面のなす角(視射角)で測ります。光の屈折や反射で使う「面の法線からの角」とは基準が違うので注意してください。
隣の面との行路差が 2d sinθ
次に、上下に並んだ2枚の格子面を考えます。光線①は上の面の原子 P で、光線②は下の面の原子 Q(P の真下、距離 d)で、それぞれ鏡の向きに散乱するとします。
P から光線②の入射部分と出射部分に垂線を下ろし、その足を M、N とします。破線 PM と PN は波面なので、光線①と光線②は、入ってくるときは M と P の位置で、出ていくときは P と N の位置で、それぞれ同じ位相にそろっています。違いは、光線②だけが M→Q→N の区間を余分に進むことです。
直角三角形 PMQ で、斜辺 PQ の長さは d、角 MPQ は θ に等しくなります(PQ は格子面に垂直、PM は光線に垂直なので、2本の線の間の角は、格子面と光線の間の角 θ と同じになる)。したがって MQ = d sin θ。出射側も同じ形なので QN = d sin θ です。
行路差 = MQ + QN = 2d sin θ
2つの波が強め合うのは、行路差が波長 λ の整数倍のときです。
2d sin θ = nλ (n = 1, 2, 3 …)
これがブラッグの式(ブラッグの法則)です。2枚の面で成り立てば、3枚目以降の面も同じ間隔で並んでいるので、すべての面からの散乱波が同時にそろいます。逆に、この条件から少しでも外れると、何百、何千枚もの面からの波が少しずつ位相をずらし、全体として打ち消し合います。結晶からの回折ピークが鋭いのはこのためです。
この式は、1912 年にケンブリッジの研究生だった W. L. ブラッグ(息子)が着想し、父の W. H. ブラッグとともに 1915 年のノーベル物理学賞を受けました。前年の 1914 年には、結晶による X線の回折を発見した M. フォン・ラウエが同賞を受けています(実験は 1912 年、ラウエと W. フリードリッヒ、P. クニッピングによる)。
n の意味:高次の反射は「面間隔 d/n の面」と同じ
n は回折の次数で、n = 2 は、隣の面との行路差が2波長分になる角度での回折です。式を 2(d/n) sin θ = λ と書き直すと、これは面間隔 d/n の面による1次の回折と同じ形になります。日本薬局方も高次の回折をこう扱っており、実際の解析では n = 1 とおいて面間隔のほうを d/n と数えます。
θ と 2θ を取り違えない
回折パターンの横軸は 2θ です。X線が試料に入ってきた方向をそのまま延長した線と、回折した X線の方向とのなす角が 2θ になるからです(図1右下)。検出器はこの角度の位置で X線を受けるので、装置は 2θ を記録します。ブラッグの式に入れるのは、その半分の θ です。
sinθ は 1 を超えない:測れる面間隔には下限がある
sin θ は 1 を超えないので、n = 1 で回折が起こるには λ ≤ 2d、つまり d ≥ λ/2 が必要です。Cu Kα1 線(λ = 0.15406 nm)なら、測れるのは面間隔がおよそ 0.077 nm 以上の面だけです。また、sin θ と d は反比例するので、面間隔の大きい面ほど低角側に、小さい面ほど高角側にピークが出ます。有機化合物の結晶は分子が大きく単位格子も大きいので、面間隔の大きい面からの回折が低角側に並びます。日本薬局方が、Cu Kα 線で有機結晶を測るときは 2θ をできるだけ 0° 付近から少なくとも 30° まで記録するのが通例適切だとしているのは、この性質と合っています。
X線源:Cu Kα 線と単色化
角度から d を求めるには波長 λ が1つに決まっている必要があるので、XRD では単色X線を使います。
実験室の X線管は、電子を高電圧で加速して金属の陽極にぶつけ、X線を出します。出てくるのは、波長の連続した連続X線(制動放射)と、陽極の元素ごとに決まった波長の特性X線で、X線回折には通例、特性X線だけを使います。特性X線は、陽極の原子の内殻の電子がはじき出され、その空席に外側の電子が落ちるときに出ます。K 殻の空席へ L 殻から落ちると Kα 線、M 殻から落ちると Kβ 線です。陽極には銅・モリブデン・鉄・コバルト・銀・クロムなどが使われ、有機物の測定では通例、銅かモリブデンです(日本薬局方〈2.58〉)。
Cu Kα1 と Kα2:高角でピークが2つに割れる理由
Cu の Kα 線は、実は波長のわずかに違う2本(Kα1 と Kα2)からできています。NIST の精密測定(Mendenhall ら, 2017)による値は次のとおりです。
| 線 | 波長 | 強度の比 |
|---|---|---|
| Cu Kα1 | 0.15406 nm(1.5406 Å) | 1 |
| Cu Kα2 | 0.15444 nm(1.5444 Å) | 約 0.52(Kα1 のほぼ半分) |
波長の差は約 0.25% しかないので、低角ではほぼ1本のピークに重なります。ところが角度が大きくなると、2本は離れていきます。ブラッグの式を λ で微分すると、波長が Δλ だけ違うときの角度の差は
Δθ = (Δλ / λ) × tan θ
となり、tan θ に比例して大きくなるからです(Δθ はラジアン)。回折パターンの横軸 2θ で見た分裂はその2倍の Δ(2θ) = 2(Δλ/λ) tan θ です。上の波長で計算すると、2θ の軸での分裂は、2θ = 20° で約 0.05°、80° で約 0.24° です。高角のピークの右肩に小さな肩(Kα2)が見えるのはこのためで、解析ソフトウェアで Kα2 の寄与を差し引いて表示することもあります。2本が分かれていない低角のピークで、Kα1 の波長を使うか2本の加重平均を使うかは解析の流儀によるので、文献の面間隔と比べるときはどの波長で計算したかを確かめます。
Kβ の除去:ニッケルフィルターとモノクロメーター
Kβ 線が残っていると、同じ面からのピークが別の角度にもう1本出てしまいます。そこで、Kα と Kβ の波長の間に吸収端をもつ金属の箔(Kβ フィルター)を通して Kβ だけを吸収させます。銅の X線には、吸収端が 149 pm 付近にあるニッケルが使われます。Kβ(約 139 pm)は吸収端より短波長なので強く吸収されます。Kα(約 154 pm)も一部は吸収されますが、吸収端より長波長なので Kβ に比べるとはるかに弱まりにくく、Kβ だけを大きく減らせます。大きな結晶の回折を利用したモノクロメーターで、1本の線だけを検出器に入れる方法もあります。フィルターでもモノクロメーターでも、単色化すると Kα の強度もそのぶん下がります(日本薬局方〈2.58〉)。
粉末X線回折の測定:装置と試料
粉末にすると、どの面もどこかで条件を満たす
単結晶を1つ置いただけでは、格子面がたまたま条件を満たす向きにないかぎり回折は起こりません。粉末には無数の微結晶があらゆる向きで入っているので、どの格子面についても、ちょうど条件を満たす向きの微結晶がどこかにあります(日本薬局方〈2.58〉)。こうして、1回の角度の走査で、試料に含まれるさまざまな面間隔の回折をまとめて記録できます。これが粉末X線回折(PXRD)です。
その代わり、3次元の情報が 2θ という1つの軸に押しつぶされます。面間隔の近い別々の面のピークは重なり、どの面からの回折かを見分けにくくなります。粉末X線回折が「指紋の照合」に強く、構造を一から決めるのが難しいのは、このためです。
ブラッグ–ブレンターノ集中法:試料面に平行な格子面だけを見ている
実験室の粉末回折計で広く使われている配置が、ブラッグ–ブレンターノ集中法です。平らな試料面に X線を角度 θ で当て、検出器を入射方向から 2θ の位置に置きます。θ/2θ 走査では、試料を θ 回すあいだに検出器を 2θ 回し、この関係を保ったまま角度を変えていきます(日本薬局方〈2.58〉)。
この配置では、入射X線も回折X線も試料面と同じ角度 θ をなします。鏡の向きの条件を満たすのは、試料面に平行な格子面だけです。つまり、ある角度で測っているのは、その面間隔の面がたまたま試料面と平行になっている微結晶からの回折です。このことが、次の「選択配向」の問題の根っこになります。
試料調製:粒子の大きさと選択配向
板状や針状の結晶は、ホルダーに詰めると平らな面を下にしてそろって寝る傾向があります。すると、板の面に平行な格子面ばかりが試料面と平行になり、その面のピークだけが強く、ほかの面のピークは弱く出ます。これが選択配向で、ピークの位置は変わらず、相対強度だけが変わります。日本薬局方は、粉砕で微細な針状晶や板状晶ができる場合に特に顕著になること、配向を減らす最良で簡便な方法は粒子径を小さくすることだとしています。
ただし、細かくすればするほどよいわけではありません。日本薬局方は、相の同定であれば通例 50 μm 程度の粒子径で十分な結果が得られる一方、粒子径が約 0.5 μm 以下になるような過度の粉砕は、線幅の広がりのほか、次のような試料の重大な変化を起こしうるとしています。
- 乳鉢・乳棒などから出る粒子による汚染
- 結晶化度の低下(結晶が壊れて非晶質の部分が増える)
- 他の多形への固相転移
- 化学的分解
- 内部応力の発現
- 固体反応
医薬品のように多形が問題になる試料では、「すりつぶしたら別の多形に変わった」では測定の意味がなくなります。そのため日本薬局方は、未粉砕の試料と粉砕した試料のパターンを比べることを勧めています。得られたパターンが目的に十分なら、粉砕しなくてかまいません。
試料の高さ:ピーク位置がずれる理由
集中法では、試料面がゴニオメーター(角度を回す機構)の回転軸の位置にあることを前提に角度が決まります。試料を詰めすぎて表面が盛り上がったり、足りずにへこんだりすると、回折X線の集まる位置がずれ、ピーク位置が系統的にずれます。試料面のずれを s、ゴニオメーターの半径を R とすると、ずれの大きさは近似的に次の式で表されます(ずれの向きは、試料面が軸より上か下かで逆になります)。
|Δ(2θ)| ≈ (2s / R) × cos θ (ラジアン)
cos θ は低角ほど 1 に近いので低角ほどわずかに大きくずれますが、有機結晶を測る 2θ ≤ 40° では cos θ は約 0.94〜1 でほぼ一定なので、すべてのピークが同じ向きに、ほぼ同じ量だけそろってずれます。同定で求められる一致の目安(後述の 0.2°)と同じ桁のずれになりうるので、試料はホルダーの縁と同じ高さに、ガラス板などで平らにならして詰めます。押しつけすぎると、今度は選択配向が強くなるので、加減が必要です。このほか、X線を吸収しにくい試料では X線が試料の内部まで入り込むこと(透過)も、位置のずれや幅の広がりの原因になります。装置そのものの角度のずれは、シリコンや α-アルミナなどの標準物質の粉末で定期的に確かめます(日本薬局方〈2.58〉)。
放射線の安全
X線は電離放射線で、日本薬局方〈2.58〉も、どの部位の被ばくも有害であり、訓練や許容限度は労働安全衛生法で定められていると述べています。インターロックを外さない、所属機関の教育訓練を受けてから使う、を守ってください。
回折パターンの読み方
回折パターンを前にしたら、冒頭の表の3つ——位置・強度・幅——を順に見ます。図2は説明用に作った仮のパターンです。
① 位置:2θ から面間隔 d を出す
ピークの位置 2θ を読み、半分にして θ とし、d = λ / (2 sin θ) で面間隔に直します。図2の 15.2° のピークなら、d = 0.15406 / (2 sin 7.6°) = 0.582 nm です。波長を決めれば、ピークの位置は単位格子の大きさと形で決まります。同じ結晶相なら、試料の高さのずれ(前の節)などによる小さなずれを除いて同じ位置に出るので、位置の並びが結晶相の指紋になります。
位置を d に直しておく理由は、波長に依存しないからです。Cu の X線で測った 2θ と Mo の X線で測った 2θ は同じ面でも値が違いますが、d は同じです。データベースや文献のデータを比べるときは、どの X線源の 2θ か、または d で書かれているかを確かめます。
② 強度:原子の並びと、試料の詰め方
ピークの強度は、単位格子の中にどの原子がどこにあるかで決まります。ある格子面について、単位格子の中の各原子からの散乱波を、位置による位相のずれも含めて足し合わせた量を構造因子といい、強度はおおむねその2乗に比例します。原子が格子面の上にそろって並んでいればその面の反射は強く、面と面のあいだに原子があって逆位相の波を出すと弱くなります。日本薬局方は、強度がこのほか温度因子・偏光因子・多重度因子・ローレンツ因子・微小吸収因子などにも依存するとしています。
注意したいのは、強度は試料の状態でも変わることです。選択配向で、同じ結晶相でも相対強度はかなり変わりえます。ピークが1本強すぎるだけで別の結晶相と判断してはいけません。
③ 幅:結晶の小ささ・乱れ・装置
ピークの幅は、ふつう半値全幅(FWHM:ピーク高さの半分の位置での全幅)で表します。幅には、装置そのものがもつ幅(光学系の広がり)と、試料に由来する幅が重なっています。試料に由来する幅の主な原因は、結晶子が小さいことと、格子のひずみや乱れです。結晶子の大きさと幅の関係は、あとのシェラーの式の節で扱います。
なお、ピークの下には、なだらかなバックグラウンドがあります。日本薬局方は、その原因として、試料ホルダー・空気・試料・装置による散漫散乱、検出器のノイズ、X線管からの連続X線などを挙げています。非晶質の成分があると、このバックグラウンドの上に幅の広い山が乗ります。
結晶相の同定:データベースとの照合
未知試料の結晶相を同定するには、試料のパターンと、基準となる物質のパターン(実測したもの、または結晶構造から計算したもの)を、目視かコンピューターで比べます。日本薬局方は、面間隔 d と規格化した強度 Inorm の表(d, Inorm 表)が、その結晶性物質の指紋に当たり、データベースに収載された単一相の試料の表と比べられるとしています。
照合の目安
日本薬局方〈2.58〉が示す目安は次のとおりです。
- 同一結晶形の試料と基準物質の 2θ は、0.2° 以内で一致すると見込まれる
- 相対強度は選択配向のためかなり変動しうる(強度の違いだけで別物と判断しない)
- 転移しやすい水和物や溶媒和物は、単位格子の大きさが変わってピーク位置がずれることがあるので、0.2° の許容幅は当てはめない
- データベースに載っている強度の大きな反射を 10 本以上測れば、通例十分
位置は 0.2° という狭い幅で一致を求め、強度は大きくずれてもよいとしている点に、前の節の「位置は格子で決まる、強度は詰め方でも変わる」という性質がそのまま表れています。
使われるデータベース
粉末回折の標準データ集には ICDD の Powder Diffraction File(PDF)があります。結晶構造のデータベースには、オープンアクセスの COD(Crystallography Open Database)や、CCDC が管理する低分子の有機・金属有機化合物の CSD(Cambridge Structural Database)があり、構造から選択配向のない粉末パターンを計算して照合に使えます。
同定が難しい場合
日本薬局方は、同定が困難になる場合として、非晶質、少量の成分(質量分率で通例 10% 未満)、著しい選択配向、データベースに無い相、固溶体、多数の相からなる試料などを挙げています。XRD でピークが出なかったことは、その結晶相が含まれていないことの証明にはなりません。
結晶多形・結晶性・非晶質
同じ化合物でも、固体の状態によってパターンは大きく変わります。図3は、仮の化合物について、2つの結晶形、非晶質、結晶子の小さい試料を並べたものです。
結晶多形:同じ分子、違う格子
同じ分子が、結晶の中で違う並び方(分子の向きや配座、水素結合のつながり方)をとってできる別々の結晶を結晶多形といいます。並び方が違えば単位格子の形と大きさが違うので、ピークの位置の並びが変わります(図3の A と B)。溶かしてしまえば同じ分子なので、NMR や質量分析では区別できません。固体のまま格子を見る XRD が、多形の判定の基本になるのはこのためです。多形で溶けやすさや安定性が変わることと、その実例は晶析の記事の結晶多形の節で扱っています。融点や転移の熱から多形を調べる方法はDSC の記事で扱っていて、XRD の結果と合わせて判断します。
結晶の中に溶媒分子を取り込んだ溶媒和物(水なら水和物)も、溶媒を含まない結晶とは格子が違うので、別のパターンを与えます。水和物が乾燥や加湿で水を出し入れすると格子の大きさが変わり、ピーク位置がずれることがあります。日本薬局方が水和物・溶媒和物に 0.2° の許容幅を当てはめないとしているのは、このためです。
非晶質:鋭いピークのない「ハロー」
原子や分子が長い距離にわたって規則正しく並んでいない固体を非晶質(アモルファス)といいます。非晶質にも、隣の分子までの距離のような近い範囲の「だいたいの距離」はありますが、それが遠くまで周期的に繰り返されません。ブラッグの式は多数の平行な面が同じ間隔で並んでいることを前提にしているので、非晶質では特定の角度で鋭く強め合うことが起こらず、だいたいの距離に対応する角度のあたりに、幅の広いなだらかな山が現れるだけになります。これをハローと呼びます(図3の3段目)。
急いで溶媒を飛ばした固体や凍結乾燥した固体は、見た目は粉末でも非晶質のことがあります。「固体である」ことと「結晶である」ことは別です。
結晶化度の見積もり
結晶と非晶質が混ざった試料では、結晶のピークの面積とハローの面積から結晶の割合(結晶化度)を見積もれます。日本薬局方は、同じ元素組成の1つの結晶成分と1つの非晶質成分からなる試料について、次の式でおよその結晶化度を求める方法を示しています。
結晶化度(%)= 100 A / (A + B − C)

A:結晶成分の回折による全ピーク面積
B:A を除いた、パターンの下の全面積
C:バックグラウンド(空気の散乱・蛍光・装置など)の面積
ただし日本薬局方は、これは結晶化度を得る絶対的な方法ではなく、一般には比較の目的にだけ使えると注意しています。ピークとハローの分け方、バックグラウンドの引き方で値が変わるからです。低分子の化合物でも、粉砕や急速な乾燥で一部が非晶質になった試料には、この式で非晶質の割合の目安をつけます。高分子では、1つの試料の中に結晶と非晶が本質的に共存します。高分子の結晶化度の考え方は高分子の物性の記事で扱っています。
定量:混合物中の結晶相の割合
ピークの強度は、その結晶相の量が多いほど大きくなるので、検量線を作れば混合物中の結晶相の割合も求められます。日本薬局方は、外部標準法・内部標準法・標準添加法(スパイキング法)を挙げ、通常は 10% 程度の結晶相を定量でき、条件が整えばそれより少量も可能としています。3つの検量法の考え方そのものは、HPLC などと共通です(検量線の3つの方法の記事)。XRD に特有なのは、試料の中で各相が均一に分散していることと、各相の粒子径が適切であること(細かく、ほぼ同程度)が、結果の正しさに欠かせない点です。すべての成分の結晶構造がわかっていれば、パターン全体を計算と合わせるリートベルト法で、より精度の高い定量ができます。
シェラーの式で結晶子サイズを見積もる
図3の4段目のように、結晶子が小さいとピークの幅が広がります。この関係を使って結晶子の大きさを見積もるのがシェラーの式です。式を覚える前に、なぜ小さいと広がるのかを押さえておきましょう。
なぜ小さい結晶ほどピークが広がるのか
厚さ τ の結晶子の中に、面間隔 d の格子面が N 枚並んでいるとします(τ = Nd)。ブラッグの条件ぴったりの角度 θB では、どの隣り合う面の間でも行路差がちょうど λ なので、N 枚すべての波がそろいます。
角度が θB から少しだけ(δ だけ)ずれると、隣り合う面の間の行路差は λ から少しずれます。そのずれは、1枚の差では小さくても、N 枚分積み重なると大きくなります。いちばん上の面といちばん下の面の間の余分なずれは、2d sin θ を θ で微分した 2d cos θ を使って、およそ 2Nd cos θ × δ = 2τ cos θ × δ です。これがちょうど1波長になると、上半分の面と下半分の面が半波長ずつずれて対になり、打ち消し合って強度がゼロになります。
2τ cos θ × δ ≈ λ より δ ≈ λ / (2τ cos θ)
強度がゼロになるのは θB ± δ、2θ の軸では ±2δ の位置です(ゼロからゼロまで 4δ)。半値全幅はその約半分の 2δ 程度なので、2θ の軸での幅はおよそ λ / (τ cos θ) になります(この1次元の単純なモデルで半値全幅を正確に計算すると、係数は約 0.89 です)。τ が大きい(面がたくさんある)ほど、わずかなずれで打ち消し合うのでピークは鋭く、τ が小さいほど広くなります。これがシェラーの式の形です。
シェラーの式
τ = Kλ / (β cos θ)
| 記号 | 意味 |
|---|---|
| τ | 結晶子の大きさ(規則正しく並んだ領域の平均の大きさ。粒子の大きさ以下) |
| K | 形状因子。1 に近い無次元の数で、典型的には約 0.9。結晶子の形や幅の定義で変わる(Kα の K=K 殻とは無関係) |
| λ | X線の波長 |
| β | 装置による広がりを差し引いたピークの半値全幅(2θ の軸での幅をラジアンで。Kβ の β とは無関係) |
| θ | ブラッグ角(ピーク位置 2θ の半分) |
式は P. シェラーが 1918 年に発表したものです。β を度のまま入れると値が約 57 倍ずれる(1 rad ≈ 57.3°)ので、必ず先にラジアンへ直します(1° = π/180 rad)。
前提と限界
シェラーの式は便利ですが、出てくる数値は「結晶子の大きさの目安」です。次の前提を外すと、値の意味が失われます。
- 装置の幅を差し引く:測った幅には装置そのものの幅が含まれます。結晶子が十分大きい標準物質(シリコンなど)の幅を測っておき、それを差し引きます。引き方には、ピークの形の仮定によって、幅の2乗どうしを引く方法(β2 = Bobs2 − binst2、Bobs は測った幅、binst は装置の幅)や、幅をそのまま引く方法などがあり、選び方で結果が変わります
- 大きい結晶子には使えない:試料による広がりが装置の幅に埋もれるため、おおよそ 0.1〜0.2 μm を超える大きさには適用できないとされます
- 幅の原因は大きさだけではない:格子のひずみ(場所によって面間隔が少しずつ違う)や欠陥も幅を広げます。それを全部大きさのせいにすると、結晶子を小さく見積もることになります。そのためシェラーの式で出した値は、結晶子の大きさの下限と考えるのが安全です
- 粒子径ではない:1つの粒子が多くの結晶子からできていることがあるので、電子顕微鏡で見える粒子の大きさとは一致しないことがあります
単結晶X線構造解析との違い
「X線で構造を決める」というとき、多くの場合は単結晶X線構造解析(X線結晶構造解析)を指します。粉末X線回折と原理は同じブラッグ回折ですが、試料と、得られる情報が大きく違います。
| 粉末X線回折 | 単結晶X線構造解析 | |
|---|---|---|
| 試料 | 無数の微結晶の集まり(バルク) | 1粒の単結晶 |
| データ | 2θ に対する強度(1次元。面間隔の近いピークは重なる) | 結晶を回して、個々の面からの回折点を3次元の向きごとに分けて測る |
| 主にわかること | 結晶相の同定、多形・溶媒和物の判別、結晶性と非晶質、混合物中の割合、格子定数、結晶子サイズ | 単位格子と原子の座標 → 結合の長さと角度、配座、相対配置、分子どうしの並び方(水素結合など)。異常分散の解析で絶対配置 |
| 構造決定 | できる場合もあるが、ピークの重なりのため一般に難しい | 結晶構造は一般にこちらで決める |
日本薬局方も、結晶構造は一般に単結晶の回折データから決めるとし、有機結晶は格子定数が比較的大きく、対称性が低く、散乱が弱いので、その構造解析は容易ではないと述べています。単結晶X線構造解析で絶対配置を決める方法(異常分散・Flack パラメーター)と、結晶が得られないときの Mosher 法との比較は、絶対配置と相対配置の決め方で解説しています。
2つは補い合う:その1粒はバルクを代表しているか
単結晶構造解析で測るのは、選んだ1粒だけです。それがフラスコの中の粉末全体と同じ結晶形である保証はありません。そこで、単結晶の構造から計算した粉末パターンと、バルク試料の粉末X線回折パターンを比べます。一致すれば、構造を決めた結晶とバルクが同じ結晶形だと言えます。一致しなければ、バルクには別の多形や非晶質が混ざっている可能性があります。
有機合成・医薬品での使いどころ
有機化学の研究室で XRD が出てくるのは、主に「固体の状態」を確かめたい場面です。
- 再結晶・晶析で得た固体の結晶形の確認:溶媒や冷却速度で別の結晶形が出ることがある。融点の違いに気づいたら XRD で格子を比べる(再結晶の操作は再結晶の記事、晶析の考え方は晶析の記事)
- 塩や共結晶ができたか、ただ混ざっただけか:物理的な混合物なら各成分のパターンの重ね合わせ、新しい結晶相ならどちらにもない位置にピークが出る
- 水和物・溶媒和物の判別:格子が違うのでパターンが違う。溶媒の数は熱分析(TG-DTA:加熱による重量減少)と組み合わせて決める
- 非晶質かどうか:急速な濃縮や凍結乾燥で得た固体が、ハローだけになっていないかを見る
- 医薬品の結晶形の管理:結晶形で溶けやすさや安定性が変わりうるので、開発ではどの結晶形を使うかを決めて作り分けることが重視される(経緯は晶析の記事)。日本薬局方〈2.58〉が測定と同定の手順を定めている
- 無機材料・多孔性材料:酸化物の結晶相の同定や、MOF(金属有機構造体)の骨格が保たれているかの確認
計算例(数値は計算練習用の仮の値)
ここからの例題の数値は、計算の練習のために作った仮の値で、実在の化合物の測定値ではありません。波長は Cu Kα1 の λ = 0.15406 nm を使います。有効数字の扱いは有効数字の記事を参照してください。
例題1:2θ から面間隔を求める
Cu Kα1 線で測ったパターンで、2θ = 20.00° にピークがあった。n = 1 として面間隔 d を求めよ。
θ = 10.00°、sin 10.00° = 0.17365。
d = λ / (2 sin θ) = 0.15406 / (2 × 0.17365) = 0.4436 nm。
2θ = 20° を誤ってそのまま θ として使うと、d = 0.15406 / (2 sin 20°) = 0.2252 nm となり、半分近い値になってしまう。
例題2:面間隔から 2θ を求める(高次の反射)
面間隔 d = 0.400 nm の格子面について、Cu Kα1 線での1次(n = 1)と2次(n = 2)の回折の 2θ を求めよ。
1次:sin θ = λ / (2d) = 0.15406 / 0.800 = 0.19258、θ = 11.10°、2θ = 22.21°。
2次:sin θ = 2λ / (2d) = 0.38515、θ = 22.65°、2θ = 45.31°。
2次の回折は、面間隔 d/2 = 0.200 nm の面による1次の回折と同じ角度に出る。角度は2倍にはならない(sin が2倍になる)ことに注意。
例題3:Kα1 と Kα2 の分裂
Cu Kα1(0.15406 nm)と Kα2(0.15444 nm)で、同じ面からのピークは 2θ = 20° 付近と 80° 付近で、それぞれ何度離れて現れるか。
Δλ / λ = (0.15444 − 0.15406) / 0.15406 ≈ 0.0025(精密な値では 0.00246)。
Δ(2θ) = 2 × (Δλ / λ) × tan θ(ラジアン)。
2θ = 20°:2 × 0.00246 × tan 10° = 2 × 0.00246 × 0.1763 = 0.00087 rad ≈ 0.05°。
2θ = 80°:2 × 0.00246 × tan 40° = 2 × 0.00246 × 0.8391 = 0.00413 rad ≈ 0.24°。
例題4:シェラーの式
2θ = 30.00° のピークの半値全幅が 0.30° だった。同じ条件で測った標準物質の半値全幅(装置の幅)は 0.10° である。幅の2乗どうしを引いて装置の幅を除き、K = 0.9 として結晶子の大きさを見積もれ。
β = √(0.302 − 0.102) = √0.080 = 0.283°。ラジアンに直すと 0.283 × π/180 = 0.004937 rad。
θ = 15.00°、cos 15.00° = 0.9659。
τ = 0.9 × 0.15406 / (0.004937 × 0.9659) = 約 29 nm。
参考:装置の幅を引かずに 0.30° のまま計算すると約 27 nm、幅をそのまま引いて β = 0.20° とすると約 41 nm になる。引き方ひとつで値がこれだけ変わるので、シェラーの式の値は目安として扱い、どう補正したかを必ず書き添える。
例題5:試料の高さのずれ
ゴニオメーターの半径 R = 200 mm の装置で、試料面が回転軸から s = 0.3 mm ずれていた。2θ = 20° のピークの位置はおよそ何度ずれるか。日本薬局方の同定の目安(0.2°)と比べよ。
|Δ(2θ)| ≈ (2s / R) cos θ = (2 × 0.3 / 200) × cos 10° = 0.003 × 0.9848 = 0.00295 rad ≈ 0.17°。
0.3 mm のずれだけで、照合の目安 0.2° に近いずれになる。試料の表面をホルダーの縁にそろえて平らに詰めることが、同定の信頼性に直結する。
試験で確認しておきたい点
機器分析の試験や院試の準備では、ブラッグの式を図から導けるか、θ と 2θ を取り違えずに d を計算できるか、粉末と単結晶でわかることの違い、結晶と非晶質のパターンの違い、シェラーの式の各記号と限界を、それぞれ自分の言葉で説明できるかを確かめておきましょう。
まとめ
ブラッグの式は、規則正しく並んだ面が鏡のように X線を返し、その返り方がそろう角度を選び出しているという、ただそれだけのことを書いた式でした。この1点を押さえておけば、低角ほど面間隔が大きい理由も、非晶質でピークが出ない理由も、小さい結晶でピークが広がる理由も、同じ筋で説明できます。
よくある質問
XRD(X-ray diffraction、X線回折)は、試料に X線を当て、結晶の中で規則正しく並んだ原子の層で散乱した X線が強め合う角度と強さを測る分析法です。強め合う角度はブラッグの式 2d sin θ = nλ で決まり、角度から格子面の間隔 d がわかります。粉末試料で測る粉末X線回折は結晶相の同定や結晶多形・非晶質の判別に、単結晶で測る単結晶X線構造解析は原子の位置を決める構造解析に使われます。
面間隔 d の平行な2枚の格子面で、X線が格子面と角度 θ をなして鏡の向きに散乱すると考えます。下の面で散乱する光線は、上の面で散乱する光線より、入射側と出射側でそれぞれ d sin θ、合わせて 2d sin θ だけ長い道のりを進みます。この行路差が波長 λ の整数倍のとき2つの波は強め合うので、2d sin θ = nλ が回折の条件になります。
X線が試料に入ってきた方向をそのまま延長した線と、回折した X線の方向とのなす角が、格子面と X線のなす角 θ の2倍になるからです。検出器はこの角度の位置で X線を受けるので、装置は 2θ を記録します。ブラッグの式に入れるのはその半分の θ なので、2θ = 20° のピークなら sin 10° を使って面間隔を計算します。
結晶では原子や分子が長い距離にわたって同じ間隔で並んでいるので、ブラッグの条件を満たす角度でだけ多数の格子面からの散乱波がそろい、鋭いピークが並びます。非晶質(アモルファス)には近い範囲のだいたいの距離はありますが、それが遠くまで周期的に繰り返されないため、鋭いピークは出ず、幅の広いなだらかな山(ハロー)だけが現れます。両者が混ざった試料では、ピークとハローの面積からおよその結晶化度を見積もれます。
シェラーの式 τ = Kλ / (β cos θ) は、ピークの幅 β から結晶子(規則正しく並んだ領域)の平均の大きさ τ を見積もる式です。K は約 0.9 の形状因子、β は装置の幅を差し引いた半値全幅をラジアンで表したものです。格子のひずみも幅を広げるので得られる値は下限の目安で、おおよそ 0.1〜0.2 μm を超える結晶子には使えません。また、結晶子の大きさは粒子の大きさとは一致しないことがあります。
関連記事
機器分析の全体像は機器分析総まとめ、分液・カラム・再結晶などの実験操作は有機化学実験の基本操作まとめにまとめています。
- 絶対配置と相対配置の決め方|NMRで絶対配置が決まらない理由とMosher法
- 晶析とは?再結晶との違いと過飽和・核生成|冷却・貧溶媒晶析と結晶多形
- 再結晶のやり方と溶媒の選び方|手順・結晶が出ないとき・油状化の対処
- 高分子の物性|Tgと結晶性・分子量分布の読み方と溶解・難燃化の原理
- 検量線とは?絶対検量線法・内部標準法・標準添加法の違いと使い分け
- ランベルト・ベールの法則とは?吸光度・透過率・モル吸光係数の求め方
- 「四面体中心の立体化学」完全解説|鏡像異性体・R/S配置・ジアステレオマー・メソ化合物を徹底比較
- DSCとは?示差走査熱量測定の原理・DSC曲線の読み方・熱履歴と結晶化度
- TG-DTAとは?熱重量測定と示差熱分析の原理・TG曲線の読み方と計算例