有機反応10大機構の地図|SN1/SN2・Diels-Alder・Wittigを一望する
有機化学の学習で最もつまずきやすいのが「反応機構の理解」です。試薬の名前は覚えたのに、なぜその反応が起こるのか、立体化学はどうなるのか—いざ問題を解こうとすると手が止まる経験はありませんか?
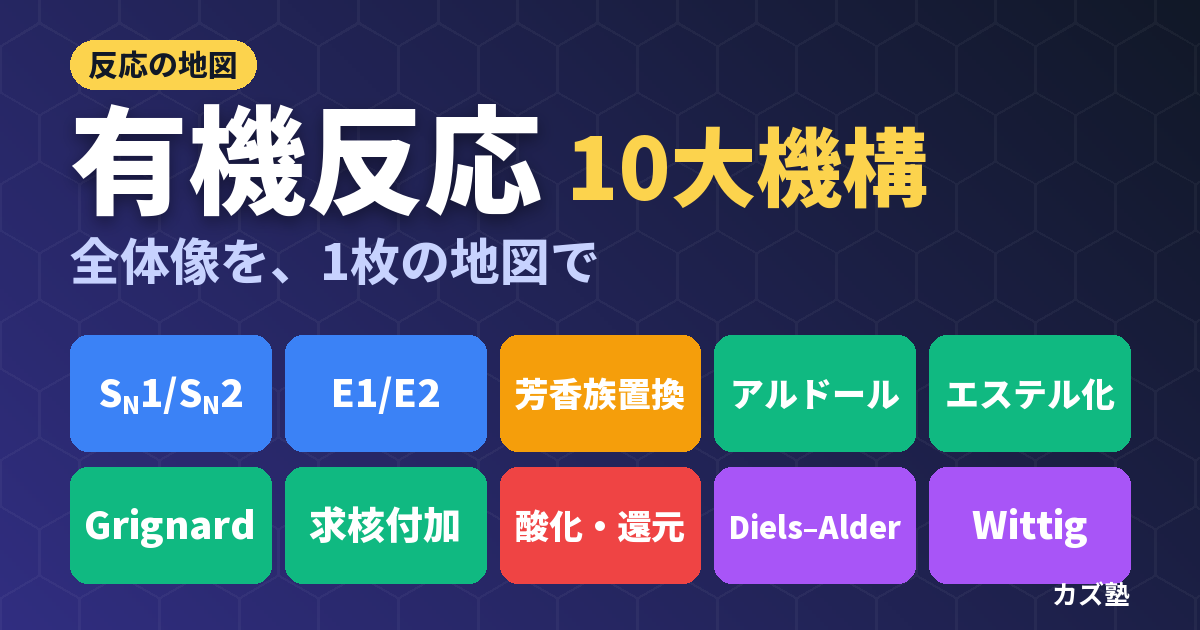
このページでは、大学有機化学で必須の10大反応を体系的に整理しています。各反応の詳細解説記事へのリンクをまとめているので、学びたい反応をクリックして参照してください。
有機化学反応の分類
有機化学の反応はその結合の切れ方・できかたによって大きく分類できます。分類を意識して学ぶと、初めて見る反応でも類推しやすくなります。
| 分類 | 反応の本質 | 代表反応 |
|---|---|---|
| 求核置換反応 | Nu が置換基(LG)を押し出す | SN1, SN2 |
| 脱離反応 | H と LG が脱離して π 結合が生成 | E1, E2, E1cb |
| 求電子置換反応 | 芳香環の π 電子が E+ を捕まえる | EAS(ハロゲン化・ニトロ化・Friedel-Crafts) |
| 求核付加反応 | Nu が C=O などの π 結合に付加 | Grignard 反応・カルボニル求核付加・アルドール |
| 縮合・付加脱離 | 付加の後に水などが脱離する | エステル化・アミド化・アセタール形成 |
| ペリサイクリック反応 | 電子が環状に移動する協奏反応 | Diels-Alder・Wittig・Cope 転位 |
| 酸化還元反応 | 炭素の酸化状態が変化する | PCC・LiAlH4・Birch・接触水素添加 |
置換・脱離反応
難易度:★★★☆
ハロゲン化アルキルの求核置換反応。SN2 は Walden 反転・一段階、SN1 はカルボカチオン経由・ラセミ化。基質・求核剤・溶媒の 3 要素が反応経路を決める。
→ SN1/SN2 反応の詳細記事
難易度:★★★☆
塩基による H と脱離基の除去で C=C が生成。E2 はアンチペリプラナー必須。シクロヘキサンのジアキシアル条件が頻出。Zaitsev 則 vs Hofmann 則の使い分けも重要。
→ E1/E2 反応の詳細記事
難易度:★★★☆
ハロゲン化・ニトロ化・スルホン化・Friedel-Crafts 反応。σ 錯体(Wheland 中間体)と配向性(オルト/パラ vs メタ)が核心。
→ EAS の詳細記事
脱離反応でどちらのアルケンが主生成物になるかを決めるのがザイツェフ則です。より置換基の多い安定なアルケンが有利になる理由と、かさ高い塩基でホフマン生成物へ切り替わる例外を、E1・E2の機構から解説しています。
→ ザイツェフ則の詳細記事を読む
脱離反応は、アルケンを作る4つの系統(脱離・カルボニルオレフィン化・アルキンの部分還元など)のひとつでもあります。出発物質と目的の二重結合の位置・幾何異性から方法を選ぶ判断の順番をまとめています。
→ アルケンの作り方・合成法の詳細記事を読む
EAS のうち Friedel-Crafts 反応は、アルキル化とアシル化で挙動がはっきり分かれます。アルキル化はカルボカチオンが転位し、導入基が環を活性化するため多置換も止まりません。アシル化はアシリウムイオンが共鳴安定化されているので転位せず、導入基が電子求引性なのでモノで止まります。直鎖アルキル基は「アシル化 → カルボニル還元」の2段階で入れるのが定石です。
→ フリーデル・クラフツアルキル化の詳細記事を読む
→ フリーデル・クラフツアシル化の詳細記事を読む
カルボカチオンの転位そのものが主役の反応がピナコール転位です。ジオールが酸でカルボカチオンになり、1,2-シフトでケトンへ変わる流れと、どの基が動きやすいかを機構から解説しています。
→ ピナコール転位とは?機構と移動しやすさ・セミピナコール転位との違い
窒素への転位の代表がクルチウス転位です。アシルアジドを加熱すると N2 が抜けながら R 基が窒素へ移り、イソシアネートを経て炭素が1つ少ないアミンやカルバメートが得られます。
→ クルチウス転位の詳細記事を読む
ピナコール転位・クルチウス転位・ベックマン転位・バイヤー・ビリガー酸化・クライゼン転位などを「何がどこへ移るか」で並べた一覧は転位反応とは?一覧と分類です。
環状アセタールの酸素を炭素に置き換えてテトラヒドロピラン環を作る転位として、ペタシス・フェリエ転位もあります。ルイス酸で環が開き、分子内アルドールで再び閉じる流れと、2,6-cis 体になる理由を解説しています。
→ ペタシス・フェリエ転位の詳細記事を読む
置換反応の出発点になるハロゲン化アルキルの反応性(R–I > R–Br > R–Cl ≫ R–F)は、C–X 結合の極性と脱離基の能力の2つで決まります。アルコールの OH を立体反転させながらハロゲンに置き換えるのがアッペル反応です。
→ ハロゲン化アルキルの詳細記事を読む
→ アッペル反応の詳細記事を読む
そのハロゲン化アルキルを、アルカン・アルケン・アルコールのどこからどの試薬で作るかは、出発物質別に選び方を整理した記事があります。
→ アルキルハライドの合成法の詳細記事を読む
SN2 で立体が反転する現象にはワルデン反転という名前があります。反転しても R/S の記号が変わらない場合がある理由まで含めて、ワルデン反転とはで解説しています。
アルケンの π 電子が求電子剤と反応し、カルボカチオンを経て二重結合の両端に原子団が付くのが求電子付加です。マルコフニコフ則・転位・立体化学まで、なぜそうなるかを1本の筋で解説しています。
→ 求電子付加反応の詳細記事を読む
求電子付加とは逆に、ラジカルが二重結合へ付く反応では、HBr に過酸化物を加えると逆マルコフニコフ型の生成物になります。カルベンが付くとシクロプロパンができ、アルケンの立体配置はそのまま保たれます。
→ ラジカル付加反応と付加重合の詳細記事を読む
→ カルベン付加・シクロプロパン化の詳細記事を読む
三重結合をもつアルキンは、末端の C–H が比較的酸性なので、アセチリドアニオンを作って炭素鎖を延ばせるのが特徴です。作り方から、付加・還元・酸化までを順にたどれます。
→ アルキンの作り方・合成法の詳細記事を読む
→ アセチリドアニオンのアルキル化の詳細記事を読む
→ アルキンへの付加反応の詳細記事を読む
→ アルキンの還元と酸化の詳細記事を読む
共役ジエンに HBr などが付くと、アリルカチオンを経て1,2-付加体と1,4-付加体の2種類ができ、温度で主生成物が入れ替わります。仕組みは共役ジエンの1,2-付加と1,4-付加で解説しています。
求核置換の代表的な応用がウィリアムソンエーテル合成です。アルコキシドがハロアルカンを SN2 で置換してエーテルを作るため、ハライド側は1級に限られ、3級では E2 脱離に逃げます。非対称エーテルでは「かさ高い側をアルコキシド、小さい側をハライド」に組むのが鉄則です。
→ ウィリアムソンエーテル合成の詳細記事を読む
カルボニルへの求核付加・縮合
難易度:★★★☆
C=O の δ+ 炭素に Nu が攻撃。NaBH4/LiAlH4・シアノヒドリン・アセタール・イミン・エナミン形成を体系化。1,2 付加 vs 1,4 付加(マイケル)の選択性も解説。
→ 求核付加の詳細記事
難易度:★★★☆
エノラートによる C−C 結合形成反応。速度論的 vs 熱力学的エノラート・クロスアルドール問題・Robinson アニュレーションまで解説。LDA 使用の制御アルドールが院試頻出。
→ アルドール反応の詳細記事
→ 機構と立体選択性(Zimmerman–Traxler・不斉アルドール)
→ エバンスアルドール反応(オキサゾリジノン補助基)
難易度:★★★☆
Fischer エステル化の6段階機構と平衡制御。酸クロリド・酸無水物による非可逆合成。けん化(塩基加水分解)が非可逆な理由を機構から解説。
→ エステル化の詳細記事
→ 加水分解の条件比較(エステル・アミド・ニトリル)
難易度:★★★☆
RMgX の δ− 炭素がカルボニルを攻撃して C−C 結合を形成。基質スコープ(HCHO→1°/RCHO→2°/R2CO→3°/エステル→3° 2 当量)と Cram 則による立体選択性。
→ Grignard 試薬・反応の詳細記事
難易度:★★★☆
リンイリドが C=O を C=C に変換。非安定化イリド→Z 選択・安定化イリド→E 選択。HWE 反応・Schlosser 修正との使い分けが重要。
→ Wittig 反応の詳細記事
難易度:★★★★
ジエン(4π)+ジエノフィル(2π)→シクロヘキセン。s-シス配座・endo 則・位置選択性(オルト/パラ則)・立体特異性の4要素が院試頻出。
→ Diels-Alder 反応の詳細記事
アルドール反応の求電子剤(カルボニル)をイミニウムイオンに置き換えた発展形がマンニッヒ反応です。α-H をもつカルボニル・アルデヒド・アミンの3成分縮合でマンニッヒ塩基を与え、脱離によるエノン合成や還元的アミノ化との対比も院試で頻出します。
→ マンニッヒ反応の詳細記事を読む
アルドール反応の攻撃対象をアルデヒド・ケトンからエステルに変えるとクライゼン縮合になります。エステルのカルボニル炭素にはOR−という脱離基があるため付加−脱離機構が進行し、β-ケトエステル(1,3-ジカルボニル)が生成します。触媒量で進むアルドール反応と異なり、生成物の酸性α-Hを利用するために化学量論量の塩基が必要になる点が対比のポイントです。分子内版のDieckmann縮合による環状β-ケトエステル合成もあわせて解説しています。
→ クライゼン縮合の詳細記事を読む
カルボニルにアルコールが付加するとヘミアセタール→アセタールが生じます。オキソカルベニウムイオンを経る可逆な酸触媒機構で、カルボニルの保護基やグルコースの環化・グリコシド結合の正体でもあります。
→ アセタール・ヘミアセタール生成の詳細記事を読む
カルボニルにアミンが付加してイミン・イミニウムを経て還元すると還元的アミノ化になります。NaBH3CN/NaBH(OAc)3 による選択的還元でアミンを作り分けるアミン合成の主力法で、上記マンニッヒ反応との対比も頻出です。
→ 還元的アミノ化の詳細記事を読む
メチルケトン(CH3CO–)やCH3CH(OH)–構造の検出にはヨードホルム反応を使います。α位が3回ヨウ素化されてC–Cが開裂し、黄色沈殿CHI3を与える反応で、構造決定問題の定番です。
→ ヨードホルム反応の詳細記事を読む
逆にα水素を持たないアルデヒド(ベンズアルデヒド・ホルムアルデヒド)は、強塩基でアルドール反応ができず、カニッツァロ反応(ヒドリド移動による不均化)でカルボン酸塩とアルコールを生じます。α水素の有無でアルドールと分岐する対の反応です。
→ カニッツァロ反応の詳細記事を読む
ジアルキル亜鉛のアルデヒドへの付加を自己触媒にまで押し進めた例が硤合反応です。生成物の亜鉛アルコキシドが自分の生成を触媒するため、ほぼラセミ体(ee 0.00005%)から ee 99.5% 超まで立体の偏りが増幅します。2026年のノーベル化学賞の対象になった反応です。
→ 硤合反応の詳細記事を読む
カルボニルへの付加でどちらの面から攻撃されるかを予測するのが Felkin–Anh モデルです。α位に不斉炭素がある基質で主生成物のジアステレオマーを決められます。カルボニルの α 位の置換反応はエノール・エノラートを経て進むので、ケト–エノール互変異性が土台になります。
→ Felkin–Anhモデルの詳細記事を読む
→ ケト・エノール互変異性の詳細記事を読む
エノラートのアルキル化の代表例がアセト酢酸エステル合成です。β-ケトエステルをアルキル化したのち、加水分解と脱炭酸でメチルケトンを得ます。マロン酸エステル合成(カルボン酸を与える)との使い分けが頻出です。
→ アセト酢酸エステル合成の詳細記事を読む
カルボニルを C=C に変える反応として、Wittig 反応や HWE 反応のほかにジュリア・コシエンスキーオレフィン化があります。E 選択性が高く、Wittig・HWE との違いは反応剤(スルホン)の性質にあります。
→ ジュリア・コシエンスキーオレフィン化の詳細記事を読む
クロスカップリング(金属中心で組み替える)
パラジウムなどの金属が、いったん基質を自分に載せてから結合を繋ぎ替える反応群です。触媒サイクルの骨格(酸化的付加 → トランスメタル化 → 還元的脱離)は共通なので、まず鈴木・宮浦カップリングで型を覚え、ほかは「どこが違うか」で押さえるのが最短です。院試での出題頻度が高い領域でもあります。
| 反応 | 何が特徴か | 難易度 |
|---|---|---|
| 鈴木・宮浦カップリング | ボロン酸+塩基。触媒サイクルの基本形はここで押さえる | ★★★☆ |
| Heck反応 | 唯一トランスメタル化が無い。相手はただのアルケン | ★★★★ |
| 薗頭カップリング | PdとCuの2つの環が噛み合う。末端アルキン限定 | ★★★★ |
| 根岸カップリング | 有機亜鉛。塩基が要らず sp3 炭素にも使える | ★★★★ |
| 右田・小杉・スティル | 有機スズ。中性条件で進むが毒性が難点 | ★★★★ |
| バックワルド・ハートウィグ | C−N結合を作る。三浦アリール化も同じ骨格 | ★★★★ |
| ギルマン試薬 | Pdを使わない。1,4-付加とアルキル同士のカップリング | ★★★★ |
| オレフィンメタセシス | 二重結合を組み替える。Ru カルベン触媒 | ★★★★ |
| 野崎・檜山・岸反応 | Cr/Ni。ケトンを壊さずアリルやビニルを付ける | ★★★★★ |
酸化還元反応
有機酸化還元では炭素の酸化状態の変化を軸に理解します。アルコール酸化・アルケン酸化・Baeyer-Villiger 酸化・ヒドリド還元・接触水素添加・Birch 還元を体系的に整理した記事です。
アルケンの酸化では、アップジョンジヒドロキシル化(触媒量のOsO4 + NMOでシス-1,2-ジオールを生成)も頻出テーマです。Criegee機構によるsyn付加でシスジオールが得られる点は、mCPBAによるエポキシ化→加水分解で得られるアンチジオールと対比され、キラルリガンドを加えたSharpless不斉ジヒドロキシル化への展開も院試で問われます。
→ アップジョンジヒドロキシル化の詳細記事を読む
アルケンからアルコールを作る際、酸触媒水和(マルコフニコフ)の裏返しになるのがヒドロホウ素化・酸化です。BH3→H2O2/NaOHで、逆マルコフニコフ配向・syn付加・転位なしのアルコールを与えます。
→ ヒドロホウ素化・酸化の詳細記事を読む
同じくアルケンの酸化でも、パラジウム触媒を使い末端アルケンをメチルケトンへ変えるのがワッカー酸化です。Pd(II) が酸化剤として働き、Cu と O2 で再生される触媒サイクルを解説しています。
→ ワッカー酸化の詳細記事を読む
ケトン・アルデヒドのC=OをCH2まで完全還元する相補的な2手法がクレメンゼン還元(Zn-Hg/HCl=酸性)とウォルフ・キッシュナー還元(NH2NH2/KOH=塩基性)です。基質が酸・塩基どちらに弱いかで使い分け、フリーデルクラフツ・アシル化との連携で直鎖アルキルベンゼンを合成します。
→ クレメンゼン/ウォルフ・キッシュナー還元の詳細記事を読む
還元で立体まで決めたいときは、還元剤ではなく基質の形を固定するのが定石です。β-ヒドロキシケトンに Et2BOMe を加えてホウ素の六員環キレートを組ませると、NaBH4 のヒドリドがアキシアル方向から入り syn-1,3-ジオールが得られます(奈良坂・プラサード還元)。anti 体が欲しいときは、ヒドロキシ基につながったホウ素が分子内でヒドリドを渡すエバンス・サクセナ還元を選びます。試薬の違いではなく「ヒドリドが外から来るか内から渡されるか」で立体が決まります。
→ 奈良坂・プラサード還元(syn)の詳細記事を読む / エバンス・サクセナ還元(anti)の詳細記事を読む
学習ロードマップ
はじめて有機化学を学ぶ方、または体系的に復習したい方は以下の順番で学習することをお勧めします。
試薬解説記事も合わせて読む
反応機構の理解を深めるには、使用する試薬についての知識も不可欠です。カズ塾では以下の試薬解説記事も用意しています。
| 試薬 | 主な用途 | 記事リンク |
|---|---|---|
| LDA(リチウムジイソプロピルアミド) | 速度論的エノラート生成・Z 選択的 | LDA 完全解説 |
| DIBAL(水素化ジイソブチルアルミニウム) | エステル → アルデヒド部分還元(−78°C) | DIBAL 完全解説 |
| NBS(N-ブロモスクシンイミド) | ベンジル・アリル位のラジカル臭素化 | NBS 完全解説 |
| Grignard 試薬(RMgX) | 調製法・Schlenk 平衡・実験操作 | Grignard 試薬 完全解説 |
| mCPBA(メタクロロ過安息香酸) | エポキシ化・Baeyer–Villiger 酸化 | mCPBA 完全解説 |
| Swern/DMP/PCC 酸化系 | アルコール → アルデヒド/ケトン酸化 | DMSO 酸化系 比較解説 |
| SOCl2(塩化チオニル) | カルボン酸 → 酸塩化物・ROH → RCl | SOCl2 完全解説 |
ほかの一覧ページ
- 有機化学の試薬を選ぶ基準:試薬の選び方と使い分け
- 官能基シリーズ総まとめ:24種の官能基の構造と解説記事
- 大学有機化学の完全攻略ガイド:教科書の章立てで学ぶ学習ロードマップ
- 有機化学者列伝まとめ:反応を生んだ化学者たちの列伝
- 有機化学の人名反応一覧:酸化・還元・転位・カップリング別に引ける索引
- 元素図鑑:有機化学で使う元素の性質
よくある質問(FAQ)
「丸暗記」は最も非効率な方法です。有機化学の反応は「電子はどこからどこへ動くか」という共通のロジックで動いています。求核剤(電子が豊富)が求電子体(電子が不足)を攻撃する—この原則を軸に、各反応の機構を「なぜそうなるのか」と考えながら追うことが大切です。本サイトの各記事では機構を段階ごとに ASCII 図で示し、理由を言語化しています。
院試の頻出度・出題点数の観点では SN1/SN2 > E1/E2 > アルドール反応 > Grignard 反応 > EAS > Diels-Alder の順で優先度が高いことが多いです。ただし大学・専攻によって傾向が異なるため、過去問を確認しながら優先順位を調整してください。本サイトでは各記事に「院試頻出パターン 3 問」を収録していますので、そこから演習を始めることをお勧めします。
主要な反応の全体反応式(基質 + 試薬 → 生成物)は最低限覚える必要があります。ただし機構を理解していれば、全体式は自然と導けるようになります。「この試薬はどんな変換を行うのか」をまず把握し、次に「なぜそうなるのか(機構)」を理解する順番が効率的です。
立体化学は反応ごとに個別に覚えるのではなく、「反応の機構から立体を導く」習慣をつけることが重要です。例えば SN2 は背面攻撃なので必ず反転(Walden 反転)、E2 は anti periplanar 必須、Diels-Alder は suprafacial-suprafacial でジエノフィルの立体が保存—という具合に、機構と立体を紐付けて覚えます。本サイトの各記事では立体化学を重点的に解説しています。
巻矢印は「電子対の動き」を表します。矢印の尾(始点)が電子の出どころ(孤立電子対、共有結合)で、矢印の頭(終点)が電子の行き先(新しい結合・電荷の移動先)です。基本のパターンは①孤立電子対 → 空の軌道(求核付加・求核置換)、②結合電子対 → 隣の原子(脱離・転位)の 2 種類です。本サイトの各記事では巻矢印に対応する ASCII 図を示しながら解説しています。