スルホン酸・スルホ基(-SO3H)の構造式と電子式|pKaと強酸性の理由を解説
※本記事にはプロモーション(アフィリエイト広告)が含まれています。
洗濯用洗剤の成分表示に「直鎖アルキルベンゼンスルホン酸ナトリウム」と書かれているのを見たことがあるでしょうか。有機化学の実験でアセタール化に使う p-トルエンスルホン酸(TsOH)、アルコールを SN2 にかけるためのトシラート、燃料電池の電解質膜——どれも主役は同じ原子団 –SO3H、スルホ基です。
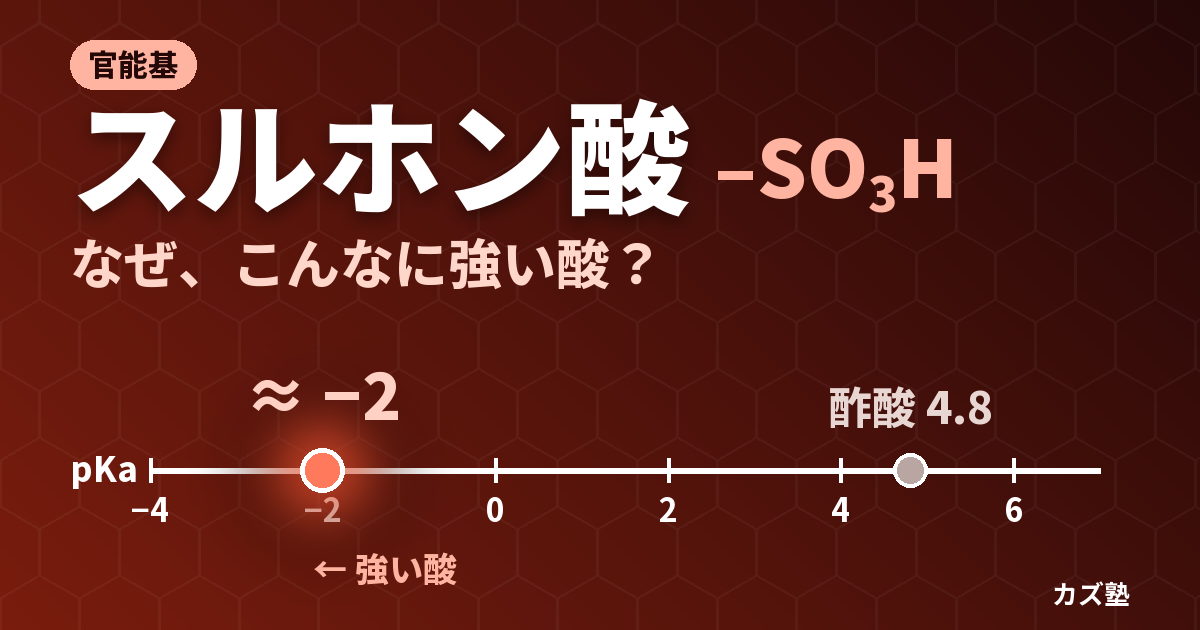
スルホン酸(sulfonic acid)は「〜酸」という名前ではカルボン酸の仲間に見えますが、酸としての強さはまるで違います。酢酸の pKa が 4.76 なのに対し、メタンスルホン酸は約 −2。水中ではほぼ完全に電離し、塩酸や硫酸と同じ強酸に分類されます。塩やエステルに変えやすく、界面活性剤、医薬品、ポリマー、色素へと応用が広がっているのも、この強酸性が出発点です。
この記事では、まず検索でよく聞かれる「構造式・電子式」と「スルホ基・スルホン酸基・スルホン基の呼び分け」に答え、そのあと強酸性の理由、スルホン化、トシラート、サルファ剤、洗剤までを「共役塩基 –SO3− がとても安定」という1本の軸で読んでいきます。強い酸になるのも、良い脱離基になるのも、硬水でも洗剤が働くのも、この1つの性質から出てきます。
スルホ基(–SO3H)とは——構造式と電子式
スルホ基は、硫黄原子 S を中心に、酸素3つと炭素1つが結合した原子団です。示性式は R–SO3H。3つの酸素のうち2つは S と二重結合(S=O)で結ばれ、残りの1つはヒドロキシ基として S についています(S–OH)。スルホ基をもつ化合物 R–SO3H をまとめてスルホン酸と呼びます。
硫酸 H2SO4(HO–SO2–OH)と並べると関係がよくわかります。硫酸の –OH の1つを炭素の基 R に取り替えたものがスルホン酸です。「S=O が2本」という骨格は硫酸と同じで、酸の強さが硫酸に近いのもこのためです。
構造式の書き方——S=O が2本、S–OH が1本
構造式は S を中央に置き、上下に =O を1つずつ、右に –O–H、左に R を書きます。電子式(ルイス構造)では、これに酸素の孤立電子対を書き添えます。=O の酸素にも –OH の酸素にも孤立電子対が2組ずつあり、硫黄には孤立電子対がありません。硫黄の最外殻電子6個は、4つの相手との結合にすべて使われています。
S の価数と形式電荷——書き方が2通りある理由
S=O を二重結合で書くと、硫黄は6本の結合(S=O 2本で4本分、S–O と S–C で2本)をもち、まわりの電子は12個になります。オクテット(8個)を超えるので、この書き方は「原子価殻の拡張」と呼ばれることがあります。このとき S も酸素も形式電荷は 0 です。S が6本の結合をもつので「6価」と呼ぶことがありますが、これは結合の本数(原子価)のことで、酸化数とは別です(酸化数は C–S 結合を −1 と数えて +4。数え方はチオールの記事の表)。
一方、オクテット則を守る流儀では S=O を分けて S+–O− と書きます。2本とも分けると、S の形式電荷が +2、2つの酸素がそれぞれ −1 で、分子全体は中性のままです。大学の講義や教科書ではどちらも登場しますが、どちらで書いても指している分子は同じです。
注意したいのは、オクテット則の書き方を選んだら形式電荷を必ず書き添えることです。電荷を書かずに S–O の単結合を4本並べただけの図は、酸素の電子が数え合わない別の構造になってしまいます。迷ったら二重結合2本で書き、「S の形式電荷は 0」と言えるようにしておくのが安全です。
立体構造——S のまわりは四面体
S は4つの原子(O・O・O・C)と結合し、孤立電子対をもちません。電子対反発(VSEPR)の考え方では、電子密度が4方向に向かうので四面体形になります。「二重結合を含むから平面」と考えるのは誤りで、ここがカルボキシ基 –COOH(炭素のまわりに3方向で平面)との大きな違いです。
S–O 結合が強く分極しているので、スルホ基は非常に極性の大きい原子団です。酸の形でも水によく溶け、ナトリウム塩などにすると、さらに水に溶けやすくなります。染料や医薬品にスルホ基を入れて水溶性にする使い方は、この性質によります。
スルホ基・スルホン酸基・スルホン基・スルホナト基の違い
「スルホ」のつく呼び名は似ていて、取り違えやすいところです。結論から言うと、スルホ基とスルホン酸基は同じもの(–SO3H)、スルホナト基はその H+ が外れた形(–SO3−)、スルホン基は正式な名前ではない、の3点です。
| 呼び名 | 構造 | 何を指すか・使いどころ |
|---|---|---|
| スルホ基 | –SO3H | IUPAC の置換基名(接頭語 sulfo-)。ほかに優先する官能基がある分子の中で使う(例:4-スルホ安息香酸) |
| スルホン酸基 | –SO3H | スルホ基と同じもの。日本語の慣用で、高分子・材料・工業の分野でよく使われる |
| スルホン酸 | R–SO3H | スルホ基をもつ化合物の分類名。命名では接尾語「〜スルホン酸」 |
| スルホナト基 | –SO3− | スルホ基から H+ が外れた陰イオン形の置換基名(接頭語 sulfonato-) |
| スルホン酸イオン(スルホナート) | R–SO3− | スルホン酸の共役塩基。塩は「〜スルホン酸ナトリウム」のように呼ぶ |
| スルホニル基 | –SO2– | 酸素2つ。両側に別の原子がつく「橋渡し」の基 |
| スルホン | R–SO2–R′ | スルホニル基の両側が炭素の化合物。酸性の水素をもたない |
| スルホン基 | (定まらない) | IUPAC の名前ではない。–SO3H の意味で使われることも、–SO2– やスルホンの意味で使われることもある |
製品資料や和訳された文書では、「スルホン基」が –SO3H(あるいは塩の –SO3Na)の意味で使われている例も見かけます。読むときは構造式で確かめ、自分で書くときは使わない、というのが実践的な付き合い方です。
–SO3H と –SO3− は別物?——同じ基の酸型と塩基型
別の官能基ではありません。–SO3H(スルホ基)が H+ を1つ放すと –SO3−(スルホナト基)になる、酸と共役塩基の関係です。カルボキシ基 –COOH とカルボキシラート –COO− の関係と同じです。
水の中でどちらの形でいるかは、pKa と pH の差で決まります。Henderson–Hasselbalch の式 pH = pKa + log([A−]/[HA]) にスルホン酸の pKa ≈ −2 を入れると、pH 7 では [A−]/[HA] = 109、pH 1 の強い酸性でも 103 です。つまり水溶液中のスルホ基は、ふつうの pH ではほぼすべて –SO3− の形でいます。生化学の教科書でタウリンなどのスルホ基が –SO3− で描かれているのはこのためです。
| 書き方 | 名前 | 正体 |
|---|---|---|
| –SO3H | スルホ基(スルホン酸基) | 酸の形(中性) |
| –SO3− | スルホナト基 | 共役塩基の形(電荷 −1)。水中での主な形 |
| –SO3Na(–SO3− Na+) | スルホン酸ナトリウム | 塩。固体では陰イオンと Na+ の組 |
| SO3 | 三酸化硫黄 | 基ではなく独立した中性の分子。スルホン化の求電子剤 |
| HSO3+ | (プロトン化した SO3) | 強酸中で求電子剤として書かれる陽イオン |
スルホン酸の命名法——接尾語「スルホン酸」と接頭語「スルホ」
IUPAC 命名法では、スルホ基が主役(主特性基)のとき、母体の名前に接尾語 -sulfonic acid(〜スルホン酸)をつけます。CH3SO3H はメタンスルホン酸、C6H5SO3H はベンゼンスルホン酸です。カルボン酸は –COOH の炭素を主鎖に数え込みますが(CH3COOH はエタン酸)、スルホ基の S は炭素ではないので、母体の炭化水素名にそのままつけます。
分子内にカルボキシ基など、より優先順位の高い官能基があるときは、スルホ基は接頭語の sulfo-(スルホ)で表します。官能基の優先順位はカルボン酸がスルホン酸より上なので、パラ位に –SO3H をもつ安息香酸は「4-スルホ安息香酸」です。優先順位の全体は多官能性化合物の命名と優先順位表で整理しています。
| 構造 | IUPAC 名 | 慣用名・略号 |
|---|---|---|
| CH3SO3H | メタンスルホン酸 | MsOH |
| C6H5SO3H | ベンゼンスルホン酸 | — |
| p-CH3C6H4SO3H | 4-メチルベンゼンスルホン酸 | p-トルエンスルホン酸(TsOH) |
| CF3SO3H | トリフルオロメタンスルホン酸 | TfOH(トリフル酸) |
| p-H2NC6H4SO3H | 4-アミノベンゼンスルホン酸 | スルファニル酸 |
| H2NCH2CH2SO3H | 2-アミノエタンスルホン酸 | タウリン |
| p-HO3SC6H4COOH | 4-スルホ安息香酸 | (カルボン酸が主役なのでスルホは接頭語) |
略号の Ms・Ts・Tf は、それぞれメタンスルホニル(メシル)、p-トルエンスルホニル(トシル)、トリフルオロメタンスルホニル(トリフリル)という R–SO2– の部分を表します。だから TsOH は Ts に OH がついたスルホン酸、TsCl は塩化スルホニルの一つ(塩化トシル)、R–OTs はアルコールのエステル(トシラート)です。英語の語尾も規則的で、sulfonic acid(酸)→ sulfonate(陰イオン・塩・エステル)、sulfonyl(R–SO2– の基)と変わります。
スルホン酸が強酸である理由——共役塩基の共鳴と pKa
酸の強さは、H+ を放したあとに残る共役塩基がどれだけ安定かで決まります(酸と塩基の基本)。スルホン酸の共役塩基 R–SO3− は、次の2つの理由で非常に安定です。
理由1:負電荷が3つの酸素に分かれる
R–SO3− は、負電荷がどの酸素にあるかだけが違う3つの共鳴構造で表されます。実際の陰イオンは3つの重ね合わせで、3つの S–O 結合は等価になり、負電荷は3つの酸素に1/3ずつ分かれます。カルボン酸の共役塩基 R–COO− では、負電荷を受けもつ酸素は2つだけです。電荷は狭いところに集まるほど不安定なので、3つに分けられるスルホン酸イオンの方が安定です。
理由2:酸素を3つ抱えた硫黄が電子を引きつける
硫黄は3つの酸素に電子を引かれて、大きな正の部分電荷を帯びています(オクテット則の書き方では形式電荷 +2)。この正電荷が、酸素上に生じた負電荷を静電的に引き留めます。カルボキシラートの炭素にも正の部分電荷はありますが、酸素を2つしか持たない炭素より、酸素を3つ抱えた硫黄の方が引きつけは強くなります。
この2つが重なるため、スルホン酸の pKa は約 −2 で、酢酸(4.76)より6桁以上強い酸になります。pKa が1違うと酸解離定数 Ka は10倍違うので、6桁は100万倍以上という意味です。
代表的なスルホン酸の pKa と酸性の強さ
スルホ基は何性を示すか——答えは強い酸性です(塩基性ではありません)。pKa が小さいほど強い酸で、下表のとおりスルホン酸の pKa はおよそ −2 前後です。
| 化合物 | 構造 | pKa(目安) | 出典・補足 |
|---|---|---|---|
| メタンスルホン酸 | CH3SO3H | 約 −1.9〜−2.6 | −1.9(Guthrie)、−2.6(Evans の表) |
| ベンゼンスルホン酸 | C6H5SO3H | 約 −2.8 | Guthrie |
| p-トルエンスルホン酸(TsOH) | CH3C6H4SO3H | 約 −1.3〜−2.8 | −2.8 はベンゼンスルホン酸の値(Guthrie)を当てたもの。TsOH 自体の水中の編纂値は −1.3(Serjeant・Dempsey) |
| トリフルオロメタンスルホン酸(TfOH) | CF3SO3H | 約 −14(超強酸) | Evans の表 |
| (参考)硫酸 | H2SO4 | 約 −3(pKa1) | Evans の表(pKa2 は 1.99) |
| (参考)酢酸 | CH3COOH | 4.76 | Evans の表 |
TfOH が桁違いに強い理由——CF3 の誘起効果
同じスルホン酸でも、トリフルオロメタンスルホン酸(TfOH)の pKa は約 −14 で、メタンスルホン酸より10桁以上強い酸です。違いは S についた基だけで、CH3 が CF3 に変わっています。電気陰性度の大きいフッ素3つが C–S 結合を通して電子を引くので、硫黄の正電荷が強まり、共役塩基 CF3SO3−(トリフラートイオン)の負電荷がさらに安定になります。これは誘起効果で、トリクロロ酢酸が酢酸よりずっと強い酸なのと同じ理屈です。
逆に、CH3 やトリル基(CH3C6H4–)には強い電子求引性がないので、メタンスルホン酸・ベンゼンスルホン酸・TsOH はおおむね同じ程度の強さに収まります。この3つの間の細かい順位は、文献値の幅の中に埋もれてしまう程度の差です。
pKa の文献値がばらつく理由——水の水平化効果
メタンスルホン酸の値に幅があるのは、測定の誤差というより、これほど強い酸の pKa は水中で直接測れないためです。H3O+ より強い酸を水に溶かすと、H+ はすべて水に渡ってヒドロニウムイオン H3O+ になり、どの強酸も「H3O+ の溶液」として同じに見えます。これを水平化効果と呼びます(くわしくはpKa 表の使い方)。
そのため強酸の pKa は、濃い酸の中での測定やほかの物性との相関などから、間接的に見積もられます。参考文献の Guthrie(1978)は、こうした強酸の pKa を見積もってまとめた論文の1つです。方法が違えば値も1程度ずれることがあるので、表の数値は序列を比べるための目安として使ってください。
スルホン酸の水溶液の pH は?
強酸なので、薄い水溶液ではほぼ全量が電離すると考えて計算できます。たとえば 0.010 mol/L のメタンスルホン酸水溶液なら [H+] ≈ 0.010 mol/L で pH ≈ 2、0.10 mol/L なら pH ≈ 1 です。同じ 0.10 mol/L でも、弱酸の酢酸は一部しか電離しないので pH はおよそ 2.9 にとどまります。濃い溶液では活量の補正が要るので、この単純計算は薄い溶液での目安です。
スルホン・スルホキシド・硫酸エステルとの違い
スルホ基・スルホニル基・スルホンの呼び分けは、上の「スルホ基・スルホン酸基・スルホン基・スルホナト基の違い」の表のとおりです。ここでは、それ以外で取り違えやすい硫黄の化合物を並べます。見分けるのはS に酸素が何個ついているかと、S の両隣が何かの2点です。
| 名前 | 構造 | 見分けるポイント |
|---|---|---|
| スルホキシド | R–S(=O)–R′ | 酸素1つ。S に孤立電子対が残る(DMSO など) |
| スルホンアミド | R–SO2–NH2 | 片側が窒素。サルファ剤の骨格 |
| スルホン酸エステル | R–SO3–R′ | –OHのHが炭素に置き換わった形。トシラート・メシラート |
| スルフィン酸 | R–SO2H | 酸素2つ(S=O と S–OH が1つずつ)。スルホン酸より酸化段階が1つ低い |
| 硫酸エステル | R–O–SO3H | S と炭素が直接つながっていない(間に O がある)。別物 |
| スルフィド(チオエーテル) | R–S–R′ | 酸素なし。酸化するとスルホキシド→スルホンになる |
スルフィドからスルホキシド、スルホンへの酸化はエーテルとエポキシドで扱っています。
スルホキシドとスルホンの違い
どちらもスルフィドを酸化してできる化合物で、違いは硫黄についた酸素の数です。スルフィド R–S–R′ に酸素が1つつくとスルホキシド R–S(=O)–R′、2つつくとスルホン R–SO2–R′ になります。酸化剤の種類と量を選ぶとスルホキシドで止めることができ、強い条件ではスルホンまで進みます。
形の違いも大事です。スルホキシドの S は、酸素1つ・炭素2つと結合したうえで孤立電子対を1組残しているので三角錐形です。R と R′ が異なると、S のまわりの4つ(O・R・R′・孤立電子対)がすべて違うので、硫黄が立体中心になり、鏡像異性体が存在します。アミンの窒素は室温ですばやく反転してしまいますが、スルホキシドの反転はきわめて遅いので、エナンチオマーを分けて取り出せます(キラリティー)。スルホンの S は孤立電子対をもたず、2つの酸素が同じなので立体中心になりません。
| 化合物群 | S についた酸素 | S の孤立電子対 | S まわりの形 | 例 |
|---|---|---|---|---|
| スルフィド R–S–R′ | 0 | 2組 | 折れ線形 | ジメチルスルフィド |
| スルホキシド R–S(=O)–R′ | 1 | 1組 | 三角錐形(R≠R′ ならキラル) | DMSO |
| スルホン R–SO2–R′ | 2 | なし | 四面体形 | スルホラン(環状スルホン) |
| スルホン酸 R–SO3H | 3 | なし | 四面体形 | TsOH |
身近な例では、DMSO(ジメチルスルホキシド)がスルホキシドで、極性非プロトン性溶媒として、またSwern 酸化の酸化剤として使われます。
硫黄の酸化の階段——チオールからスルホン酸まで
炭素1つと結合した硫黄でも、同じように酸素が増えていきます。チオール R–SH を穏やかに酸化するとジスルフィド R–S–S–R になり、強い酸化剤(過剰の過酸化水素、過ギ酸、硝酸など)を使うとスルホン酸 R–SO3H まで酸化されます。酸化段階を順に並べると、R–SH(チオール)→ R–SOH(スルフェン酸)→ R–SO2H(スルフィン酸)→ R–SO3H(スルホン酸)と、硫黄の上の酸素が1つずつ増えていきます。スルホン酸は、炭素1つとつながった硫黄としてはいちばん上の段階です。
この「最上段で安定」という性質はタンパク質の分析にも使われます。システインを過ギ酸で酸化すると、側鎖の –SH が –SO3H になったシステイン酸に変わり、安定な形で定量できます。チオールの酸化はチオールの記事でくわしく扱っています。
スルホン酸の合成法
芳香族スルホン化——芳香族求電子置換
基本となる合成法で、工業的にも使われます。芳香環に濃硫酸または発煙硫酸(SO3/H2SO4)を作用させると、スルホ基が導入されます。
- 求電子置換反応の一種(スルホン化)
- 反応条件:濃硫酸なら加熱、発煙硫酸なら室温付近でも進む
- 例:ベンゼンスルホン酸、トルエンスルホン酸
求電子剤は三酸化硫黄 SO3 です(強酸中ではプロトン化された HSO3+ と書かれることもあります)。SO3 の硫黄は3つの酸素に電子を引かれて強い正の部分電荷をもつので、ベンゼンの π 電子がここを攻撃します。流れは芳香族求電子置換の型どおりで、次の2段階です。
- 付加:π 電子が S を攻撃し、正電荷が環に広がった σ 錯体(アレーニウムイオン)ができる。ここで芳香族性がいったん失われる
- 脱プロトン:S が結合した炭素から H+ が外れて芳香族性が戻り、Ar–SO3−(酸性条件ではプロトン化されて Ar–SO3H)になる
濃硫酸の中にも SO3 はわずかに生じますが、量が少ないので加熱が要ります。発煙硫酸(SO3 を溶かした硫酸)では求電子剤が最初からたくさんあるので、室温付近でも進みます。この反応は可逆で、条件しだいで逆向きに進みます(後述の「脱スルホン化」)。ニトロ化・ハロゲン化と並べた比較はニトロ化・スルホン化・ハロゲン化にまとめています。
アルカンのスルホン化(ラジカル反応)
直鎖アルカンから作る場合は、芳香族と違って求電子置換が使えないためラジカル反応になります。
- スルホキシデーション:R–H + SO2 + O2(光照射)→ R–SO3H
- スルホクロリネーション:R–H + SO2 + Cl2(光照射)→ R–SO2Cl →(加水分解)→ R–SO3H
どちらも工業的な界面活性剤(アルカンスルホン酸塩)の製法です。アルカンに SO3 を直接作用させる反応ではありません——アルカンは求電子剤に対して不活性なので、ラジカルで水素を引き抜く必要があります。
チオールの酸化
前の節で見たとおり、チオール R–SH を強い酸化剤で酸化してもスルホン酸が得られます。芳香環をもたないスルホン酸を実験室で作るときの選択肢の1つです。
スルホン酸の主な反応
スルホン酸塩の形成
酸塩基反応により、安定なスルホン酸塩(–SO3−M+)を形成します(例:R–SO3H + NaOH → R–SO3−Na+ + H2O)。これにより水溶性や界面活性が向上します。
医薬品の名前にも「〇〇メシル酸塩」「〇〇トシル酸塩」がよく出てきます(例:イマチニブメシル酸塩)。塩基性の窒素をもつ薬をスルホン酸と組み合わせると、強酸なので窒素が確実にプロトン化され、扱いやすい固体の塩にしやすいからです。この「メシル酸」はメタンスルホン酸のことで、次に出てくるエステルの「メシラート」とは別物です。英語ではどちらも mesylate と呼ばれるので、塩なのかエステルなのかは構造で確かめます。
塩化スルホニルへの変換
スルホン酸の –OH を Cl に替えた塩化スルホニル R–SO2Cl は、スルホン酸エステルやスルホンアミドを作るための出発物質です。スルホン酸(またはその塩)を塩化チオニル SOCl2 や五塩化リン PCl5 で処理して作るほか、芳香族ではクロロスルホン酸 ClSO3H を過剰に使い、ベンゼン環に直接 –SO2Cl を入れる方法(クロロスルホン化)がよく使われます。
ここは名前に注意が要ります。ClSO3H は「クロロスルホン酸(クロロ硫酸)」で、硫酸の OH の1つを Cl に替えた無機の酸です。炭素をもたないので、有機化合物のスルホン酸ではありません。一方の R–SO2Cl は「塩化スルホニル」(例:塩化トシル TsCl、塩化メシル MsCl)です。「塩化スルホン酸」という言い方を見かけたら、どちらを指しているかを構造式で確かめるのが確実です。
スルホン酸エステルの形成
代表例はトシラート(Ts–OR)。酸そのものではなく塩化スルホニル(TsCl・MsCl)を使うのが普通です。スルホン酸とアルコールを混ぜるだけではエステル化はほとんど進まないためです。できたトシラートは優れた脱離基で、中性〜塩基性条件でもSN2(立体反転)を進められるようにします(–OH のままでは強酸でプロトン化しない限り脱離しません)。
反応では、アルコールの酸素が塩化スルホニルの硫黄を攻撃して Cl− と入れ替わり、生じた H+(HCl)をピリジンが受け取ります。アルコールの C–O 結合は切れないので、キラルなアルコールをトシラートにしても炭素の立体配置は保持され、そのあとの SN2 で初めて反転します。具体例の図は脱離基の強さの順に、ハロゲン化や脱水との使い分けはアルコールの反応(脱水・ハロゲン化・トシラート化)にあります。
| エステル(略号) | 構造 | 代表的な作り方 | 脱離する陰イオンの共役酸 |
|---|---|---|---|
| トシラート(OTs) | R–OSO2C6H4CH3 | TsCl/ピリジン | TsOH(約 −1.3〜−2.8) |
| メシラート(OMs) | R–OSO2CH3 | MsCl/トリエチルアミン | MsOH(約 −1.9〜−2.6) |
| トリフラート(OTf) | R–OSO2CF3 | Tf2O(トリフルオロメタンスルホン酸無水物)/ピリジン | TfOH(約 −14) |
なぜスルホン酸エステルは良い脱離基になるのか
理由は強酸性と同じです。R–OTs の C–O 結合が切れると TsO− が出ていきますが、これは強酸 TsOH の共役塩基、つまり負電荷を3つの酸素に分けて抱えた、とても弱い塩基です。電子対を抱えて出ていっても安定でいられるので、脱離が起こりやすくなります。–OH のままだと、出ていくのは強い塩基の OH− なので、ほとんど脱離しません。OH を OTs に変える操作は、「脱離基を OH− から TsO− に取り替える」ことにほかなりません。
スルホン酸エステルどうしでは、脱離のしやすさは共役酸の強さとそろっていて、TfO− が飛び抜けて良く、TsO− と MsO− がそれに続きます。トリフラートは、トシラートでは遅すぎる反応や、フェノールの OH をハロゲンの代わりにするクロスカップリングで使われます。
裏返すと、スルホン酸のアルキルエステルは強力なアルキル化剤でもあります。トリフルオロメタンスルホン酸メチル(MeOTf)は、ヨウ化メチルより強いメチル化剤として使われます。DNA などの生体分子もアルキル化しうるので取り扱いには注意が要り、医薬品の製造では、スルホン酸塩をアルコール溶媒中で作るときに副生しうるアルキルエステルが不純物として管理の対象になっています。
求電子置換反応の可逆性——脱スルホン化
- ベンゼンスルホン酸は、過剰の水や高温の条件で脱スルホン化が可能
芳香族の求電子置換の中で、スルホン化ははっきり可逆な反応です。逆反応では、H3O+ がスルホ基のついた炭素(イプソ位)にプロトンを付けて σ 錯体を作り、そこから SO3 が抜けて芳香族性が戻ります。正反応の2段階をそっくり逆にたどる流れです。
逆向きが起こりうるのは、σ 錯体から抜けていくもの(SO3)が電荷をもたない安定な分子だからです。ニトロ化で同じことをしようとすると、σ 錯体から反応性の高い NO2+ が抜けなければならず、これは起こりにくい。スルホン化は行きと帰りのどちらの障壁も越えられる高さにあるので、どちら向きに進むかは条件で決まります。
平衡を動かすのは水です。発煙硫酸や濃硫酸の中では SO3 が豊富なので、スルホン化の側に偏ります。逆に希硫酸と加熱する、あるいは水蒸気を通すと、抜けた SO3 が水と反応して硫酸になって取り除かれるので、脱スルホン化の側へ進みます。ルシャトリエの原理そのものです。
この性質のおかげで、スルホ基は一時的に位置をふさぐ「ブロッキング基」として使えます。たとえばパラ位をスルホ基でふさいでおき、オルト位に別の置換基を入れてから、希硫酸中で加熱してスルホ基を外せば、オルト置換体を選んで得られます。ナフタレンのスルホン化で、低温では1位、高温では2位の生成物が優先されるのも、反応が可逆で、高温では熱力学的に安定な方へ移れるためです。
クロスカップリングの基質になる
クロスカップリングに使われるのはスルホン酸塩(Ar–SO3Na)ではなく、フェノール由来のスルホン酸エステルです。
- Ar–OH → Ar–OTf(トリフラート)/Ar–OTs(トシラート)
- これらは Ar–Br や Ar–I の代わりに鈴木–宮浦カップリングなどに使える
つまりフェノールの OH を「ハロゲン相当の脱離基」に変える道具としてスルホン酸が働きます。トリフラートの反応性が高いのは、CF3 基の電子求引によって脱離後のアニオンがきわめて安定になるためです。
アルカリ融解でフェノールへ
ベンゼンスルホン酸ナトリウムを水酸化ナトリウムとともに高温で融かすと、スルホ基がヒドロキシ基に置き換わり、ナトリウムフェノキシドが生じます。これを酸で処理するとフェノールです。かつてはフェノールの工業的製法の1つでしたが、廃棄物が多いため、現在はクメン法(Hock 法)に置き換わっています。スルホ基が「芳香環に OH を入れるための足がかり」になっていた例で、フェノールの記事の合成法にも出てきます。
スルホンアミドとサルファ剤
塩化スルホニルにアミンを作用させると、Cl が窒素に置き換わったスルホンアミド R–SO2–NR′2 ができます。カルボン酸の酸塩化物とアミンからアミドができるのと同じ形の反応で、スルホニル基版のアミドと考えると覚えやすいでしょう。
スルホンアミドの N–H は弱い酸——Hinsberg 試験
第一級アミンから作ったスルホンアミド R–SO2–NHR′ は、窒素に残った H が弱い酸として働き、KOH 水溶液で引き抜かれて溶けます。H+ が外れたあとの窒素の負電荷が、隣のスルホニル基の強い電子求引で安定化されるからです(負電荷は酸素の側にも広がります)。第二級アミン由来のスルホンアミド R–SO2–NR′2 には N–H が残らないので溶けません。これがアミンの級を見分ける Hinsberg 試験の原理です(判定表はアミンの記事にあります)。
サルファ剤——最初期の合成抗菌薬
スルホンアミドの代表的な応用がサルファ剤です。1930年代、IG ファルベン(バイエル)の研究所のゲルハルト・ドーマクは、赤いアゾ色素プロントジルが細菌に感染したマウスに効くことを見いだしました(1935年発表)。同じ1935年、パスツール研究所のトレフエル夫妻らが、プロントジルは体内でアゾ結合が切れてスルファニルアミド(4-アミノベンゼンスルホンアミド)になり、こちらが効き目の本体であることを示しました。アゾ結合が還元で切れる反応はアゾ基の記事で扱っています。
ドーマクはこの業績で1939年のノーベル生理学・医学賞に選ばれましたが、当時のドイツ政府の禁令で受賞を辞退させられています(経緯はブーテナントの記事に)。
なぜ細菌にだけ効くのか——PABA のそっくりさん
スルファニルアミド H2N–C6H4–SO2NH2 は、細菌が葉酸を作るのに使う p-アミノ安息香酸(PABA)H2N–C6H4–COOH と、形も大きさもよく似ています。–COOH の位置に –SO2NH2 が来ているだけです。そのため、PABA を取り込む酵素(ジヒドロプテロイン酸合成酵素)にまぎれ込んで働きを妨げ、細菌は葉酸を作れなくなります。ヒトは葉酸を食事から取り込み、自分では合成しないので、この経路をもたず影響を受けにくい——これが細菌だけに効く(選択毒性の)理由です。
スルファニルアミドの合成——アミノ基を一度アセチル化する理由
教科書でよく扱われる合成経路は、アニリンから出発して次の順に進みます。
- アニリンを無水酢酸でアセチル化し、アセトアニリドにする
- クロロスルホン酸でパラ位をクロロスルホン化し、p-アセトアミドベンゼンスルホニルクロリドにする
- アンモニアと反応させてスルホンアミドにする
- 酸で加水分解してアセチル基を外し、スルファニルアミドを得る
最初にアセチル化するのは、遊離の –NH2 のままだと不都合が2つあるからです。1つは、強酸のクロロスルホン酸の中でアミノ基がプロトン化されて –NH3+ になり、環を不活性化するメタ配向基に変わってしまうこと。もう1つは、生じた塩化スルホニルが別の分子のアミノ基と反応してしまうことです。アセトアミド基 –NHCOCH3 にしておけば、窒素の孤立電子対がカルボニルに引かれて塩基性・求核性が下がる一方、環を活性化するオルト・パラ配向基としては働き続けます。かさ高いので、置換はおもにパラ位に入ります。
最後の加水分解でアセトアミドだけを切ってスルホンアミドを残せるのは、スルホンアミドがカルボン酸のアミドより加水分解されにくいからです。アミドの加水分解の機構はアミドの記事で追えます。
スルホン酸基の応用例
界面活性剤
- 直鎖アルキルベンゼンスルホン酸ナトリウム(LAS)——家庭用洗剤の主力
- アルカンスルホン酸塩(SAS)——上記のスルホキシデーションで作る
- 乳化剤・洗浄剤・シャンプー成分
スルホン酸型の洗剤が石けん(脂肪酸ナトリウム)より使いやすい理由は2つあり、どちらも強酸性から来ています。1つ目は硬水に強いこと。石けんのカルボキシラートは、水に含まれるカルシウムイオンやマグネシウムイオンと水に溶けない塩を作って沈みますが、スルホン酸塩はそうした不溶性の塩を作りにくいので、洗浄力が落ちません(脂質の記事の「セッケンの弱点と合成洗剤」)。2つ目は酸性でも働くこと。カルボン酸は pKa が4〜5なので、酸性の水では –COOH に戻って溶けにくくなりますが、スルホン酸は pKa が約 −2 なので、酸性でも –SO3− のまま界面活性を保ちます。
固体電解質・高分子材料
- ナフィオン(テフロン骨格に –SO3H を導入) → 燃料電池膜
- プロトン伝導膜として使う(下で説明)
- スルホン化ポリスチレン(ジビニルベンゼンで橋かけ) → 強酸性陽イオン交換樹脂
スルホ基が高分子の中でも役に立つのは、水があればいつでも H+ を手放すからです。ポリスチレンをスルホン化して橋かけした樹脂は強酸性陽イオン交換樹脂で、–SO3H の H+ を水中の Na+ や Ca2+ と交換します。カルボン酸型(弱酸性)の樹脂と違い、酸性の液の中でも交換能を保つのが強みです。同じ種類の樹脂は、ろ過で取り除ける固体の酸触媒としても使われます。
ナフィオンでは、フッ素で覆われた主鎖から伸びる側鎖の先にスルホ基があります。TfOH と同じく、近くのフッ素の電子求引でスルホ基がきわめて強い酸になっています。膜が水を含むと、スルホ基が集まってできた水の通り道を H+ が移動するので、プロトン伝導膜として燃料電池に使えます。「スルホン酸は導電性か」と聞かれたら、金属のように電子が流れるのではなく、水の中で電離して生じたイオン(とくに H+)が電気を運ぶ、と答えるのが正確です。
医薬品原料・化学品合成
- トルエンスルホン酸(TsOH):酸触媒、保護基の除去など
- スルホンアミド骨格 → 抗菌薬や抗炎症薬の構成要素
酸触媒として硫酸より TsOH がよく選ばれるのは、TsOH が一水和物の固体で量り取りやすく、有機溶媒にも溶け、濃硫酸のような酸化や脱水・炭化の副反応を起こしにくいからです。さらに穏やかな酸が要るときは、ピリジンとの塩 PPTS(p-トルエンスルホン酸ピリジニウム)が使われます。光学活性なショウノウスルホン酸(CSA)は、塩基性の化合物の光学分割にも使われます。
染料・顔料
- スルホ基を入れると、染料が水に溶けるようになる(ナトリウム塩の形で使う)
- 羊毛・ナイロンでは、酸性の染浴でプロトン化したアミノ基(–NH3+)と –SO3− がイオン的に結びついて染まる
- アゾ染料の分子にスルホ基を入れて水溶性にする例が多い(メチルオレンジなど)
古典的な分類(Witt の発色団・助色団説)や辞典によっては –SO3H も助色団に数えられますが、染料の中での主な役割は水溶性を与えることと、繊維につなぎとめることです。色を深くする働きは小さいとされます。色がつく仕組みはアゾ基の記事で扱っています。
繊維——カチオン染料で染まるポリエステル
PET(ポリエチレンテレフタラート)はイオン性の部分をもたないので、そのままではカチオン染料(陽イオンの染料)が付きません。そこで、5-スルホイソフタル酸のナトリウム塩を少量共重合させてスルホナト基を主鎖に組み込むと、–SO3− が染料の陽イオンをつかまえる「染着座席」になり、カチオン染料で染められるようになります。カチオン可染ポリエステルと呼ばれる繊維です。
生体のスルホン酸——タウリン
タウリン H2N–CH2CH2–SO3H は、体内にある代表的なスルホン酸です。アミノ基とスルホ基を両方もつので、水中では H3N+–CH2CH2–SO3− の双性イオンとして存在します。肝臓では胆汁酸と結合してタウロコール酸などの抱合胆汁酸になり、脂肪の乳化を助けます。
スルホン酸の安全性と取扱い
- 強酸性のため、皮膚や目への刺激あり
- 濃硫酸や SO3 使用時は適切な防護具と換気が必要
- 発煙硫酸・クロロスルホン酸は水と激しく反応して発熱し、酸のミストや塩化水素を出す。水や湿気に触れさせず、ドラフト内で扱う
- 強酸を薄めるときは、水に酸を少しずつ加える(逆にすると局所的に沸騰して飛び散る)
- メチルトリフラートなどスルホン酸のアルキルエステルは強いアルキル化剤。皮膚につけない・蒸気を吸わない
院試・定期試験での問われ方
- 構造式・電子式:–SO3H を S=O 2本・S–OH 1本で書かせる。オクテット則で書いた場合の形式電荷(S が +2、酸素2つが −1)まで問われる
- 酸性度の比較:TfOH ≫ メタンスルホン酸・TsOH ≫ 酢酸 > フェノール > エタノールの順を、共役塩基の共鳴(酸素3つと2つ)と誘起効果で説明させる
- スルホン化の機構と可逆性:σ 錯体を経る機構を巻矢印で書かせ、希硫酸・加熱で脱スルホン化する理由と、ブロッキング基を使ったオルト置換体の合成経路を問う
- トシル化の立体化学:キラルなアルコールを TsCl/ピリジンで処理(立体保持)→ 求核剤で SN2(反転)したときの生成物の R/S を問う
- スルホンアミド:Hinsberg 試験でのアミンの級の判定、サルファ剤が PABA と拮抗する理由、スルファニルアミド合成でアミノ基をアセチル化する理由
- 名前の区別:スルホン酸・スルホニル基・スルホン・スルホキシド・硫酸エステルを構造で見分けさせる
まとめ:スルホン酸は強酸性と高反応性を兼ね備えた多機能官能基
- スルホ基(スルホン酸基)=–SO3H。S=O 2本・S–OH 1本・S–C 1本で、S まわりは四面体
- –SO3−(スルホナト基)は同じ基の共役塩基の形で、水中ではほぼすべてこの形。「スルホン基」は正式な名前ではない
- スルホン酸(–SO3H)は pKa ≈ −2 の強酸性官能基。理由は負電荷が3つの酸素に分散する共鳴と、硫黄の強い電子求引。CF3 がつく TfOH は約 −14
- 求電子置換反応(スルホン化)で芳香族へ導入でき、可逆なのでブロッキング基にも使える
- 塩・塩化スルホニル・エステル(OTs・OMs・OTf)・スルホンアミドへ変換でき、エステルは優れた脱離基になる
- 界面活性剤、イオン交換樹脂・電解質膜、医薬品(サルファ剤)、染料などに広く応用される
参考文献
- J. P. Guthrie, Can. J. Chem. 1978, 56, 2342–2354. DOI: 10.1139/v78-385
- J. Clayden, N. Greeves, S. Warren, Organic Chemistry, 2nd ed., Oxford University Press, 2012.
- J. McMurry, Organic Chemistry, 9th ed., Cengage Learning, 2016.(§16.2 芳香族スルホン化、§17.6 アルコールのトシラート化、§27.2 石けんと合成洗剤)
- D. H. Ripin, D. A. Evans, “pKa’s of Inorganic and Oxo-Acids”(Evans pKa Table、ACS Organic Division 公開版)
- E. P. Serjeant, B. Dempsey, Ionisation Constants of Organic Acids in Aqueous Solution, IUPAC Chemical Data Series No. 23, Pergamon, 1979.
よくある質問
硫黄を中心に置き、二重結合の酸素を2つ、ヒドロキシ基(–OH)を1つ、そして炭素鎖を1つ結合させます。示性式では R–SO3H と書きます。3つの酸素をすべて二重結合にしてしまう間違いが多いので、S=Oは2本、S–OHは1本と覚えてください。硫黄まわりの立体は平面ではなく四面体に近い形です。
強い酸性です。pKaは−2前後で、カルボン酸(酢酸で4.76)より6桁以上強い酸になります。水中ではほぼ完全に電離するため、硫酸や塩酸と同じ強酸に分類されます。理由は、水素イオンを放出してできるスルホン酸イオンの負電荷が3つの酸素に共鳴で均等に分散することです。共役塩基が安定なほど元の酸は強くなります。このため水溶液中のスルホ基は、ふつうの pH ではほぼすべて H+ が外れた –SO3−(スルホナト基)の形でいます。–SO3H と –SO3− は別の官能基ではなく、同じ基の酸の形と共役塩基の形です。
スルホ基は –SO3H で酸素が3つ、スルホニル基は –SO2– で酸素が2つです。スルホ基は–OHを持つので酸として働きますが、スルホニル基は両側が別の原子につながる「橋渡しの基」なので酸性水素を持ちません。スルホニル基の両側が炭素ならスルホン、片側が窒素ならスルホンアミドになります。「スルホン基」は IUPAC の正式な名前ではなく、–SO3H の意味にも –SO2– の意味にも使われるので、–SO3H は「スルホ基(スルホン酸基)」、–SO2– は「スルホニル基」と書くのが確実です。
メタンスルホン酸が約−1.9〜−2.6、ベンゼンスルホン酸が約−2.8、p-トルエンスルホン酸(TsOH)が約−1.3〜−2.8、トリフルオロメタンスルホン酸(TfOH)は約−14で超強酸に分類されます。TfOHが際立って強いのは、CF3基の強い電子求引効果が共役塩基をさらに安定化するためです。これらの値は水中で直接測れないため文献によって差があり、序列を押さえる目的で使ってください。
大きく3つです。第一に酸触媒(TsOHはアセタール化や脱保護で使う固体の強酸)。第二に脱離基の導入(アルコールをトシラート・メシラートに変えて置換や脱離を進める)。第三に水溶性の付与(染料や医薬品にスルホ基を入れて水に溶かす)。いずれも「強酸である」か「共役塩基が安定で外れやすい」という同じ性質から出ています。
関連記事
- 官能基の一覧とまとめ
- 官能基シリーズ総まとめ(24種の一覧)
- チオール(–SH)——硫黄系の官能基。酸化するとスルホン酸まで届く
- アゾ基——スルホ基と組み合わせて水溶性の染料になる
- カルボン酸——pKaの比較相手
- SN1/SN2反応——トシラートが活きる場面
- 脱離基の強さの順——TsO−・TfO− とハロゲン化物イオンの比較
- ニトロ化・スルホン化・ハロゲン化——スルホン化をほかの置換反応と比べる
- アミン——Hinsberg 試験でスルホンアミドを使う
教科書で通して学ぶなら 大学の講義で使われる定番は『マクマリー有機化学』(上・中・下の全3巻)で、上巻から始まります。ほかの教科書との違いやレベル別の選び方は「大学有機化学のおすすめ教科書を徹底比較」にまとめています。
この分野を1冊で通して読むなら
サイトの基礎編の解説を、通しで読める1冊に全面的に書き直しました。構造式・混成・共鳴・pKa・立体化学・巻矢印など、反応を判定するための道具を5部構成で扱います。A4・395ページ、章末演習147問(解答つき)のPDFです。
note で販売しています。記事の解説は今までどおり無料で読めます。
まずは無料で:反応機構チートシート(A4・5枚)をLINEで配布しています。求核剤・求電子剤の見分け方、SN1/SN2/E1/E2 の分岐フローチャート、頻出反応の巻矢印まとめ、置換基の電子効果の早見表。試験前に印刷して机の横へどうぞ。
登録は無料です。不要になればいつでもブロックできます。