E1反応とは?反応機構と起こりやすい条件・転位、SN1・E2・E1cBとの違い
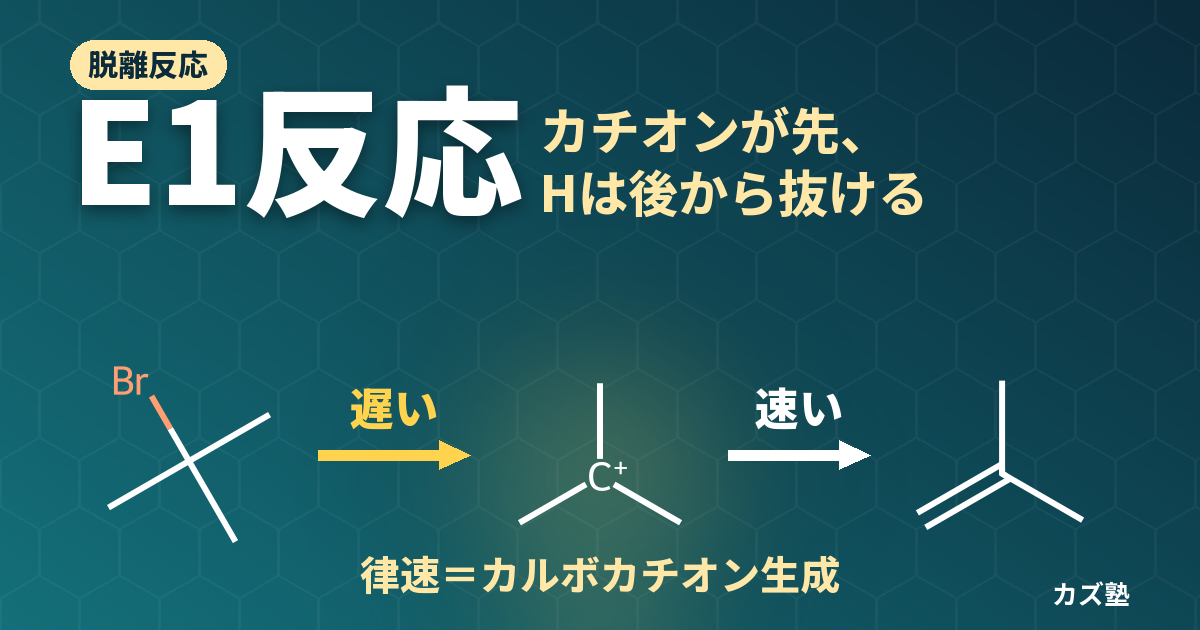
tert-ブチルブロミドをエタノールに溶かして温めると、強い塩基を1滴も加えていないのに、アルケン(2-メチルプロペン)ができてきます。塩基がないのに、なぜ H と Br が外れるのでしょうか。しかも同じフラスコの中では、エーテル(置換生成物)も同時にできています。
この2つの疑問に答えるのが E1反応 です。E1 は「まず脱離基が自分から外れてカルボカチオンになり、そのあとで弱い塩基(溶媒)が隣の H を取る」という2段階の脱離です。この順番さえつかめば、速度式が一次になる理由、第三級で起こりやすい理由、転位が起こる理由、SN1 と混ざる理由が、すべて同じ1本の筋から出てきます。
E1反応とは——名前の意味と全体像
E1 の「E」は脱離(elimination)、「1」は 律速段階に関わる分子が基質1つだけ(一分子的・unimolecular)であることを表します。「1段階で進む」という意味ではありません。むしろ E1 は2段階で進み、1段階で進むのは E2 のほうです。ここは名前から誤解しやすい点です。
全体としては、基質 R–X から、脱離基 X と隣の炭素(β 炭素)の H がセットで外れ、C=C 二重結合ができます。脱離反応全体の考え方は E1・E2 脱離反応 で整理しています。この記事では E1 だけに絞って、「なぜそうなるか」を掘り下げます。
E1反応の機構——2段階を巻矢印で追う
機構は2段階です。巻矢印は電子対の動きを表す記号なので、「どの結合の電子対が、どこへ行くか」を1本ずつ確認します(巻矢印の約束は 巻矢印の書き方 を参照)。
第1段階:C–X 結合が切れてカルボカチオンができる(律速段階)
C–Br 結合の電子対が、2個とも Br 側へ移ります(不均一開裂)。巻矢印は C–Br 結合の中央から Br へ 1本です。Br は電子対を持って臭化物イオン Br− として出ていき、炭素側は電子を失って カルボカチオン になります。
この段階が遅いのは、中性の分子から、+ と − の電荷を引き離して作る からです。結合が1本切れるうえに、新しい結合は1本もできません。エネルギー的に大きな上り坂なので、活性化エネルギーが大きくなります。
できたカルボカチオンの正電荷炭素は sp2 混成で平面三角形になり、空の p 軌道を1つ持ちます。この「平面」と「空の p 軌道」が、あとで出てくる立体化学・転位の話の出発点です。
第2段階:β 位の H+ が抜けて二重結合ができる(速い段階)
カルボカチオンの隣の炭素(β 炭素)の C–H 結合に、溶媒のエタノール(または水)が酸素の孤立電子対で近づき、H+ を受け取ります。巻矢印は2本です。
- 1本目:エタノールの O の孤立電子対 → β 位の H
- 2本目:その C–H 結合の電子対 → Cβ–C+ の間(新しい π 結合になる)
この段階が速いのは、反応相手のカルボカチオンがすでに高エネルギーで不安定だからです。C–H 結合の電子対が隣の空の p 軌道へ流れ込めば、正電荷が消えて中性のアルケンになれます。下り坂の段階 なので、弱い塩基(溶媒分子)でも十分に進みます。
エネルギー図:山が2つあり、最初の山が高い
2段階反応なので、反応エネルギー図には遷移状態(山)が2つ、その間に中間体(谷)が1つ現れます。谷にいるのがカルボカチオンです。最初の山(TS1)のほうが高いので、反応全体の速さは第1段階で決まります。これが「律速段階=カルボカチオン生成」の意味です(エネルギー図の読み方は 反応エネルギー図の読み方)。
もう1つ大事なのは、TS1 の「形」です。第1段階は大きな上り坂なので、ハモンドの仮説 により、TS1 はエネルギーの近い生成側、つまり カルボカチオンに似た構造 になります。そのため、カルボカチオンを安定にする構造の効果は、そのまま TS1 も下げます。「カルボカチオンが安定な基質ほど E1 が速い」という関係は、ここから出てきます。
速度式が一次になる理由
E1 の速度式は、基質の濃度だけを含む一次式です。
v = k[R–X]
(塩基の濃度は式に入らない)
理由は、律速段階である第1段階に 基質1分子しか登場しない からです。塩基が働くのは、速い第2段階になってからです。反応全体の流れは一番遅い段階で詰まっているので、そのあとの段階をいくら速くしても全体は速くなりません。塩基の濃度を2倍にしても、カルボカチオンができる速さは変わらないので、反応速度も変わりません。これに対し、基質の濃度を2倍にすれば、単位時間にイオン化する分子の数が2倍になり、速度も2倍になります。
機構が本当にこうなっていることは、次のような実験事実と合っています。
- 速度が基質濃度だけに比例する:弱い塩基の濃度を変えても速度は変わらない。
- β 位の H を重水素 D に替えても、反応が大きく遅くならない:C–H 結合が切れるのは速い第2段階で、律速段階では切れないので、kH/kD は1に近い。E2 では C–H の切断が律速段階に入るので、D に替えると明らかに遅くなる(大きな一次の速度論的同位体効果)。この対比は E2反応の基本 で扱っています。
- 同じ基質の SN1 と速度の傾向がそろう:第三級 > 第二級の順や、溶媒の極性による加速が同じ。律速段階(カルボカチオン生成)が共通だから。
E1が起こりやすい条件——5つの因子とその理由
E1 の起こりやすさは、ほぼすべて 「律速段階のカルボカチオン生成をどれだけ楽にできるか」 で決まります。条件を暗記するより、この1点から理由を言えるようにしておくのが近道です。
| 因子 | E1 に有利な条件 | 理由 |
|---|---|---|
| 基質 | 第三級、アリル位・ベンジル位(第二級は条件しだい) | 安定なカルボカチオンができる → TS1 が下がる |
| 塩基 | 弱い塩基(水・アルコールなどの溶媒) | 強塩基があると E2 が先に進んでしまう |
| 溶媒 | 極性プロトン性溶媒(水・アルコール・酢酸) | 生じる陽イオンと陰イオンを両方とも溶媒和して安定化する |
| 脱離基 | 良い脱離基(I− > Br− > Cl−、プロトン化した OH) | 出ていった陰イオン(中性分子)が安定なほど C–X が切れやすい |
| 温度 | 加熱 | 同じカルボカチオンから進む SN1 より、脱離のほうが高温で有利になる |
基質:第三級ほど起こりやすい
カルボカチオンの安定性は 第三級 > 第二級 > 第一級 > メチル の順です。正電荷炭素の空の p 軌道に、隣の C–H・C–C 結合の σ 電子が少し流れ込む 超共役 が、アルキル基の数だけ効くからです(詳しくは カルボカチオンの安定性)。前の節で見たとおり TS1 はカルボカチオンに似ているので、カチオンが安定なほど TS1 も低くなり、E1 は速くなります。
アリル位・ベンジル位のカチオンは共鳴で正電荷が広がるので、第一級の基質でもカルボカチオンを経る反応(SN1 型)が起こりえます。逆に、単純な第一級のカルボカチオンは不安定すぎるので、第一級ハロゲン化アルキルでは E1 はふつう考えません(第一級は SN2・E2 で考えます)。
塩基:弱くてよい、むしろ弱いほうがよい
E1 で H+ を取るのは、カルボカチオンという強い酸です。相手が強い酸なら、溶媒の水やアルコールのような弱い塩基でも H+ を受け取れます。だから外から塩基を加えなくても脱離が進みます。
逆に、NaOEt や KOt-Bu のような強い塩基を十分な濃度で入れると、基質がイオン化するのを待たずに、塩基が直接 β 位の H を引き抜く E2 が先に進みます。第三級ハロゲン化アルキルは E2 も起こしやすいので、強塩基を使えば主な経路は E2 になります。「E1 を見たら弱い塩基、強い塩基を見たら E2」と対応させておくと迷いません。
溶媒:極性プロトン性溶媒
第1段階では、中性分子から R+ と X− が生まれます。水やアルコールは、酸素の孤立電子対で陽イオンを、O–H の水素結合で陰イオンを、それぞれ同時に安定化できます。電荷が生まれる途中の TS1 も同じように安定化されるので、活性化エネルギーが下がります。溶媒の働き方の違いは プロトン性・非プロトン性溶媒 で比べています。
脱離基:出ていったあとが安定なもの
第1段階で切れるのは C–X 結合なので、X− として出ていったあとに安定な基ほど E1 が速くなります。ハロゲン化物イオンなら I− > Br− > Cl− の順です。OH はそのままでは OH−(強い塩基)として出ていくことになり脱離基として悪いので、酸でプロトン化して H2O として出ていける形にします。これが、あとで扱うアルコールの酸触媒脱水です(順序の考え方は 脱離基の強さの順)。
温度:加熱すると脱離が増える
温度は E1 の速さそのものより、同じカルボカチオンから SN1 と E1 のどちらへ分かれるか に効きます。理由は後の「SN1 との競合と温度」の節で説明します。
ザイツェフ生成物が主になる理由
β 位に種類の違う H が複数あると、どの H が抜けるかで生成物が変わります。E1 では、より置換基の多い(安定な)アルケン、つまりザイツェフ生成物 が主になります。例として 2-ブロモ-2-メチルブタンを考えます。共通の第三級カルボカチオンから、内部の CH2 の H が抜けると 2-メチル-2-ブテン(三置換・主生成物)、末端の CH3 の H が抜けると 2-メチル-1-ブテン(二置換・副生成物)になります。
なぜ置換基の多いほうが勝つのか。理由は2つあります。
1つ目は、生成物を決める第2段階の遷移状態です。 生成物の種類を決めるのは、律速の第1段階ではなく、H+ がどこから抜けるかを決める第2段階です(生成物決定段階)。この段階の遷移状態では、C–H 結合が切れかけ、C=C の π 結合ができかけています。置換基の多いアルケンほど超共役で安定なので、その安定化の一部は、π 結合ができかけた遷移状態にもすでに効いています。その結果、多置換アルケンへ向かう道のほうが山が低く、速く進みます。ただし第2段階は下り坂で遷移状態が早い(出発側に近い)ため、この効果は部分的です。
2つ目は、酸性条件ではアルケンが元に戻れることです。 第2段階で生じた H+(EtOH2+ や H3O+)は、できたアルケンを再びプロトン化してカルボカチオンに戻すことができます。とくにアルコールの酸触媒脱水のように酸が十分にある条件では、行ったり来たりするうちに、エネルギーの低いアルケンが多く残ります。こちらは熱力学的な理由で、酸が多い条件ほど可逆性が効いて、生成物の分布は熱力学的な分布に近づきます。
E1 では、H+ を取るのが溶媒のような小さい塩基です。かさ高い塩基(KOt-Bu)で末端アルケンが主になる ホフマン配向 は、塩基が H に近づけるかどうかの話なので、E1 ではふつう問題になりません。ホフマン配向が出るのは E2 で、詳しくは ザイツェフ則とホフマン則 で扱っています。
転位——E1で炭素骨格が変わる
E1 がカルボカチオンを経由することには、もう1つ大きな帰結があります。転位 です。より安定なカルボカチオンになれるなら、隣の炭素の H(ヒドリド)やアルキル基が、結合電子対ごと正電荷炭素へ移ります(1,2-シフト)。移動のしくみは カルボカチオンの安定性 の転位の節と同じです。
典型例が、3,3-ジメチル-2-ブタノールの酸触媒脱水です。
第二級カチオンの隣の炭素には、メチル基が3つ付いた第四級炭素があります。そのうちの1つのメチル基が、C–CH3 結合の電子対ごと正電荷炭素へ移ると、正電荷は移動元の炭素に移り、メチル基2つと炭素1つに囲まれた第三級カチオンになります。第二級から第三級へ、より安定なカチオンになるので転位が起こります。そのあとで H+ が抜けると、ザイツェフ則どおり四置換の 2,3-ジメチル-2-ブテンが主になります。
生成物の骨格が出発物と違う、という点が試験で問われます。E1(と SN1)の生成物を答えるときは、まずカルボカチオンを書き、隣に「より安定なカチオンになれる炭素」がないかを確認する——この手順を習慣にしてください。カルボカチオンを経ない E2 では、この種の転位は起こりません。ジオールで同じ 1,2-シフトが起こるとケトンになる例は ピナコール転位 です。
転位を避けて脱水したいときは、カルボカチオンを経ずに syn 脱離で水を外すバージェス試薬が使われます。
SN1との競合と温度
E1 と SN1 は、同じ第1段階(カルボカチオン生成)を共有しています。違うのは第2段階だけです。
- SN1:溶媒(求核剤)の孤立電子対が、正電荷炭素そのものを攻撃する → 置換生成物
- E1:溶媒(塩基)の孤立電子対が、隣の β 位の H を取る → アルケン
エタノールは求核剤にも塩基にもなれるので、tert-ブチルブロミドをエタノール中で反応させると、tert-ブチルエチルエーテル(SN1)と 2-メチルプロペン(E1)が両方できます。弱い求核剤・弱い塩基の条件で第三級基質を反応させたら、SN1 と E1 の混合物になる と考えるのが基本です。SN1 側の詳しい話は SN1・SN2 反応 にあります。
比率を動かす代表的な手段が温度です。室温付近では置換生成物が多く、加熱すると脱離生成物の割合が増えます。理由はエントロピーです。
- 反応全体で見ると、置換は「基質 + 溶媒分子 → 置換生成物 + HBr」で分子の数が変わらないのに対し、脱離は「基質 → アルケン + HBr」で分子の数が増える。脱離のほうがエントロピーの増加(ΔS)が大きい。
- ΔG = ΔH − TΔS なので、温度 T が高いほど −TΔS の項が大きく効き、エントロピーで得をする脱離が有利になる。
- 遷移状態で比べても、一般に脱離の経路はエンタルピー的には不利(切れる結合が多い)だがエントロピー的に有利と説明される。だから低温では置換、高温では脱離に傾く。
同じ説明は E1・E2 脱離反応 の「高温が E を選択する理由」でもしています。もう1つの手段は、求核性の低い対イオンを使う ことです。アルコールを HBr で処理すると Br− がカルボカチオンを攻撃してハロゲン化アルキル(SN1)になりますが、H2SO4 や H3PO4 の共役塩基(HSO4−・H2PO4−)は求核性が低いので、置換で止まらず脱離へ流れます。
E1・E2・E1cBの比較
脱離の3つの機構は、C–X と C–H のどちらが先に切れるか で並べると整理できます。C–X が先なら E1、同時なら E2、C–H が先なら E1cB です。
| 項目 | E1 | E2 | E1cB |
|---|---|---|---|
| 切れる順番 | C–X が先、C–H が後 | C–H と C–X が同時(協奏的) | C–H が先、C–X が後 |
| 中間体 | カルボカチオン | なし | カルボアニオン(共役塩基) |
| 速度式 | v = k[R–X](一次) | v = k[R–X][B](二次) | 基質と塩基の両方に依存することが多い |
| 塩基 | 弱くてよい(溶媒) | 強い塩基 | β-H を引き抜ける塩基 |
| 起こりやすい基質 | 第三級・アリル位・ベンジル位 | 第二級・第三級(第一級も強塩基で) | β-H が酸性(カルボニルの α 位など) |
| 脱離基 | 良い脱離基が必要 | 良い脱離基 | 悪い脱離基(OH− など)でも進む |
| 立体化学 | 立体特異的でない(多くは安定な E 体が主) | H と X の anti ペリプラナーが必要 | E2 ほど厳しい配置の要件はない |
| 位置選択性 | ザイツェフ | ザイツェフ(かさ高い塩基でホフマン) | 酸性な H のある位置で決まる(共役したアルケンになる) |
| 転位 | 起こりうる | 起こらない | 起こらない |
| 典型例 | tert-ブチルブロミド/エタノール・加熱、第三級アルコールの酸触媒脱水 | 2-ブロモ-2-メチルブタン + NaOEt | アルドール付加物(β-ヒドロキシカルボニル)の塩基性脱水 |
E1 と E1cB は名前が似ていますが、名前の「1」はどちらも律速段階が一分子的(E1cB では共役塩基からの脱離)という意味です。そのうえで、できる中間体の電荷が正反対です。E1 は カチオンが作りやすいか、E1cB は アニオンが作りやすいか で決まります。この対比は E1とE1cBの違い、E2 の立体要件(anti 脱離とシクロヘキサンのジアキシアル配座)は E2反応の基本 で詳しく扱っています。
アルコールの酸触媒脱水(E1)
E1 が合成で身近に現れる代表例が、第三級・第二級アルコールを硫酸やリン酸と加熱してアルケンにする 酸触媒脱水 です。OH は悪い脱離基なので、酸でプロトン化して H2O という良い脱離基に変えるのが最初の一手です。
1-メチルシクロヘキサノールでは、第三級カチオンから環内の H が抜けると三置換の 1-メチルシクロヘキセン、メチル基の H が抜けると二置換のメチレンシクロヘキサンになります。ザイツェフ則どおり、環内に二重結合ができた 1-メチルシクロヘキセンが主です。
この反応を理解するうえでのポイントは4つです。
- 反応しやすさは 第三級 > 第二級 >> 第一級:律速段階でできるカルボカチオンの安定性の順そのもの。第三級はおだやかな条件で進み、第二級はより強い条件が要る。第一級カチオンは不安定すぎるので、第一級アルコールの脱水はカルボカチオンを経ない E2 型(プロトン化されたアルコールから H+ と H2O が同時に外れる)で説明される。
- 硫酸・リン酸を使う理由:共役塩基の求核性が低いので、置換で止まらず脱離へ進む。HBr や HCl を使うとハロゲン化物イオンが攻撃してハロゲン化アルキルになる。
- 全段階が可逆:逆向きに読むと、アルケンの酸触媒水和になる。アルケンを生成側に寄せるには、沸点の低いアルケンを反応しながら蒸留して系外へ出す(シクロヘキサノール 161 °C に対しシクロヘキセン 83 °C)。ルシャトリエの原理で平衡が脱水側へずれる。可逆なので、生成物は安定なアルケンに偏りやすい(上の図では段階2・3を正方向の矢印だけで示したが、実際にはどの段階も逆向きに進みうる)。
- カルボカチオンを経るので転位しうる:前の節の 3,3-ジメチル-2-ブタノールがその例。転位を避けたいときは、POCl3/ピリジンでカルボカチオンを経ない E2 型の脱水を選ぶ(アルコールの反応 を参照)。
例題で確認する
例題1:生成物と機構を答える
問題:2-ブロモ-2-メチルブタンをエタノール中で加熱した。生じる有機生成物をすべて挙げ、それぞれがどの機構でできるかを答えよ。アルケンのうち主生成物はどれか。
解答:強い塩基のない極性プロトン性溶媒中の第三級基質なので、SN1 と E1 が競合する。
- SN1:エタノールがカルボカチオンを攻撃 → 2-エトキシ-2-メチルブタン
- E1:内部の CH2 の H が抜ける → 2-メチル-2-ブテン(三置換、アルケンの主生成物)
- E1:末端の CH3 の H が抜ける → 2-メチル-1-ブテン(二置換、副生成物)
加熱しているので、室温で行うより脱離生成物の割合が増える。アルケンの主生成物はザイツェフ則どおり 2-メチル-2-ブテン。
例題2:速度式を使う
問題:tert-ブチルブロミドのエタノール中での反応について、(1) 速度式を書け。(2) tert-ブチルブロミドの濃度を2倍にすると、初速度は何倍になるか。(3) 溶媒をエタノールから、水を多く含むエタノール–水混合溶媒に替えると、反応は速くなるか遅くなるか。
解答:(1) v = k[(CH3)3CBr]。律速段階が C–Br のイオン化で、基質1分子しか関わらないから。(2) 2倍。(3) 速くなる。水はエタノールより極性が高く、律速段階で生じるカルボカチオンと Br−(と、電荷が分かれかけた TS1)をより強く溶媒和して安定化し、活性化エネルギーを下げるから。
例題3:転位を見抜く
問題:3,3-ジメチル-2-ブタノールを濃硫酸と加熱したときの主生成物を答え、生成の理由を説明せよ。
解答:主生成物は 2,3-ジメチル-2-ブテン。OH がプロトン化されて H2O が外れると第二級カチオンができるが、隣の第四級炭素からメチル基が 1,2-シフトすると、より安定な第三級カチオンになる。そこから H+ が抜けるとき、ザイツェフ則どおり四置換アルケンができる。「出発物と骨格が違う」ことを答案で明示する。
例題4:E1 か E2 かを条件で見分ける
問題:2-ブロモ-2-メチルブタンを次の条件で反応させた。主な脱離の機構と主なアルケンを答えよ。(a) エタノール、加熱 (b) NaOEt/エタノール、加熱 (c) KOt-Bu/t-BuOH、加熱
解答:
- (a) 強い塩基がない → E1(SN1 生成物も混ざる)。主なアルケンは 2-メチル-2-ブテン(ザイツェフ)。
- (b) 小さい強塩基 → E2。主なアルケンは 2-メチル-2-ブテン(ザイツェフ)。
- (c) かさ高い強塩基 → E2。主なアルケンは 2-メチル-1-ブテン(ホフマン)。
(a) と (b) は同じアルケンが主になるが、機構が違う。区別の決め手は「強い塩基の有無」で、生成物だけでは区別できない。(b) と (c) の違いの理由は ザイツェフ則とホフマン則 を参照。
まとめ
E1 の問題は、「まずカルボカチオンを書く」ことから始まります。カチオンを書けば、速度式(基質だけ)、起こりやすさ(カチオンの安定性)、生成物(ザイツェフ・転位)、副生成物(SN1)が、すべてそこから読み取れます。4つの機構を条件から選び分ける練習は E1とE1cBの違い:SN1・SN2・E1・E2の最終整理 で、ほかの反応との位置づけは 有機反応10大機構の地図 で確認できます。
よくある質問
違います。E1 の「1」は、律速段階に関わる分子が基質1つだけ(一分子的)であることを表します。E1 反応そのものは、カルボカチオンができる段階と H+ が抜ける段階の2段階で進みます。1段階で進むのは E2 反応のほうで、E2 の「2」は律速段階に基質と塩基の2つが関わることを表します。
E1 反応の律速段階は、基質の C–X 結合が切れてカルボカチオンができる第1段階で、ここには基質1分子しか関わらないからです。塩基が H+ を取るのは、そのあとの速い第2段階です。反応全体の速さは一番遅い段階で決まるので、塩基の濃度を変えても速度は変わらず、速度式は v = k[R–X] の一次式になります。
E1 反応と SN1 反応は、同じカルボカチオン中間体を経るので、条件だけでは完全には分けられず、同時に起こるのがふつうです。違いは第2段階で、溶媒などが正電荷炭素を攻撃すれば SN1(置換生成物)、隣の β 位の H を取れば E1(アルケン)になります。加熱や、硫酸のように求核性の低い共役塩基をもつ酸の使用は、E1 の割合を増やします。
単純な第一級ハロゲン化アルキルでは、第一級カルボカチオンが不安定すぎるため、E1 反応はふつう考えません。第一級基質の脱離は、強い塩基による E2 反応で考えます。ただし、アリル位やベンジル位の第一級基質は、共鳴でカルボカチオンが安定化されるので SN1 反応は起こりえます。なお、PhCH2X のように β 位に H が無い基質では E1 反応は起こりません。
E1 反応は平面のカルボカチオンを経由し、正電荷炭素と隣の炭素の間の結合が回転できるので、E2 反応のような anti ペリプラナーの要件がなく、立体特異的ではありません。E 体と Z 体の両方ができうるものの、置換基どうしの立体反発が小さい形が有利で、多くは E 体(大きい置換基どうしがトランス)が主になります。位置についてはザイツェフ則に従い、置換基の多いアルケンが主生成物になります。
\さらに有機化学を学びたい方はこちら/