クライゼン転位の反応機構|いす形遷移状態と立体・芳香族転位・変法
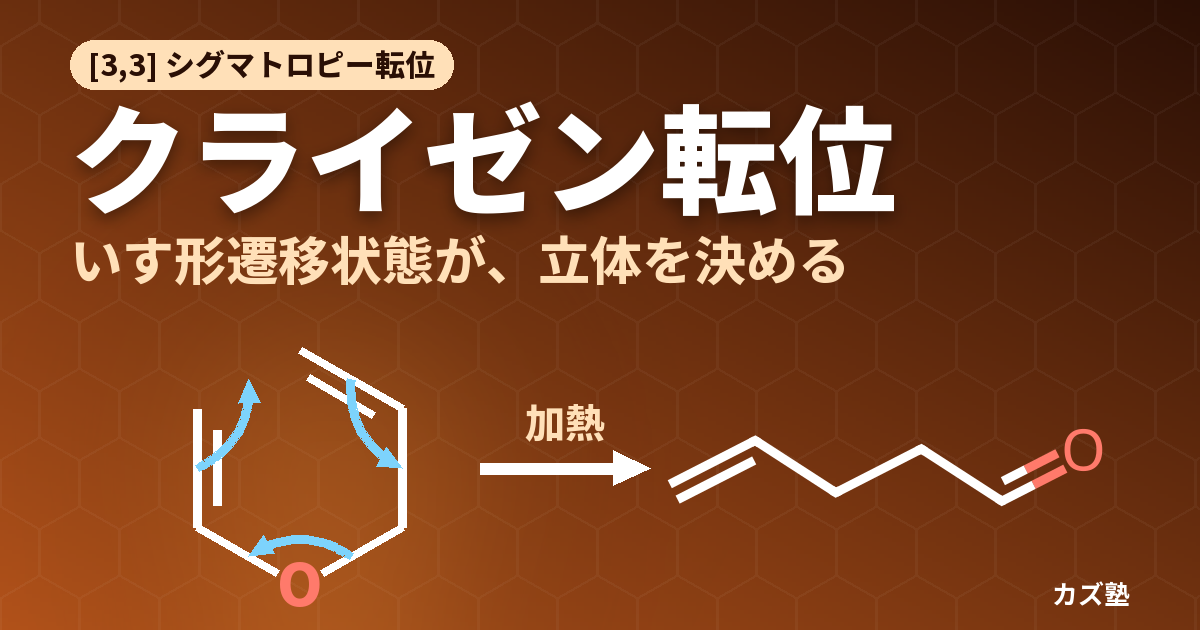
アリル基とビニル基を酸素でつないだだけの小さなエーテルを加熱すると、触媒も試薬も加えていないのに、炭素–炭素結合が1本でき、カルボニル基が現れます。しかも、出発物質の二重結合が E か Z かによって、生成物の立体がほぼ決まった形で出てきます。
これがクライゼン転位(Claisen rearrangement)です。名前だけ覚えると「アリルビニルエーテル → γ,δ-不飽和カルボニル」の暗記で終わりますが、試験で差がつくのは「なぜ一方向に進むのか」「なぜ立体がそろうのか」「なぜ高い温度が要るのか」という理由のほうです。この記事では、3本の巻矢印・いす形遷移状態・C=O ができる駆動力の3つを軸に、芳香族クライゼン転位と変法、名前の似たクライゼン縮合との違いまでを1本で整理します。
クライゼン転位とは——アリルビニルエーテルから γ,δ-不飽和カルボニルへ
クライゼン転位は、アリル基(CH2=CH–CH2–)とビニル基(CH2=CH–)が酸素原子でつながったアリルビニルエーテルを加熱すると、γ,δ-不飽和アルデヒド(またはケトン)になる反応です。もっとも簡単な例では、アリルビニルエーテル CH2=CH–O–CH2–CH=CH2 が 4-ペンテナール OHC–CH2–CH2–CH=CH2 になります。分子式は変わらず、つながり方だけが変わる転位反応です。
「γ,δ-不飽和」とは、カルボニル炭素の隣を α として数えたとき、γ 位と δ 位の炭素の間に二重結合があるという意味です。4-ペンテナールでは C1 がカルボニル炭素、C2 が α、C3 が β、C4 が γ、C5 が δ なので、C4=C5 の二重結合が γ,δ の位置にあります。
反応の分類としてはシグマトロピー転位の一種です。シグマトロピー転位は、σ 結合が1本切れ、π 系をまたいだ別の位置に新しい σ 結合が1本でき、その間に π 結合の位置がずれる周辺環状反応です。[i,j] の数字は、切れる σ 結合の両端の原子をそれぞれ1番として数え、新しい σ 結合が何番と何番の原子の間にできるかを表します。クライゼン転位では、切れるのは O–CH2 結合です。酸素を1、ビニル側の炭素を順に2・3、アリル側の炭素を1’・2’・3′ と数えると、新しい結合は3番と3’番の間にできるので [3,3] です。
この反応は、ドイツの化学者ルートヴィヒ・クライゼン(Ludwig Claisen)が1912年に報告しました。論文の題目は「フェノールアリルエーテルの C-アリルフェノールへの転位について」で、主にフェノールのアリルエーテルの転位(後で述べる芳香族クライゼン転位)を扱いました。翌年にはアイスレープ(O. Eisleb)との長い論文で詳しく調べています。もっとも簡単なアリルビニルエーテルそのものの転位は、1938年にハード(C. D. Hurd)とポラック(M. A. Pollack)が報告しています。酸素の代わりに別の原子を使う多くの変法も見つかり、いまでは炭素–炭素結合と二重結合を立体をそろえて同時に作る、合成の基本反応になっています。
クライゼン転位の反応機構——3本の巻矢印で書く協奏的な [3,3] 転位
アリルビニルエーテルの6個の原子(O1・C2・C3・C3’・C2’・C1’)が、いすのような形の環に並ぶと、C3 と C3′ が近づきます。そこで次の3つの電子の動きが同時に起こります。巻矢印で書くと3本です。
- ① C2=C3 の π 電子対が、C3 と C3′ の間の新しい σ 結合になる
- ② C2’=C3′ の π 電子対が、C1′ と C2′ の間に移って新しい π 結合(C1’=C2’)になる
- ③ O1–C1′ の σ 電子対が、O1 と C2 の間に移って C=O の π 結合になる
3本の巻矢印は環をひと回りする向きにそろっていて、6個の電子(π 電子4個と σ 電子2個)が環状に動くことを表します。イオンやラジカルの中間体はできず、結合の切断と生成は1つの遷移状態の中で同時に進みます。これを協奏的と呼びます。巻矢印の書き方の基本と、ほかの転位との比較は転位反応とは?一覧と分類にまとめています。
協奏的に進むことは、いくつかの事実から確かめられています。まず、アリル基は必ず「ひっくり返って」付きます。たとえばクロチル(2-ブテニル)ビニルエーテル CH2=CH–O–CH2–CH=CH–CH3 を加熱すると、直鎖の 4-ヘキセナールではなく、メチル基が新しい C–C 結合のすぐ隣に来た 3-メチル-4-ペンテナール OHC–CH2–CH(CH3)–CH=CH2 ができます。O–C 結合がいったん切れてアリルカチオンとエノラートに分かれるのなら、アリルカチオンのどちらの端とも結合できるので、両方が混ざるはずです(芳香族型では、同位体標識でも同じ反転が確かめられています)。また、次の節で見るように、出発物質の二重結合の幾何(E/Z)が生成物の立体にほぼそのまま写ります。平らな中間体を経る段階的な反応では、こうはなりません。
なぜ一方向に進むのか——C=O ができる駆動力
クライゼン転位で変わる結合を数えると、切れるのは C–O の σ 結合と C=C の π 結合2本、できるのは C–C の σ 結合1本と C=C の π 結合1本と C=O の π 結合1本です。差し引きすると、「C–O の σ と C=C の π が、C–C の σ と C=O の π に置き換わった」ことになります。C=O の π 結合は C=C の π 結合よりずっと強いので、生成物のカルボニル化合物はエーテルより大きく安定です。
同じ [3,3] 転位でも、1,5-ジエンどうしが組み替わるコープ転位(図の下段)では、C=C が別の場所の C=C に置き換わるだけです。もっとも簡単な 1,5-ヘキサジエンでは、転位しても同じ分子に戻るだけ(縮退転位)で、置換基がある場合も、両側の安定性の差で平衡の位置が決まります。クライゼン転位がほぼ不可逆に生成物側へ進むのは、カルボニル基ができるという大きな見返りがあるからです。
軌道で見ると——なぜ熱で許容なのか
[3,3] 転位の遷移状態は、2つのアリル断片(O1–C2–C3 と C1’–C2’–C3’)が両端で向かい合ったものとみなせます。環状に動く電子は6個で、ベンゼンと同じ「4n+2」個です。この数のとき、2つの断片がそれぞれ同じ面どうしで結合をつくる(スプラ型どうしの)経路が熱反応で許容になります。両端で無理なくつながれるので、遷移状態はひずみの少ない6員環になります。電子数と選択則(熱・光での許容・禁制)の一般論は、周辺環状反応の総論と、同じ6電子系のディールスアルダー反応で詳しく扱っています。
いす形遷移状態と立体特異性——なぜ立体がそろうのか
6個の原子が環に並ぶ遷移状態は、シクロヘキサンと同じようにいす形と舟形の2通りを取りえます。クライゼン転位は、特別な制約が無ければいす形遷移状態を通ります。理由はシクロヘキサンの配座と同じで、舟形では隣り合う結合が重なり形に近くなり、舟の両端(2つのアリル断片の中央の炭素 C2 と C2’)が向かい合って近づくため、ひずみが大きいからです。シクロヘキサンのいす形と舟形の違いは立体配座とはで、アキシアルとエクアトリアルの安定性はシクロヘキサンの立体化学で確認できます。
いす形が選ばれることを最初にはっきり示したのは、同じ [3,3] 転位であるコープ転位の実験でした。ドーリング(W. von E. Doering)とロート(W. R. Roth)は1962年、3,4-ジメチル-1,5-ヘキサジエンのメソ体とラセミ体をそれぞれ加熱し、できる 2,6-オクタジエンの二重結合の E/Z の組み合わせが、いす形遷移状態から予想されるものにほぼ限られることを示しました。クライゼン転位の立体も、同じいす形遷移状態のモデルでよく説明されます。ただし、環に組み込まれた基質などでは舟形を通る例も知られているので、「いつでもいす形」とは言い切らないのが正確です。
置換基はエクアトリアルへ——新しい二重結合が E 体になる理由
酸素の付け根の炭素 C1′ に置換基 R がある場合(第二級アリルアルコールから作ったエーテル)を考えます。いす形遷移状態では、R はエクアトリアルかアキシアルのどちらかを向きます。アキシアルを向くと、同じ側を向いたほかのアキシアルの水素と近づいて反発します(シクロヘキサンの1,3-ジアキシアル相互作用と同じ)。そのため R がエクアトリアルを向いた遷移状態のほうが低く、反応はおもにこちらを通ります。
エクアトリアルの R は、環の C2’–C3′ 結合とちょうど反対側(アンチ)を向いています。転位が終わると C1’–C2′ 結合が二重結合になるので、R と C3′ は二重結合の反対側に来ます。つまり新しくできる C1’=C2′ は E 体(トランス)になります。ここで大切なのは、反応が協奏的なので、遷移状態で置換基が向いていた方向がそのまま生成物の立体になることです。「熱で進む反応だから立体はばらばら」ではありません。E/Z の決め方そのものはE/Z表記の決め方を参照してください。
E/Z が syn/anti に写る——立体特異性
今度は、ビニル側の末端炭素 C3 とアリル側の末端炭素 C3′ の両方に置換基がある場合を考えます。新しい C3–C3′ 結合の両端が立体中心になるので、隣り合う2つの立体中心の相対配置(syn か anti か)が問題になります。いす形遷移状態では、C2=C3 の置換基の向きは C2=C3 の E/Z で、C2’=C3′ の置換基の向きは C2’=C3′ の E/Z で決まります(E ならエクアトリアル、Z ならアキシアルの向き。ただしこれは C2・C2′ に H しか付いていない場合です。C2 に酸素が2つ付く Ireland 変法のシリルケテンアセタールでは、CIP 順位で E/Z の呼び名が入れ替わるので、置換基が環の O1 と同じ側か反対側かで判断します)。したがって、2つの二重結合の E/Z の組み合わせが、生成物の syn/anti を決めます。片方の二重結合だけを E から Z に替えると、syn と anti が入れ替わります。
このように、出発物質の立体(ここでは二重結合の幾何)が反応機構によって生成物の立体を一義的に決めることを立体特異的(stereospecific)と言います。複数の立体異性体ができうるときに一方が多くできることを指す立体選択的(stereoselective)とは区別します。クライゼン転位は、協奏的に、決まった形(いす形)の遷移状態を通るので立体特異的で、その結果として高い立体選択性も示します。
キラリティーの転写
C1′ が立体中心で、しかも C3′ にも置換基があり、C2’=C3′ の E/Z が決まっている場合、C1′ の立体中心は転位で sp2 炭素(二重結合の一部)になって消えますが、その情報は失われません。C1′ の R がエクアトリアルを向くいす形遷移状態では、アリル断片のどちらの面が C3 に向くかが C1′ の立体で決まるため、C3′ に新しくできる立体中心の配置が C1′ の配置から決まります。これをキラリティーの転写(1,3-不斉転写)と呼びます。光学活性なアリルアルコールは、ケトンの不斉還元やシャープレス不斉エポキシ化を利用した速度論的分割などで用意しやすいので、クライゼン転位はその不斉を炭素骨格の奥へ運ぶ手段として使われます。不斉合成の全体像は不斉合成とは、ジアステレオ選択の考え方はジアステレオ選択的合成とはで扱っています。
クライゼン転位の温度——なぜ加熱が要るのか、どうすれば穏やかになるのか
「クライゼン転位 温度」と調べる人が多いのは、教科書や論文の条件に高い温度が並んでいるからでしょう。具体的な温度は基質と変法によって大きく違うので、ここではなぜ加熱が要るのか、どうすると低い温度で進むのかという理由を整理します。
単純なアリルビニルエーテルの転位は、生成物のほうがずっと安定(発熱的)なのに、ふつうはしっかり加熱しないと進みません。協奏的な遷移状態では、強い C–O の σ 結合を半分切りながら、まだ半分しかできていない C–C 結合で補う形になるので、活性化エネルギー(山の高さ)がかなり大きいからです。さらに、鎖状の分子が6員環の形に固定されるので、自由に動ける状態から秩序だった状態に移ることになり、エントロピーの面でも不利です。山の高さと反応の速さの関係は遷移状態とはで詳しく説明しています。
芳香族クライゼン転位(次の節)は、脂肪族のものよりさらに強い加熱を必要とするのが普通です。最初の [3,3] 段階で、ベンゼン環の芳香族性をいったん失った中間体(シクロヘキサジエノン)を作らなければならないからです。
逆に、低い温度で進めるための工夫は大きく2つあります。
- ビニル側の2位(酸素の付いた炭素)に電子供与基を付ける:Johnson 変法のアルコキシ基、Ireland 変法のエノラートの O− やシリルオキシ基、Eschenmoser 変法のアミノ基です。生成物がエステル・カルボン酸・アミドになり、共鳴でさらに安定になるので、反応はいっそう発熱的になります。発熱が大きい反応ほど遷移状態は出発物質に近く低くなりやすい(ハモンドの仮説の考え方)ので、速く進むと考えられます。なかでも Ireland 変法は、エノラート(またはシリルケテンアセタール)を経るため、比較的低い温度でも転位が進みます。
- ルイス酸で酸素を活性化する:酸素に配位するルイス酸が C–O 結合を弱め、熱だけの反応より低い温度で転位させる方法です。山本尚らは嵩高い有機アルミニウム試薬を使ったクライゼン転位を報告しています(1990年)。とくに嵩高い MABR を使うと、C1′ の置換基がアキシアルを向いたいす形遷移状態を通り、熱反応とは逆の Z 体がおもにできることが示されています。前の節の「エクアトリアルなら E、アキシアルなら Z」という対応が、試薬で逆向きに使えるわけです。
芳香族クライゼン転位——オルト転位とパラ転位
ビニル基の代わりにベンゼン環が酸素に付いたアリルフェニルエーテルでも、同じ [3,3] 転位が起こります。この場合、ベンゼン環の C=C(酸素の付いた炭素とオルト位の炭素の間)が、アリルビニルエーテルの C2=C3 の役を果たします。
[3,3] 転位で、アリル基の末端炭素がオルト位の炭素と結合すると、まず6-アリルシクロヘキサ-2,4-ジエノンができます。オルト位の炭素は sp3 になり、環の芳香族性は失われています。ところがこの炭素には水素が残っているので、すぐに互変異性(ケト形からエノール形への異性化)が起こり、フェノールに戻ります。芳香族性を取り戻すこの段階が非常に有利なので、全体としては o-アリルフェノールが得られます。ふつうのケトンではケト形が有利ですが、フェノールではエノール形のほうが芳香族として安定になる点がポイントです(ケト・エノール互変異性)。
ここでもアリル基は「ひっくり返って」付きます。酸素に付いていた炭素(図で橙色の α 炭素)は、生成物ではアリル基の末端の =CH2 になります。
オルト位がふさがっているとパラ位へ
2,6-ジメチルフェニルアリルエーテルのように、両方のオルト位に水素が無い場合はどうなるでしょうか。[3,3] 転位でオルト位にアリル基が移ったジエノンはできますが、その炭素には水素が無いので、互変異性で芳香族に戻ることができません。
このジエノンの中では、オルト位に付いたアリル基の C=C と、環のメタ位–パラ位の C=C が、オルト位の炭素をはさんでちょうど1,5-ジエンの関係になっています。そこでもう一度 [3,3] 転位(コープ転位型)が起こり、アリル基はパラ位へ移ります。パラ位の炭素には水素があるので、互変異性で芳香族に戻り、4-アリル-2,6-ジメチルフェノールになります。アリル基は2回ひっくり返るので、最終的にはもとの α 炭素で環に付きます。標識の位置がオルト転位とパラ転位で逆になることは、2段階の [3,3] 転位で進むことの証拠です。
フェノールの酸性や、フェノール性ヒドロキシ基の性質はフェノールとはで扱っています。
生体内のクライゼン転位
周辺環状反応は生体内では珍しいのですが、クライゼン転位は例外的に重要です。細菌や植物がフェニルアラニンやチロシンを作る経路では、コリスミ酸がプレフェン酸になる段階がクライゼン転位で、酵素(コリスミ酸ムターゼ)が基質をいす形に近い配置に固定して大きく加速しています。生合成の流れは周辺環状反応の記事でも紹介しています。
クライゼン転位の種類——Johnson・Ireland・Eschenmoser などの変法
アリルビニルエーテルそのものは作りにくく、加水分解もされやすいので、実際の合成では「その場でビニルエーテル(またはその仲間)を作り、そのまま転位させる」変法がよく使われます。どれも本体は同じ [3,3] 転位で、2位(酸素の付いた炭素)に何が付いているかで、生成物の官能基が決まります。
| 変法 | 出発物質と試薬(定性的に) | 転位する中間体 | 生成物 |
|---|---|---|---|
| Johnson–Claisen(1970) | アリルアルコール+オルト酢酸エチル、弱酸を触媒量、加熱 | ケテンアセタール | γ,δ-不飽和エステル |
| Ireland–Claisen(1972) | アリルエステル+LDA などのリチウムアミド(エノラート化)+クロロトリメチルシランなど | エステルエノラート/シリルケテンアセタール | γ,δ-不飽和カルボン酸 |
| Eschenmoser–Claisen(1964) | アリルアルコール+N,N-ジメチルアセトアミドジメチルアセタール、加熱 | N,O-ケテンアセタール | γ,δ-不飽和アミド |
| Carroll 転位(1940) | アリルアルコール+アセト酢酸エステル(アリル β-ケトエステルを経る)、加熱 | β-ケトエステルのエノール形 | 脱炭酸して γ,δ-不飽和ケトン |
| Bellus–Claisen(1978) | アリルエーテルなど+ケテン(ジクロロケテンなど) | 双性イオン(1,3-双極子)中間体 | γ,δ-不飽和エステルなど |
Johnson–Claisen 転位では、アリルアルコールがオルトエステルとアルコール交換して混合オルトエステルになり(エタノール1分子が外れる)、さらにエタノールがもう1分子外れてケテンアセタールになります。これがその場で [3,3] 転位します。ジョンソン(W. S. Johnson)らは1970年、この方法を「トランス三置換二重結合を立体選択的に作る簡単なクライゼン転位」として報告し、同じ論文でスクアレンの合成に用いました。この転位で E(トランス)体が選ばれるのは、前の節で見た「置換基はエクアトリアルへ」のためです。
Ireland–Claisen 転位は、アリルエステルの α 水素を LDA で引き抜いてエステルエノラートにし、酸素をシリル化してシリルケテンアセタールにしてから転位させます(アイルランド R. E. Ireland・ミューラー R. H. Mueller、1972年)。強塩基のLDAを使うので、塩基に弱い官能基がある基質には向きませんが、低い温度で進み、カルボン酸が直接得られます。さらに1976年には、エノラート化の溶媒(THF だけか、HMPA のような極性の高い添加剤を加えるか)でエノラートの幾何(E/Z)が入れ替わり、それに応じて生成物の syn/anti も入れ替わることが示されました。いす形遷移状態を通るので、エノラートの幾何がそのまま隣り合う2つの立体中心の関係に写るわけです。シリル基の性質はシリル基とはを参照してください。
Eschenmoser–Claisen 転位は、アミドアセタールを使って N,O-ケテンアセタールを経由し、アミドを直接作る変法です(ウィック・フェリックス・シュテーン・エッシェンモーザー、1964年)。中間体の作り方とメタノールを除く理由、天然物合成での使われ方はエッシェンモーザー・クライゼン転位で詳しく解説しています。
このほか、酸素の代わりに窒素を使うアザ-クライゼン転位の代表として、アリルアルコールから作ったトリクロロアセトイミダートが [3,3] 転位してアリルアミドになるOverman 転位(オーバーマン、1974年)があります。アルコールの位置を1,3-ずらしながらアミンに変える方法として使われます。
合成での使われ方——炭素–炭素結合・二重結合・立体中心を一度に作る
クライゼン転位が合成で重宝される理由は、1回の操作で次の3つが同時に手に入ることです。
- 新しい炭素–炭素結合:アリルアルコールの酸素を足場にして、もともと何も無かった炭素に炭素鎖をつなげます。第四級炭素のような混み合った炭素も作れます。
- 位置と幾何のそろった二重結合:二重結合は1つ隣へ移り、いす形遷移状態のおかげで E 体がおもにできます。Johnson によるスクアレン合成は、この性質を三置換二重結合に使った例です。
- 予測できる立体中心:二重結合の E/Z やアリルアルコールの立体中心の情報が、新しい立体中心に写ります。
生成物のカルボニル基(アルデヒド・エステル・カルボン酸・アミド)は、そのあと還元・酸化・アルドール反応などで次の骨格づくりにつなげられます。論文や反応データベースで天然物合成の例を読むときも、「どのアリルアルコール(アリルエステル)から、どの変法で、どの官能基を作ったのか」という目で読むと、ここまでの理屈で結果を予想できるはずです。
コープ転位との違い
クライゼン転位とコープ転位は、どちらも6員環遷移状態を通る [3,3] シグマトロピー転位で、いす形遷移状態による立体の説明もそのまま共通です。違いは、6個の原子の1つが酸素かどうかと、それに伴う駆動力です。
| 比較の観点 | クライゼン転位 | コープ転位 |
|---|---|---|
| 出発物質 | アリルビニルエーテル(アリルアリールエーテル) | 1,5-ジエン |
| 切れる結合 | C–O の σ 結合 | C–C の σ 結合 |
| 生成物 | γ,δ-不飽和カルボニル化合物(C=O ができる) | 別の1,5-ジエン(C=C が C=C に置き換わる) |
| 平衡 | ほぼ不可逆(生成物側へ) | 可逆。両側の安定性の差で決まる |
| 一方向にする工夫 | (もともと一方向) | オキシ-コープ転位(OH を付け、エノールからカルボニルへ) |
見方を変えると、クライゼン転位は「コープ転位の1か所を酸素に置き換えて、生成物にカルボニル基ができるようにしたもの」です。コープ転位で OH を付けて一方向にするオキシ-コープ転位も、「最後にカルボニル基を作って戻れなくする」という同じ発想です。
クライゼン転位とクライゼン縮合の違い
どちらもルートヴィヒ・クライゼンの名前が付いているので混同されやすいのですが、まったく別の反応です。クライゼン縮合は、エステルの α 水素を塩基で引き抜いてできたエノラートが、もう1分子のエステルのカルボニル炭素を攻撃し、アルコキシドが脱離基として外れて β-ケトエステルになる反応です(付加–脱離)。クライゼン転位は、1分子の中で6個の原子が環状に組み替わる協奏反応です。
| 比較の観点 | クライゼン縮合 | クライゼン転位 |
|---|---|---|
| 反応の種類 | カルボニル縮合(極性反応・イオン機構) | [3,3] シグマトロピー転位(周辺環状反応) |
| 分子の数 | エステル2分子(分子内ならディークマン縮合) | 1分子(分子式は変わらない) |
| 必要なもの | アルコキシドなどの塩基(化学量論量) | 加熱だけ(変法では塩基・酸・ルイス酸も) |
| 中間体 | エノラート、四面体中間体 | なし(遷移状態1つ) |
| 生成物 | β-ケトエステル(1,3-ジカルボニル) | γ,δ-不飽和カルボニル化合物 |
| 一方向に進む理由 | 生成物の β-ケトエステルが脱プロトン化されて安定なエノラートになる | C=O ができて大きく安定になる |
見分けるときは、まず試薬と分子の数を見ます。エステルと塩基があり、2分子がつながるならクライゼン縮合、アリル基とビニル基(または芳香環)が酸素でつながった1分子を加熱するならクライゼン転位です。カルボニル縮合の全体像(アルドール・マイケル・ロビンソン環化との関係)はカルボニル縮合反応の章記事で整理しています。
試験での問われ方
院試・定期試験でクライゼン転位が出るときは、ほとんどが次の4つの型です。どれも、6個の原子に番号を振って、切れる結合とできる結合に印を付けるという同じ手順で解けます。
型① 生成物を書く
問:アリルイソプロペニルエーテル CH2=C(CH3)–O–CH2–CH=CH2 を加熱したときの生成物を書け。
酸素を1、ビニル側を C2(CH3 の付いた炭素)・C3(=CH2)、アリル側を C1’(O–CH2)・C2’・C3’(=CH2)と番号を振ります。O1–C1′ が切れて C3–C3′ ができ、O1=C2 と C1’=C2′ ができるので、生成物は CH3–C(=O)–CH2–CH2–CH=CH2(5-ヘキセン-2-オン)です。ビニル側の2位にメチル基があるので、アルデヒドではなくメチルケトンになります。
型② 二重結合の立体を答える
問:3-ブテン-2-オールのビニルエーテル CH2=CH–O–CH(CH3)–CH=CH2 を加熱すると、おもに E 体と Z 体のどちらのアルケンができるか。理由とともに答えよ。
生成物は 4-ヘキセナール OHC–CH2–CH2–CH=CH–CH3 で、おもに E 体ができます。転位はいす形遷移状態を通り、C1’(CH3 の付いた炭素)のメチル基は、アキシアルの水素との1,3-ジアキシアル型の反発を避けてエクアトリアルを向きます。エクアトリアルのメチル基は C2’–C3′ 結合とアンチの位置にあるので、C1’=C2′ 二重結合ができたとき、メチル基と C3′ 側の鎖は反対側に来て E 体になります。協奏的な反応なので、遷移状態での置換基の向きがそのまま生成物の立体になります。
型③ 芳香族クライゼン転位の位置と標識
問:酸素に付いた CH2 の炭素を 13C で標識したアリルフェニルエーテルと、2,6-ジメチルフェニルアリルエーテルをそれぞれ加熱した。生成物と標識の位置を答えよ。
アリルフェニルエーテルからは o-アリルフェノールができ、標識はアリル基の末端の =CH2 に来ます([3,3] 転位でアリル基が1回反転するため)。2,6-ジメチルフェニルアリルエーテルでは、オルト位に移ったジエノンが芳香族に戻れないので、もう一度 [3,3] 転位してパラ位へ移り、4-アリル-2,6-ジメチルフェノールになります。アリル基は2回反転するので、標識は環に付いた CH2 に戻ります。
型④ 名前を答える・区別する
問:(a) 酢酸エチルをナトリウムエトキシドで処理し、酸で後処理するとアセト酢酸エチルができた。(b) アリルビニルエーテルを加熱すると 4-ペンテナールができた。それぞれの反応名と機構の種類を答えよ。
(a) はクライゼン縮合で、エノラートによる求核付加とエトキシドの脱離(付加–脱離)からなる極性反応です。(b) はクライゼン転位で、6員環遷移状態を通る協奏的な [3,3] シグマトロピー転位(周辺環状反応)です。試薬(塩基の有無)と分子の数(2分子か1分子か)で見分けます。
人名反応を試験の前にまとめて見直すなら、有機化学の人名反応一覧から転位・縮合の欄を引くと、名前と試薬の組み合わせを一度に確認できます。
まとめ
よくある質問
アリル基とビニル基が酸素でつながったアリルビニルエーテルを加熱すると、6個の原子が環状に並んだ遷移状態を1段階で通って、γ,δ-不飽和アルデヒドやケトンに組み替わる反応です。O–C 結合が1本切れて C–C 結合が1本でき、カルボニル基ができます。[3,3] シグマトロピー転位の代表例です。
生成物のほうがずっと安定でも、遷移状態では強い C–O の σ 結合を半分切りながら、まだ半分しかできていない C–C 結合で補うので、活性化エネルギーが大きいからです。鎖状の分子が6員環の形に固定されるので、エントロピーの面でも不利です。芳香族クライゼン転位では、芳香族性をいったん失う必要があるので、さらに強い加熱が要ります。2位に電子供与基を持つ Ireland 変法やルイス酸を使う方法では、より低い温度で進みます。
クライゼン転位はいす形遷移状態を通り、酸素の付け根の炭素の置換基は、アキシアルの水素との反発を避けてエクアトリアルを向きます。エクアトリアルの置換基は環の隣の結合とアンチの位置にあるので、転位で二重結合ができると、置換基と炭素鎖が反対側に来て E 体になります。反応が協奏的なので、遷移状態の形がそのまま生成物の立体に写ります。
どちらも6員環遷移状態を通る [3,3] シグマトロピー転位ですが、クライゼン転位はアリルビニルエーテルの C–O 結合が切れてカルボニル化合物ができ、コープ転位は1,5-ジエンの C–C 結合が切れて別の1,5-ジエンができます。クライゼン転位は C=O ができるのでほぼ不可逆に進み、コープ転位は可逆で、両側の安定性の差で平衡が決まります。
名前は同じクライゼンに由来しますが、別の反応です。クライゼン縮合はエステル2分子が塩基で縮合して β-ケトエステルになる極性反応(付加–脱離)で、クライゼン転位はアリルビニルエーテル1分子が加熱で γ,δ-不飽和カルボニル化合物になる周辺環状反応です。塩基の有無と分子の数で見分けられます。
参考文献
- L. Claisen, “Über Umlagerung von Phenol-allyläthern in C-Allyl-phenole”, Ber. Dtsch. Chem. Ges. 1912, 45, 3157–3166. DOI: 10.1002/cber.19120450348
- L. Claisen, O. Eisleb, “Über die Umlagerung von Phenolallyläthern in die isomeren Allylphenole”, Justus Liebigs Ann. Chem. 1913, 401, 21–119. DOI: 10.1002/jlac.19134010103
- C. D. Hurd, M. A. Pollack, “The Rearrangement of Vinyl Allyl Ethers”, J. Am. Chem. Soc. 1938, 60, 1905–1911. DOI: 10.1021/ja01275a051
- W. von E. Doering, W. R. Roth, “The overlap of two allyl radicals or a four-centered transition state in the Cope rearrangement”, Tetrahedron 1962, 18, 67–74. DOI: 10.1016/0040-4020(62)80025-8
- A. E. Wick, D. Felix, K. Steen, A. Eschenmoser, “Claisen’sche Umlagerungen bei Allyl- und Benzylalkoholen mit Hilfe von Acetalen des N,N-Dimethylacetamids”, Helv. Chim. Acta 1964, 47, 2425–2429. DOI: 10.1002/hlca.19640470835
- W. S. Johnson, L. Werthemann, W. R. Bartlett, T. J. Brocksom, T.-T. Li ほか, “Simple stereoselective version of the Claisen rearrangement leading to trans-trisubstituted olefinic bonds. Synthesis of squalene”, J. Am. Chem. Soc. 1970, 92, 741–743. DOI: 10.1021/ja00706a074
- R. E. Ireland, R. H. Mueller, “Claisen rearrangement of allyl esters”, J. Am. Chem. Soc. 1972, 94, 5897–5898. DOI: 10.1021/ja00771a062
- R. E. Ireland, R. H. Mueller, A. K. Willard, “The ester enolate Claisen rearrangement. Stereochemical control through stereoselective enolate formation”, J. Am. Chem. Soc. 1976, 98, 2868–2877. DOI: 10.1021/ja00426a033
- M. F. Carroll, “Addition of αβ-unsaturated alcohols to the active methylene group. Part I. The action of ethyl acetoacetate on linalool and geraniol”, J. Chem. Soc. 1940, 704–706. DOI: 10.1039/JR9400000704
- L. E. Overman, “Thermal and mercuric ion catalyzed [3,3]-sigmatropic rearrangement of allylic trichloroacetimidates. 1,3 Transposition of alcohol and amine functions”, J. Am. Chem. Soc. 1974, 96, 597–599. DOI: 10.1021/ja00809a054
- R. Malherbe, D. Belluš, “A New Type of Claisen Rearrangement Involving 1,3-Dipolar Intermediates”, Helv. Chim. Acta 1978, 61, 3096–3099. DOI: 10.1002/hlca.19780610836
- K. Nonoshita, H. Banno, K. Maruoka, H. Yamamoto, “Organoaluminum-promoted Claisen rearrangement of allyl vinyl ethers”, J. Am. Chem. Soc. 1990, 112, 316–322. DOI: 10.1021/ja00157a049
- F. E. Ziegler, “The thermal, aliphatic Claisen rearrangement”, Chem. Rev. 1988, 88, 1423–1452. DOI: 10.1021/cr00090a001
- A. M. Martín Castro, “Claisen Rearrangement over the Past Nine Decades”, Chem. Rev. 2004, 104, 2939–3002. DOI: 10.1021/cr020703u