ソックスレー抽出とは?固液抽出の原理と使い方・溶媒の選び方と脂質の定量
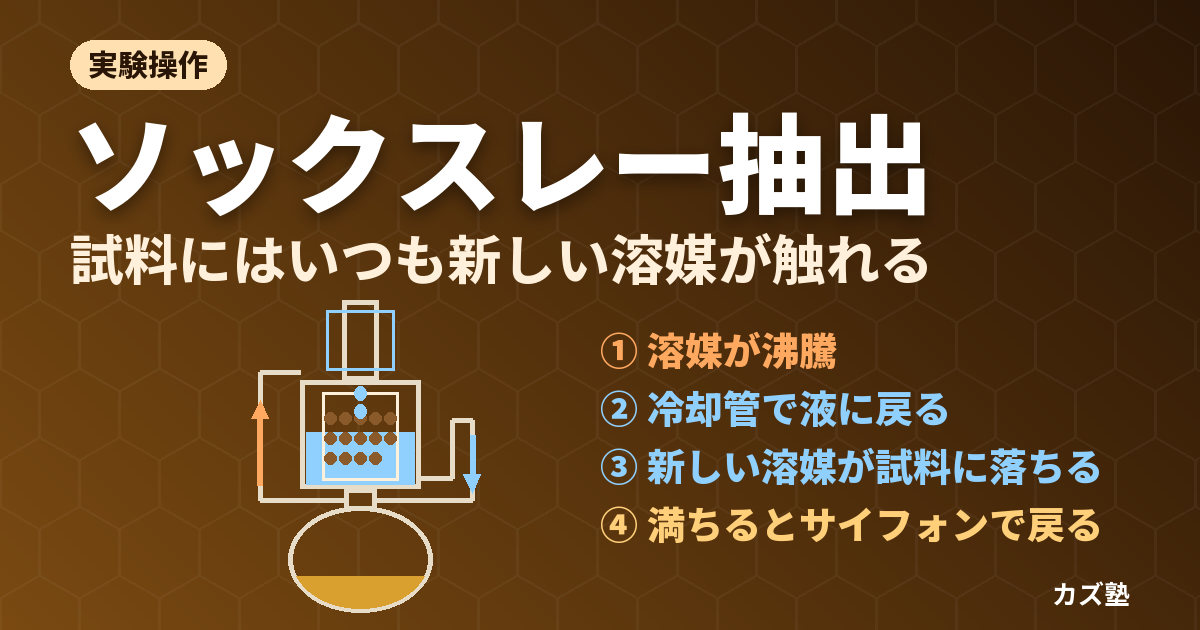
粉にしたナッツを紙の筒に入れ、ガラスの器具にセットして一晩加熱しておくと、翌朝には下のフラスコに油がたまっています。使った溶媒は 150 mL ほどなのに、試料のまわりを流れた液は延べで数リットルになります。秘密は、溶媒が装置の中で蒸発と凝縮を何十回もくり返し、そのたびに蒸留したての新しい溶媒として試料に降り注ぐことです。これがソックスレー抽出(Soxhlet extraction)です。
試験や実験レポートで問われるのは、「なぜサイフォンで戻すのか」「なぜ少ない溶媒で抽出し切れるのか」「なぜ何時間もかかるのか」「なぜ熱に弱い成分に向かないのか」です。この記事では、装置の各部の役割から出発して、1サイクルで起きていることを分液の式と熱の計算で確かめ、食品の脂質の定量、天然物の抽出、新しい抽出法との違いまでを同じ筋でつなげます。
ソックスレー抽出とは:固体から成分を溶かし出す連続抽出
固液抽出と液液抽出(分液)の違い
抽出は、混合物から目的の成分を溶媒に溶かし移して分ける操作です。溶かし出す相手が液体なら液液抽出(分液漏斗で水層と有機層に分ける分液)、固体なら固液抽出です。分液では2つの液を振り混ぜれば短時間で分配が落ち着きますが、固体ではそうはいきません。成分は粒の表面だけでなく内部にもあり、溶媒が粒の中へしみ込み、溶けた成分が外へ拡散して出てくるのを待つ必要があるからです。分液のやり方と分配係数は分液漏斗の使い方の記事で説明しています。
浸すだけではなぜ足りないのか
固体を溶媒に浸けておくだけ(浸漬)でも成分は溶け出します。ただし溶媒には成分がだんだんたまっていき、溶媒の中の濃度が上がるほど、粒の中から外へ出ようとする勢い(濃度の差)は小さくなります。溶けにくい成分なら、溶媒がすぐに飽和して、それ以上は溶けません。抽出し切るには、溶媒を新しいものに何度も取り替える必要があります。
取り替えるたびにろ過して新しい溶媒を注ぐのは手間がかかり、使う溶媒の量も増えます。ソックスレー抽出は、この「取り替え」を蒸留で自動化した装置です。成分が溶けた液をフラスコに戻して沸騰させれば、蒸発するのは溶媒だけで、溶けていた成分はフラスコに残ります。蒸気を冷やして液に戻せば、それは何も溶けていない新しい溶媒です。同じ溶媒を何十回も使い回しながら、試料には毎回新しい溶媒を当てられるわけです。
ソックスレーと1879年の論文
装置の名前は、牛乳の化学を研究し、ミュンヘンで活躍した農芸化学者フランツ・フォン・ソックスレー(Franz von Soxhlet、1848–1926)に由来します。ミュンヘン工科大学の農芸化学の教授になった 1879 年に、乳脂肪を重さで定量する方法の論文(Dingler’s Polytechnisches Journal 232 巻)でこの装置を発表しました。出発点が脂肪の定量で、今も食品や飼料の脂質の定量の公定法に使われています。
装置の各部と役割
ソックスレー抽出器は、下から丸底フラスコ、抽出管(ソックスレー管)、冷却管の3つをすり合わせでつないだものです。抽出管の横には、蒸気が上る太い側管と、液を戻す細いサイフォン管の2本が付いています(図1)。
| 部品 | 役割 | ないと(まちがえると)どうなるか |
|---|---|---|
| 丸底フラスコ | 溶媒を沸騰させる。抽出された成分がたまる | 溶媒が少ないと、抽出管が満杯のときに空だき近くになる |
| 円筒ろ紙(シンブル) | 試料を入れる紙(またはガラス繊維)の筒。液は通し、固体は通さない | 試料の粉がフラスコへ流れ落ち、抽出物に混ざる |
| 抽出管 | 円筒ろ紙を収め、試料を浸す液をためる | (装置の本体) |
| サイフォン管 | 液面が頂点に届くと、抽出管の液を一気にフラスコへ戻す | 試料の上端が頂点より上だと、上の部分が液に浸からない |
| 蒸気の側管 | フラスコの蒸気を、抽出管の液を通さずに冷却管へ送る | (側管が詰まると蒸気の逃げ場がなくなる) |
| 冷却管 | 蒸気を冷やして液に戻し、試料の真上に滴下させる | 冷却水が止まると溶媒の蒸気が上から出ていく |
冷却管には、蒸気の通り道に球がいくつも並んだ球入り冷却管がよく使われます。食品成分表の分析マニュアルは、小型の抽出器に「玉数 5〜10 個」の冷却管を指定しています。冷却水を下から入れて上から出す理由と、還流に使う冷却管の種類は還流の記事で説明しています。ソックスレー抽出は、還流しながら、戻ってくる液の通り道に試料を置いた装置と見ることもできます。
サイフォン管:液面が頂点に届くと一気に戻る理由
サイフォン管は、抽出管の底から立ち上がり、ある高さで折り返して、フラスコの首まで下りる細い管です。抽出管に液がたまると、つながっているサイフォン管の上り側にも同じ高さまで液が入ります(連通管)。液面が折り返しの頂点より低いあいだは、液はそこで止まっています。
液面が頂点を越えると、液が下り側にあふれ出し、細い管を満たします。いったん下り側が液で満たされると、管の出口(フラスコの首)は抽出管の液面よりずっと低いので、出口側の液柱のほうが重く、その差の圧力(ρgΔh)で抽出管の液が吸い出され続けます。これがサイフォンです。流れは液面が管の入口(抽出管の底)まで下がって、空気が入るまで止まりません。だから「少しずつ戻る」のではなく、頂点に届いた瞬間から、ほぼ全量が一気に戻るのです。満杯になると中身が一気に抜ける「ピタゴラスカップ」と同じ原理です。
この一気に抜ける動きのおかげで、抽出管の中は「空 → 新しい溶媒で満杯 → 空」という回分式(バッチ)のくり返しになります。サイフォンの頂点の高さが、1サイクルで試料を浸す液の量(抽出管の容量)を決めています。だから試料は、頂点より下に収めなければなりません。
蒸気の側管:試料を通らずに上る理由
フラスコの蒸気は、抽出管の中ではなく、横の太い側管を通って冷却管へ上ります。もし蒸気が抽出管の液の中を通って上るなら、液は泡立ってかき回され、「静かにためて、頂点で一気に戻す」という動きができません。側管で蒸気を迂回させることで、抽出管の液は静かにたまり、サイフォンの周期が保たれます。
その結果、抽出管の液は、冷却管で冷やされた凝縮液がたまったものになり、溶媒の沸点より低い温度にあります。側管の蒸気に温められるので室温よりは高めですが、沸騰はしていません。試料は「沸点より少し低い、温かい新しい溶媒」に何度も浸されることになります。
なぜ効率がよいのか:いつも新しい溶媒が試料に触れる
抽出物がフラスコに残る理由
サイフォンでフラスコに戻った液には、試料から溶け出した成分が入っています。フラスコで再び沸騰させると、蒸発して側管を上るのは沸点の低い溶媒で、脂質やカフェインのように沸点が高く、ほとんど蒸発しない成分はフラスコに残ります。つまりフラスコの中では毎サイクル小さな単蒸留が起きていて、溶媒だけが精製されて上へ戻っていきます(単蒸留のしくみは蒸留の記事)。
この結果、フラスコの液はサイクルごとに濃くなっていきますが、試料に滴下する液は毎回ほぼ純粋な溶媒です。浸漬では溶媒が濃くなるほど溶け出す勢いが落ちましたが、ソックスレー抽出では、試料のまわりの液はいつも濃度ゼロから始まります。濃度の差が毎回最大の状態で抽出をやり直せることが、少ない溶媒で抽出し切れる理由です。
裏返せば、揮発しやすい成分はこの理屈が成り立ちません。溶媒と一緒に蒸発して冷却管から滴下し、フラスコにたまらないうえ、冷却管の上から一部が失われることもあります。精油の香り成分のように揮発しやすい成分の採取には、水蒸気蒸留がよく使われます。
分液の式で見る1サイクル
1サイクルで何が起きるかを、分液のくり返しの式で見てみます。分液では、水層 Vaq から有機溶媒 Vorg で1回抽出したとき、水層に残る割合は次の式でした。
1回の抽出で残る割合 = 1 ÷ ( 1 + K × Vorg ÷ Vaq ) n 回くり返すと(上の値)n
ソックスレー抽出で、試料の中や表面にすでに溶けている成分を考えます。サイフォンで液が抜けたあとも、円筒ろ紙と試料には液が少し残ります(その体積を Vr とします)。そこへ新しい溶媒 Vc(1サイクルの液量)が加わってよく混ざり、また抜ける。これは「残った液」と「新しい溶媒」が同じ溶媒どうしなので、分液の式で K = 1 とした場合にあたります。
1サイクルで残る割合 f = Vr ÷ ( Vr + Vc ) = 1 ÷ ( 1 + Vc ÷ Vr ) n サイクル後は fn
1サイクルの液量 85 mL、残る液 10 mL(説明のための仮の値)とすると、f = 10 ÷ 95 = 0.105 で、1回で約 1 割に、4回で 0.1% 未満になります(例題3)。すでに溶けている分を洗い流すだけなら、数サイクルで終わるわけです。
何時間もかかる理由:粒の中からの溶け出しが遅い
洗い出しは数回で終わる
それなのに、公定法の抽出時間は長く設定されています。米国環境保護庁(EPA)の土壌などの抽出法 Method 3540C は 1 時間に 4〜6 サイクルで 16〜24 時間(64〜144 サイクル)、食品成分表の分析マニュアルは 8〜16 時間です。洗い出しだけなら数サイクルで済むのに、なぜでしょうか。
時間を決めているのは、成分が粒の中から表面まで出てくる速さです。溶媒はまず粒の中の細かいすき間にしみ込み、成分を溶かし、溶けた成分は濃度の差によって粒の外へ拡散していきます。粒の表面の液を何度取り替えても、中から出てくる速さ以上には抽出は進みません。仮に、1サイクルのあいだに粒の中に残っている成分の 5% だけが表面へ出てくるとすると、残りが 1% になるまでに 90 サイクルかかります(図2の右・例題3)。洗い出しの線と比べると、律速しているのは洗い出しではなく溶け出しであることがわかります。
粒を細かくし、乾かしておく理由
拡散で物が距離 r を移動するのにかかる時間は、おおよそ r2 に比例します。粒の半径を 2 mm から 0.5 mm にすると、中心から表面までの距離は 1/4 になり、出てくるまでの時間はおよそ 1/16 になります(例題4)。EPA の方法が粉砕できる乾いた試料を「1 mm のふるいを通るまで」粉砕させ、食品の分析で試料をすりつぶすのはこのためです。
水も抽出を遅らせます。脂質の抽出に使うジエチルエーテルやヘキサンは水と混ざりにくいので、粒が水を含んでいると、溶媒が粒の中にしみ込めません。そこで試料をあらかじめ乾燥させるか、無水硫酸ナトリウムと混ぜて水を抱え込ませてから抽出します(EPA は試料 10 g と無水硫酸ナトリウム 10 g を混ぜる)。無水硫酸ナトリウムが水を抱え込むしくみは乾燥剤の記事を参照してください。
溶媒の選び方
目的の成分を溶かし、試料の骨格は溶かさない
溶媒の選択性は、ソックスレー抽出では溶媒だけで決まります。脂質のような無極性の成分にはヘキサン・石油エーテル・ジエチルエーテル、もう少し極性の高い成分にはジクロロメタンやアセトン、配糖体やアルカロイドの塩など極性の高い成分にはエタノールやメタノールを使います。「似たものは似たものを溶かす」は、分子間力の種類が近い分子どうしほど混ざりやすいという意味です(分子間力の記事)。一方、極性の高い溶媒ほど、色素や糖などの目的外の成分も一緒に溶かし出すので、抽出物の精製の手間が増えます。
沸点:低すぎても高すぎても困る
| 溶媒 | 沸点(°C) | よく抽出するもの・注意 |
|---|---|---|
| ジエチルエーテル | 34.5 | 食品の脂質の定量の標準。引火しやすく、過酸化物ができる。水を少し溶かす |
| ジクロロメタン | 39.8 | 中程度の極性の成分。燃えにくいが、吸入毒性に注意 |
| アセトン | 56.1 | 水と混ざるので、湿った試料にもしみ込む。EPA の土壌の抽出ではヘキサンと 1:1 で混ぜる |
| ヘキサン | 69 | 油脂。極性の高い成分はほとんど溶かさない |
| エタノール | 78.5 | 極性の高い天然物。糖や色素も溶け出しやすい |
| トルエン | 110.6 | フラスコの温度が高くなる。EPA ではメタノールと 10:1 で混ぜる例がある |
沸点は表の値で、有機溶媒の沸点・極性一覧表と同じです。沸点が低いほど、フラスコの抽出物が長時間さらされる温度は低くなり、熱に弱い成分を守れます。抽出後に溶媒をロータリーエバポレーターで除くのも楽です。その一方で、ジエチルエーテルのように沸点が室温に近い溶媒は、冷却管の冷え方が足りないと上から逃げていき、サイクルの途中でフラスコの溶媒が減っていきます。
沸点が高い溶媒は、そもそも回すのに熱がかかります。1 mL を蒸発させるのに必要な熱は、ヘキサンで 0.221 kJ、ジエチルエーテルで 0.255 kJ ですが、水では 2.25 kJ と約 10 倍です(例題1)。同じ加熱なら、蒸発熱の差だけで1サイクルに約 10 倍の時間がかかり、水は沸点も高く熱が逃げやすいので、実際はさらに長くなります。
混合溶媒の落とし穴:滴下するのは蒸気の組成
EPA の方法にはアセトン/ヘキサン(1:1)のような混合溶媒も出てきます。ここで注意したいのは、試料に滴下するのはフラスコの液の組成ではなく、蒸気が凝縮した液の組成だということです。2成分の混合物を沸騰させると、蒸気の組成は液と同じとは限らず、沸点の低い成分や共沸混合物の組成の側に偏ります。アセトン/ヘキサンは約 50 °C でアセトン約 6 割(質量)の共沸混合物をつくり、EPA の 1:1(体積比。質量ではアセトン 54%)はその組成に近いので、滴下する液の組成はあまりずれません。ずれが大きいのはトルエン/メタノール(10:1)のような組み合わせです。フラスコのメタノールは質量で 8% しかありませんが、メタノールとトルエンは約 64 °C でメタノール約 7 割の共沸混合物をつくるので、蒸気はメタノールにずっと富み、試料に当たる液はフラスコの液よりはるかにメタノールの多い液になります。気液平衡で蒸気の組成が液と変わる理由はラウールの法則の記事で扱っています。混合溶媒の抽出力を見積もるときは、この偏りを頭に入れておきます。
水を持ち込まない
ジエチルエーテルは水を少し溶かします。試料に水が残っていると、その水がエーテルと一緒に試料の中を流れ、水に溶ける糖や塩までフラスコへ運んでしまいます。食品成分表の分析マニュアルは、果汁や砂糖類の脂質を測る手順で「水分が残っているとジエチルエーテルに溶け込み、値を高くするので、完全に水分を蒸発させること」と注意しています。水分そのものを測るならカールフィッシャー法のような別の方法を使います。
使い方の手順
- 試料の前処理:粉砕して粒をそろえる。乾燥させるか、無水硫酸ナトリウムと混ぜて水を除く
- 円筒ろ紙に詰める:試料は円筒ろ紙の容積の 2/3 以下にし(食品成分表の分析マニュアルの指定)、上に脱脂綿を軽く詰める。脱脂綿は滴下する液を試料全体に広げ、軽い粉が浮いて流れ出るのを防ぐ。試料の上端はサイフォン管の頂点より下に
- フラスコを用意する:定量するなら、あらかじめ乾燥して質量を一定にした(恒量にした)フラスコを使う。溶媒と沸騰石を入れる。溶媒の量は、抽出管が満杯になってもフラスコが空にならない量にする(例題2)
- 組み立てる:フラスコ・抽出管・冷却管をつなぎ、クランプで固定する。冷却水を先に流してから加熱を始める。冷却管の上は開けたままにする
- 加熱してサイクルを数える:水浴かマントルヒーターで加熱し、サイフォンが働く間隔を時計で測って、1時間あたりの回数を調整する
- 止めて溶媒を回収する:加熱を止めて冷ます。食品の分析では、円筒ろ紙を抜いてから再び加温し、フラスコの溶媒を抽出管に集めて取り除く(サイフォンの頂点までためないように注意)
- 濃縮・乾燥・ひょう量:残りの溶媒をロータリーエバポレーターや清浄な空気の吹き付けで除き、乾燥器で乾かしてデシケーターで冷まし、質量をはかる
1時間に何回まわすか
サイクルの速さは加熱の強さで決まります。1サイクルの液量を満たすのに必要な熱は、蒸発させる溶媒の物質量に蒸発エンタルピーを掛けたものです。
1サイクルの時間 t = ( ρ Vc ÷ M ) × ΔvapH ÷ P

ρ:溶媒の密度  Vc:1サイクルの液量  M:モル質量  ΔvapH:蒸発エンタルピー  P:蒸発に使われる熱の仕事率
市販の抽出管の一例(容量 85 mL・円筒ろ紙 33×80 mm・フラスコ 250 mL)でヘキサンを使うと、85 mL を満たすのに 18.75 kJ が要ります。1時間に 5 回(1サイクル 12 分)まわすには、蒸発に約 26 W を使えばよい計算です(例題1)。実際のヒーターの出力はフラスコや管からの熱の逃げ、液を沸点まで温める分も見込むのでこれより大きくしますが、「強く加熱するほどよい」わけではありません。加熱が強すぎると冷却管で凝縮し切れず、蒸気が上から逃げます。
1時間に 5 回なら、16 時間で 80 サイクル、試料を通った液は延べ 85 mL × 80 = 6.8 L になります。フラスコに入れた溶媒は 150 mL 程度でも、試料から見れば何十倍もの量の新しい溶媒で洗われたことになります。
脂質の定量:食品分析での使われ方
食品成分表の分析マニュアルのソックスレー抽出法
日本食品標準成分表 2020年版(八訂)の分析マニュアルには、ソックスレー抽出法が試料の種類に応じて4通り載っています。
| 方法 | 対象の食品 | 抽出の前の処理 |
|---|---|---|
| ソックスレー抽出法(1) | 種実類(脂質の多いもの)、香辛料(粉末) | 円筒ろ紙ごと 100〜105 °C で 1〜2 時間乾燥 |
| ソックスレー抽出法(2) | 肉類、香辛料(練ったもの) | ケイソウ土と乾燥し、ケイ砂・無水硫酸ナトリウムとすりつぶす |
| ソックスレー抽出法(3) | 果汁、砂糖類、キャンディー、ゼリーなど | 水に溶かし、水酸化銅の沈殿に脂質を集めてろ過・乾燥 |
| ソックスレー抽出法(4) | みそ、納豆 | 水に懸濁してケイソウ土の層でろ過し、熱水で水溶性の物質を洗い流す |
前処理がこれほど違うのは、どれも「エーテルが試料にしみ込めるように、水と水溶性の成分を除き、細かい乾いた粉にする」ための工夫だからです。砂糖の多い食品をそのまま抽出すると、水に溶けた糖がエーテルに運ばれて値が高くなるので、脂質だけを沈殿に移してから抽出します。ろ過のしかたはろ過の記事で説明しています。
抽出そのものは共通で、恒量にした脂肪びん(フラスコ)にジエチルエーテルを約 2/3 入れ、温度を 50〜80 °C の範囲で調節できる電気恒温槽の上で 8〜16 時間抽出します。エーテルを除いてから 100〜105 °C で 1 時間乾燥し、デシケーターで 1 時間冷まして質量をはかり、増えた分を脂質とします。
脂質含量(g/100 g)= ( W1 − W0 ) ÷ W × 100

W0:恒量とした脂肪びんの質量(g)  W1:抽出・乾燥後の脂肪びんの質量(g)  W:試料の質量(g)
ジエチルエーテルは沸点 34.5 °C・引火点 −45 °C と非常に燃えやすい溶媒で、直火は使えません。沸点より少し高い温度の浴で穏やかに沸騰させれば、サイクルも安定します。脂質がごく少ない試料では、重いフラスコの質量の小さな差を読むことになります。そこでマニュアルは、酸分解法では「できるだけ軽量化した」容量 130〜150 mL 程度の脂肪びんを器具に指定し、ヘキサン–イソプロパノール法では脂質が 100 mg 未満なら、なす形フラスコから恒量にしたアルミニウム製のはかり容器に移して量るよう注記しています。その理由はひょう量の不確かさで説明できます(例題5、誤差の伝播の記事)。
「脂質」は溶媒に溶けたものの総量
ソックスレー抽出で量った「脂質」は、トリアシルグリセロールだけではありません。溶媒に溶けて、乾燥しても飛ばずに残ったものすべてです。AOAC International の公定法(Official Method 2003.05)の原理の説明でも、溶媒は油脂だけでなく色素などの溶けるもの全体を溶かすので、これを粗脂肪(crude fat)と呼び、溶媒によって値が少し違うため使った溶媒を添えて報告する、とされています。もともと脂質は「水に溶けにくく、無極性の有機溶媒で抽出できる」という性質で定義されたグループで、構造で決まる分類ではありません(脂質の記事)。
このため八訂の成分表では、溶媒で抽出して重さで量る「脂質」とは別に、脂肪酸を分析してトリアシルグリセロールに換算した「脂肪酸のトリアシルグリセロール当量で表した脂質」も計算されています。脂肪酸の分析にはガスクロマトグラフィーが使われます。
エーテルだけでは抽出できない脂質:酸分解法
穀類・いも・菓子・野菜などには、成分表はソックスレー抽出法ではなく酸分解法を使います。塩酸を加えて温めてから、エーテルで液液抽出する方法です。飼料の公定法の改正を審議した農林水産省の資料は、酸分解法は「脂質が他の成分と結合し、エーテル抽出法では十分に抽出されない多くの食品群に適用される」と説明しています。でん粉やたんぱく質などと結びついた脂質にはエーテルがうまく働かないので、先に酸でほかの成分を分解して脂質を引き離すわけです。乳・乳製品では、アンモニア水で脂肪球を壊してからエーテルで抽出するレーゼ・ゴットリーブ法が使われます。
同じ考え方は飼料の分析にもあります。飼料の公定規格の粗脂肪はソックスレー抽出器で 16 時間エーテル抽出した量と定められていますが、米国の飼料分析の指針(AAFCO)は、加熱加工した飼料には酸分解法を、尿素や水溶性の物質の多い飼料には先に水で抽出してからエーテル抽出を、と使い分けています。ソックスレー抽出で量れるのは「溶媒が届いて溶かせた分」だけで、届かない脂質があるときは、前処理で届くようにするか、別の方法を選びます。
天然物の抽出
ソックスレー抽出は、植物の種子・葉・樹皮などから天然物を取り出す実験でも定番です。化学教育の学術誌 J. Chem. Educ. には、ナツメグをジクロロメタンで抽出して油脂のトリミリスチンを取り出し、エタノールで再結晶する実験や、コーヒー豆や茶葉からカフェインを抽出する学生実験が載っています。
天然物の抽出で気をつけたいのは、抽出物は混合物だということです。溶媒の選択性しか効かないので、目的の化合物のほかに、似た溶けやすさをもつ油脂・ろう・色素・テルペン類などがまとめて出てきます。抽出物は次にカラムクロマトグラフィーや再結晶で精製します。極性の低い溶媒で油脂を先に除いてから、極性の高い溶媒で目的の成分を抽出する(溶媒を順に替える)という使い方もあります。テルペン類の抽出法の概要はテルペンの記事にもまとめています。
代わりの方法:自動ソックスレー・加圧溶媒抽出・超臨界二酸化炭素
ソックスレー抽出の弱点は、時間(数時間〜1日)と溶媒(数百 mL)です。そこで、温度・圧力・かき混ぜで溶け出しを速めた方法が作られてきました。EPA は自動ソックスレー・加圧溶媒抽出・マイクロ波抽出を「ソックスレー抽出(Method 3540)と同等の回収を、少ない溶媒と短い時間で」という形で定めていて、ソックスレー抽出は今も新しい方法を比べる基準になっています(図3)。
| 方法 | しくみ | 速くなる理由 |
|---|---|---|
| 自動ソックスレー(Randall 型) | 円筒ろ紙をまず沸騰した溶媒に浸し、その後持ち上げてソックスレーと同じようにすすぐ | 試料が沸点の溶媒にかき混ぜられながら触れる。溶媒も蒸発・回収まで装置内で行う |
| 加圧溶媒抽出(PFE・PLE とも) | ステンレスのセルに試料と溶媒を詰め、100〜180 °C・10〜14 MPa で数分保つ | 沸点より高い温度で液体のまま使える。溶けやすさと拡散の速さが上がる |
| マイクロ波抽出 | 密閉容器の試料と溶媒をマイクロ波で 100〜115 °C に加熱 | 密閉なので沸点より高く温められる。マイクロ波で容器の中身を直接温める |
| 超音波抽出 | 試料と溶媒に超音波のホーンを入れ、数分ずつ激しくかき混ぜる | 表面の液がすばやく入れ替わる。ただし接触時間が短く、EPA は他の方法ほど徹底しないことがあると注意 |
| 超臨界流体抽出(SFE) | 臨界点(31.0 °C・7.38 MPa)を超えた二酸化炭素を流す | 気体のように拡散が速く、液体に近い密度で物を溶かす。圧力を下げれば CO2 は気体に戻り、溶媒の残らない抽出物が得られる |
なぜ温度を上げるとよいのか、なぜ圧力が要るのか
温度を上げると、成分の溶解度が上がり、粒の中の拡散も速くなります。前の節で見たとおり、ソックスレー抽出の律速は粒の中からの溶け出しなので、温度は最も効くつまみです。ところが、ふつうの圧力では溶媒は沸点より熱くできません。加圧溶媒抽出は 10〜14 MPa(1500〜2000 psi)をかけて、沸点を大きく超えた温度でも溶媒を液体のまま保ちます。ヘキサンの蒸気圧は 100 °C で約 0.25 MPa、180 °C でも約 1.3 MPa(NIST の実測。クラウジウス・クラペイロンの式の見積もりでは 0.24 MPa と 1.2 MPa)なので、10 MPa あれば十分に液体です(例題6、クラウジウス・クラペイロンの式の記事)。11 mL のセル(試料と乾燥剤を合わせて約 10 g)なら抽出液は 5.5〜15.4 mL で、ソックスレー抽出の 300 mL の 1/19〜1/55 です。
超臨界二酸化炭素の使いどころ
二酸化炭素は臨界温度が 31.0 °C と室温に近いので、熱に弱い成分を低い温度のまま抽出できます。超臨界流体は圧力と温度で密度を変えられ、密度が高いほど溶かす力が強くなるので、条件で抽出する成分を選べます。EPA の多環芳香族炭化水素の抽出法(Method 3561)は、まず純粋な二酸化炭素の比較的低い密度・低い温度で揮発しやすいものを抽出し、次に水とメタノールを加えた二酸化炭素で、より高い温度と密度にして揮発しにくいものを抽出します。二酸化炭素は無極性なので、極性の高い成分には、このようにメタノールなどの少量の補助溶媒(モディファイヤー)を加えます。臨界点の意味は相図の記事で説明しています。
注意点と安全
熱に弱い成分は「フラスコの中」で傷む
抽出管の液は沸点より低い温度ですが、抽出物がたまるフラスコは、抽出のあいだずっと溶媒の沸点で沸騰しています。ヘキサンなら約 69 °C で 16 時間以上、抽出物は加熱され続けます。熱で分解・異性化しやすい成分、酸化されやすい成分は、ここで傷みます。沸点の低い溶媒を選ぶ、時間を必要最小限にする、窒素の雰囲気で行う、あるいは超臨界二酸化炭素のような低温の方法に切り替える、という対策を考えます。
引火と冷却水
- 直火を使わない:ジエチルエーテル・ヘキサンなどの引火しやすい溶媒を長時間沸騰させるので、加熱は水浴かマントルヒーターで行い、ドラフトの中に置く。ジエチルエーテルは引火点 −45 °C に加えて発火点も 160〜180 °C と低く、国際化学物質安全性カード(ICSC 0355)は熱い表面に触れさせないよう求めている。熱いホットプレートの面より水浴が無難
- 突沸を防ぐ:沸騰石(または撹拌子)は加熱の前に入れる。入れ忘れたら、加熱中の液には足さず、熱源を外して冷ましてから入れる
- 冷却水が命綱:一晩かけるような長い抽出では、冷却水が止まる・ホースが抜けると、溶媒の蒸気が冷却管の上から出続ける。ホースは針金やバンドで留め、始める前に水の流れを確かめる
- 密閉しない:冷却管の上は大気に開いておく。栓をすると加熱で内圧が上がる。湿気を避けたいときは乾燥管を付ける(還流の記事の安全の節と同じ)
- 空だきにしない:抽出管が満杯のときもフラスコに溶媒が残るだけの量を入れる。フラスコが乾くと抽出物が焦げ、エーテル類では濃縮された過酸化物が危険になる。古いエーテルは過酸化物を確かめてから使う
空試験と円筒ろ紙
円筒ろ紙や脱脂綿、溶媒そのものからも、わずかに溶け出すものがあります。微量の成分を測るときは、試料を入れずに同じ手順で行う空試験で、器具や試薬から来る分を確かめます。EPA の方法は、汚染のない円筒ろ紙を使い、試薬の空試験を試料とまったく同じ手順で行うよう定めています。また円筒ろ紙は、抽出のあいだ液が自由に抜けなければなりません。粉が細かすぎて目が詰まると、サイフォンのたびに液が抜け切らず、残る液 Vr が増えて洗い出しの効率が落ちます。
計算例(数値は計算練習用)
溶媒の密度と沸点は有機溶媒の一覧表、蒸発エンタルピーは NIST WebBook の値を使います。1サイクルの液量 85 mL は市販品の一例の容量、残る液 10 mL・溶け出しの割合 5%・試料の質量などは説明のための仮の値です。すべて Python で検算しました。
例題1:1サイクルに要る熱と回数
1サイクルの液量を 85 mL とする。ヘキサン(密度 0.659 g/mL、M = 86.18、ΔvapH = 28.85 kJ/mol)で、(1) 85 mL を満たす蒸発の熱を求めよ。(2) 1時間に 5 回まわすには、蒸発に何 W 使えばよいか。(3) 同じ量のジエチルエーテル(0.713 g/mL、74.12、26.52 kJ/mol)と水(0.998 g/mL、18.015、40.65 kJ/mol)では熱は何 kJ か。
(1) 質量 0.659 × 85 = 56.0 g、物質量 56.0 ÷ 86.18 = 0.650 mol、熱 0.650 × 28.85 = 18.75 kJ(1 mL あたり 0.221 kJ)。(2) 1サイクル 12 分 = 720 s なので、18.75 kJ ÷ 720 s = 26.0 W。50 W なら 1サイクル 6.3 分(1時間に 9.6 回)、20 W なら 15.6 分(3.8 回)。(3) ジエチルエーテル:60.6 g、0.818 mol、21.68 kJ(1 mL あたり 0.255 kJ)。水:84.8 g、4.709 mol、191.41 kJ(1 mL あたり 2.252 kJ)で、ヘキサンの 10.2 倍。熱の逃げや液を沸点まで温める分は含まない下限の値。
例題2:フラスコの溶媒の量
容量 85 mL の抽出管と 250 mL のフラスコを使う。円筒ろ紙と試料には液が 10 mL 残るとする。フラスコに溶媒を 150 mL 入れた場合と 100 mL 入れた場合で、抽出管が満杯になった瞬間にフラスコに残る溶媒を求めよ。
150 mL:150 − 85 − 10 = 55 mL が残る。100 mL:100 − 85 − 10 = 5 mL しか残らず、冷却管や側管の壁をぬらしている分も考えると、ほぼ空だきになる。抽出物が焦げたり、エーテルでは過酸化物が濃縮されたりする。溶媒は「抽出管の容量+残る液」に十分な余裕を足した量を入れる。
例題3:洗い出しと溶け出し
例題2の条件(Vc = 85 mL、Vr = 10 mL)で、(1) すでに溶けている成分が1サイクルで残る割合を求め、0.1% 未満になるサイクル数を答えよ。(2) 粒の中からの溶け出しが律速で、1サイクルのあいだに残っている成分の 5% だけが出てくるとすると、残りが 1% になるのは何サイクル後か。1時間に 5 回なら何時間か。
(1) f = 10 ÷ (10 + 85) = 0.1053。分液の式で K = 1、Vorg = 85、Vaq = 10 とした 1 ÷ (1 + 85 ÷ 10) と同じ値。f3 = 1.17 × 10⁻³、f4 = 1.23 × 10⁻⁴ なので、4 サイクルで 0.1% 未満。(2) 0.95n = 0.01 より n = ln 0.01 ÷ ln 0.95 = 89.8、90 サイクル。1時間に 5 回なら 18 時間。10 サイクル後でも 60% が粒の中に残っている。洗い出しよりはるかに遅く、抽出時間を決めるのは粒の中からの溶け出しである。
例題4:粒の大きさと抽出時間
拡散で成分が粒の中心から表面まで出てくる時間は、粒の半径 r の2乗に比例するとする。半径 2 mm の粒を 0.5 mm まで粉砕すると、時間は何倍になるか。1 mm を 0.5 mm にした場合はどうか。
2 mm → 0.5 mm:(0.5 ÷ 2)2 = 0.0625 倍(1/16)。1 mm → 0.5 mm:(0.5 ÷ 1)2 = 0.25 倍(1/4)。粉砕は、溶媒を増やしたりサイクルを速めたりするよりずっと効く。ただし細かくしすぎると円筒ろ紙の目が詰まって液が抜けにくくなる。
例題5:脂質含量とひょう量の不確かさ
粉末の試料 2.0135 g をソックスレー抽出した。恒量にした脂肪びんは 52.3418 g、抽出・乾燥後は 53.4251 g だった。(1) 脂質含量を求めよ。(2) 試料の水分が 5.2 g/100 g のとき、乾物あたりの脂質含量を求めよ。(3) 1回のひょう量の標準不確かさを 0.1 mg とすると、脂質の質量の不確かさはいくらか。脂質が 20 mg しかない試料ではどうか。
(1) 脂質 53.4251 − 52.3418 = 1.0833 g、1.0833 ÷ 2.0135 × 100 = 53.80 g/100 g。(2) 乾物は 1 − 0.052 = 0.948 なので、53.80 ÷ 0.948 = 56.75 g/100 g(乾物)。(3) 2回のひょう量の差なので √(0.12 + 0.12) = 0.14 mg、1.0833 g に対して 0.013%。脂質が 20 mg なら 0.14 ÷ 20 = 0.71% になる。脂質の少ない試料ほど相対的な不確かさが大きくなるので、重いフラスコより軽い容器ではかる意味が大きい。
例題6:加圧溶媒抽出の圧力と溶媒量
(1) ヘキサンの沸点 341.9 K、ΔvapH = 28.85 kJ/mol(一定)として、100 °C と 180 °C の蒸気圧を見積もり、加圧溶媒抽出の 1500〜2000 psi(1 psi = 6894.757 Pa)と比べよ。(2) 11 mL のセルで、抽出液がセル容積の 0.5〜1.4 倍のとき、ソックスレー抽出の 300 mL の何分の1か。
(1) ln(P/101.325 kPa) = −(ΔvapH/R)(1/T − 1/Tb) より、100 °C(373.15 K)で 237 kPa = 0.24 MPa、180 °C(453.15 K)で 1224 kPa = 1.22 MPa。NIST の実測は 0.246 MPa と 1.30 MPa で、見積もりより少し高い。ΔvapH が温度とともに小さくなる(NIST では 373 K で 26.6 kJ/mol)ことは蒸気圧を下げる向きに効くが、蒸気が理想気体からずれて体積が小さくなる(Z < 1)ことが逆向きに効き、こちらが上回る(クラウジウス・クラペイロンの式の記事の水の例と同じ)。1500〜2000 psi は 10.3〜13.8 MPa で、180 °C の実測の蒸気圧の約 8〜11 倍あり、溶媒は液体のまま。ヘキサンの臨界温度は 507.6 K(234.5 °C)で、180 °C はそれより低い。(2) 0.5 × 11 = 5.5 mL、1.4 × 11 = 15.4 mL。300 ÷ 15.4 = 19、300 ÷ 5.5 = 55 なので 1/19〜1/55。
よくある間違い
まとめ
よくある質問
フラスコで溶媒を沸騰させ、蒸気を冷却管で液に戻して、円筒ろ紙に入れた固体試料に滴下します。抽出管にたまった液は、液面がサイフォン管の頂点に届くと一気にフラスコへ戻ります。フラスコで再び蒸発するのは溶媒だけなので、溶け出した成分はフラスコに残り、試料には毎回新しい溶媒が触れます。この蒸留による溶媒の使い回しで、少ない溶媒でも固体から成分を抽出し切れます。
浸けておくだけでは、溶媒に成分がたまって濃度が上がるほど溶け出す勢いが落ち、溶けにくい成分ではすぐに飽和してしまいます。ソックスレー抽出では、溶け出した成分は蒸発せずにフラスコに残り、蒸留された純粋な溶媒だけが試料に戻ってくるので、試料のまわりの液は毎回濃度ゼロから始まります。濃度の差が最大の状態で抽出を何十回もくり返せるため、同じ溶媒の量で抽出し切れる量が増えます。
時間を決めているのは、成分が試料の粒の中から表面まで拡散して出てくる速さだからです。すでに溶けている分を洗い流すだけなら数サイクルで終わりますが、粒の中からの溶け出しは遅く、拡散の時間は粒の大きさの2乗に比例します。そのため公定法では 8〜24 時間程度の抽出が指定され、試料は細かく粉砕し、溶媒がしみ込めるように乾燥させてから抽出します。
目的の成分をよく溶かし、試料の骨格や目的外の成分を溶かしにくい溶媒を選びます。脂質にはジエチルエーテル・ヘキサン・石油エーテル、極性の高い天然物にはエタノールなどです。沸点が低いほどフラスコの抽出物にかかる熱が小さく、溶媒の除去も楽ですが、低すぎると冷却管から逃げやすくなります。混合溶媒では、試料に滴下するのはフラスコの組成ではなく蒸気が凝縮した液の組成になる点にも注意します。
抽出管の液は沸点より低い温度ですが、抽出された成分がたまるフラスコは、抽出のあいだずっと溶媒の沸点で沸騰し続けるからです。ヘキサンなら約 69 °C で十数時間加熱されることになり、分解や酸化が起こりえます。沸点の低い溶媒を選ぶ、時間を短くする、窒素の雰囲気で行う、臨界温度が 31 °C の超臨界二酸化炭素で抽出する、といった対策をとります。
参考文献
- F. Soxhlet, “Die gewichtsanalytische Bestimmung des Milchfettes”, Dingler’s Polytechnisches Journal 1879, 232, 461–465.
- US EPA, SW-846 Test Method 3540C, Soxhlet Extraction, Revision 3, 1996.
- US EPA, SW-846 Test Method 3541, Automated Soxhlet Extraction, Revision 0, 1994.
- US EPA, SW-846 Test Method 3545A, Pressurized Fluid Extraction (PFE), Revision 1, 2007.
- US EPA, SW-846 Test Method 3546, Microwave Extraction, Revision 0, 2007.
- US EPA, SW-846 Test Method 3550C, Ultrasonic Extraction, Revision 3, 2007.
- 文部科学省 科学技術・学術審議会 資源調査分科会, 日本食品標準成分表 2020年版(八訂)分析マニュアル, 令和4年2月.
- 第11回農業資材審議会飼料分科会飼料栄養部会(家畜飼料)資料8-1, 粗脂肪試験法概要, 令和3年3月10日.
- AAFCO Laboratory Methods & Services Committee, Fat Best Practices Guidelines, 2014.
- M. D. Luque de Castro, F. Priego-Capote, “Soxhlet extraction: Past and present panacea”, J. Chromatogr. A 2010, 1217, 2383–2389.
- D. E. Raynie, “Looking at the Past to Understand the Future: Soxhlet Extraction”, LCGC, Sample Prep Perspectives, 2019.
- K. M. Jones, I. A. Smellie, I. L. J. Patterson, “An Easily-Assembled Soxhlet Extractor to Demonstrate Continuous Extraction”, J. Chem. Educ. 2017, 94, 819–820.
- D. J. Adam, J. Mainwaring, M. N. Quigley, “Soxhlet Extraction of Caffeine from Beverage Plants”, J. Chem. Educ. 1996, 73, 1171.
- NIST Chemistry WebBook, SRD 69(ヘキサン・ジエチルエーテル・二酸化炭素の相変化データ、ヘキサンの飽和蒸気圧).
- ILO/WHO, International Chemical Safety Card ICSC 0355 Diethyl Ether, 2024.
関連記事
実験操作は有機化学実験の基本操作まとめに、1回の合成実験の流れに沿って並べています。
- 分液漏斗の使い方と分液のコツ|振り方・層の見分け方・エマルジョン
- 蒸留とは?蒸留装置の組み方と単蒸留・分留・減圧蒸留・水蒸気蒸留の原理
- ロータリーエバポレーターとは|化学実験での原理・使い方・突沸対策・洗浄
- 還流とは?化学実験の加熱還流の目的・装置の組み方・温度【蒸留との違い】
- 有機溶媒の沸点・極性一覧表|トルエン・DMSOなど20種の性質と選び方
- 有機合成の乾燥剤の選び方|硫酸ナトリウム・モレキュラーシーブの使い分け
- 「脂質」完全解説|けん化・リン脂質・プロスタグランジン・ステロイドを徹底整理
- クラウジウス・クラペイロンの式|蒸気圧と相図の読み方・三重点・臨界点