サイズ排除クロマトグラフィー(SEC/GPC)とは?原理と分子量分布の求め方
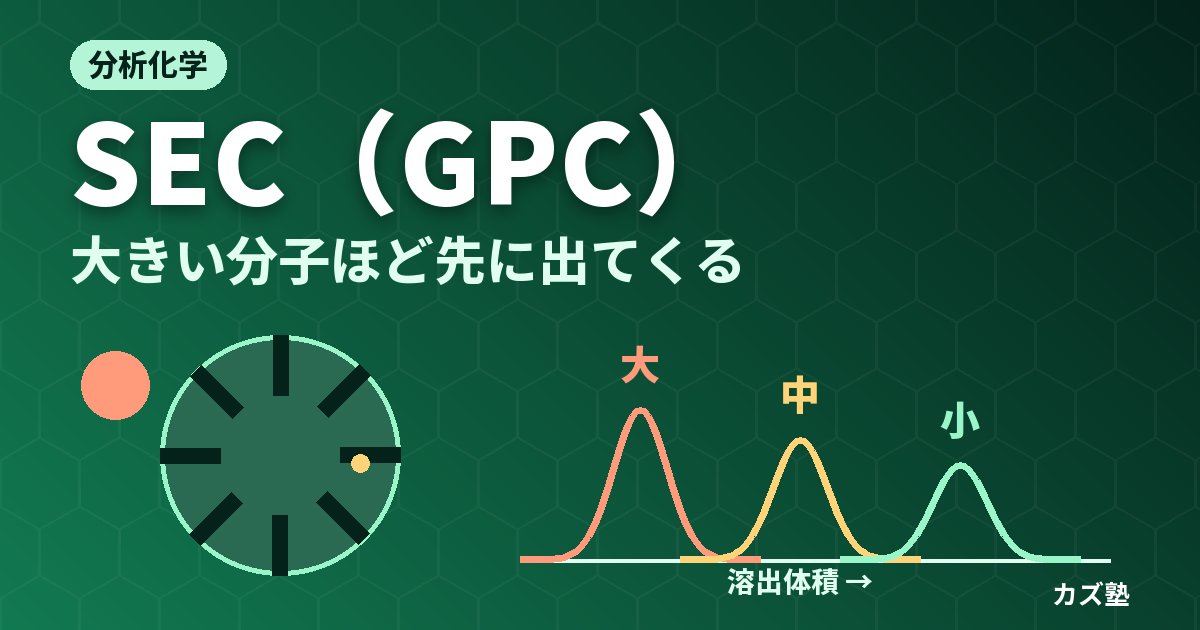
合成した高分子の分子量を測りに行くと、多くの研究室で使うのが「GPC」です。ところが出てきたクロマトグラムを見ると、大きい分子ほど先に出てきます。ふるいやろ過なら、小さいものが先に通り抜けるはずです。なぜ逆になるのでしょうか。しかも、出てきた分子量は「ポリスチレン換算」と但し書きがつき、本当の分子量ではないと言われます。
試験で問われるのは、なぜ大きい分子が先に出るのか、なぜ吸着がないのに分離できるのか(エントロピー)、なぜ較正曲線で読んだ値が相対値なのか、そしてクロマトグラムから Mn・Mw・分散度をどう計算するかです。この記事では、細孔の中で分子の重心が動ける範囲という1つの考え方から、この4つをつなげます。
サイズ排除クロマトグラフィーとは
分子の大きさで分ける液体クロマトグラフィー
サイズ排除クロマトグラフィー(size-exclusion chromatography、SEC)は、IUPAC の定義では「分離したい分子と同じくらいの大きさの細孔をもつ、吸着しない多孔質の材料の中で、主に分子の流体力学的体積によって分ける方法」です。流体力学的体積とは、溶液の中で分子が溶媒ごと引きずって動く、見かけの体積のことです。
装置はふつうの液体クロマトグラフ(ポンプ・注入口・カラム・検出器)と同じです。ポンプや検出器などの一般論はHPLC の記事に任せ、ここでは SEC に固有の部分だけを扱います。呼び名は使う溶媒と分野で分かれていて、日本薬局方は、水系の移動相を使う方法をゲルろ過クロマトグラフィー、有機溶媒を使う方法をゲル浸透クロマトグラフィー(gel permeation chromatography、GPC)とも呼ぶとしています。合成高分子の分野では GPC、タンパク質の分野ではゲルろ過と呼ぶことが多いのですが、原理は同じです。
何がわかるのか
合成高分子は、長さの違う分子の混合物です。だから分子量は1つの値ではなく分布になり、平均値と分布の幅で表します(高分子の物性の記事)。SEC は、分子を大きさの順に並べて連続的に検出するので、1回の測定で分布の形そのものが得られます。数平均分子量 Mn、重量平均分子量 Mw、分散度 Mw/Mn を一度に出せるので、高分子の合成では最もよく使われる測定法です。タンパク質では、単量体と二量体・凝集体を分けたり、塩を除いたりするのに使われます。
分離のしくみ:大きい分子ほど先に出る理由
排除限界と全浸透:V0 と Vt
カラムには、細かい孔(細孔)がたくさん開いた粒子(充填剤)が詰まっています。カラムの中の移動相は、粒子と粒子のすき間にあるものと、細孔の中にあるものの2つに分かれます。前者の体積を V0(粒子間の体積)、後者を Vi(細孔の体積)とします。
- いちばん大きい細孔より大きい分子:細孔に入れず、粒子のすき間だけを流れる。V0 の溶媒を押し出した時点で出てくる。分けられる大きさの上限を排除限界といい、それより大きい分子はすべて V0 に重なって出る
- すべての細孔に自由に入れる小さい分子:すき間と細孔の溶媒をすべて通り抜けるので、Vt = V0 + Vi で出てくる(全浸透。日本薬局方では完全浸透)
- その中間の分子:細孔の一部にだけ入れるので、V0 と Vt のあいだに出る。小さいほど細孔の奥まで入り込んで道草をするので、遅れて出る
ふるいでは小さい粒が先に通り抜けますが、SEC では大きい分子が先です。違いは、ふるいが「通れるかどうか」で分けるのに対し、SEC ではすべての分子が流れの方向には通り抜けられ、細孔に寄り道できる分子ほど通る道のりが長くなる、という点にあります。
KSEC の定義
ある分子が出てくるまでに流れた移動相の体積を溶出体積 Ve(日本薬局方では保持容量)といいます。その分子が細孔の体積のうちどれだけの割合に入れるかを、分配係数 KSEC で表します。
Ve = V0 + KSEC × Vi

KSEC = ( Ve − V0 ) / ( Vt − V0 )      (0 ≤ KSEC ≤ 1)

KSEC = 0:細孔にまったく入れない(排除)    KSEC = 1:すべての細孔に入れる(全浸透)
KSEC は「細孔の中の濃度 ÷ 粒子間の濃度」とも読めます。ある分子が細孔の溶媒の 4 割にしか入れないなら、細孔の中の濃度は外の 0.4 倍で、KSEC = 0.4 です。HPLC が固定相と移動相への分配で分けるのと同じ形で、SEC は「流れている溶媒」と「細孔の中に止まっている溶媒」への分配で分けている、と言えます。
HPLC では保持の強さを保持時間 tR と保持係数で表しましたが、SEC では体積 Ve で表すのがふつうです。溶出位置のわずかな差が分子量を大きく変える(例題5では Ve が 1% ずれると分子量が約 14% ずれる)ので、流量の設定に左右されない量で比べたいのです。
なぜ大きい分子は細孔に入りにくいのか
半径 rp の円筒の形をした細孔に、半径 R のかたい球が入る場合を考えます。球の中心(重心)は、壁から R より近づけません。壁にめり込んでしまうからです。だから重心が動ける範囲は、半径 rp − R の円の内側に限られます。細孔の外の溶液では重心はどこにでも行けるので、細孔の中の濃度と外の濃度の比は、断面積の比になります(かたい分子の細孔への分配をこの考え方で扱ったのが Giddings ら, 1968)。
K = π( rp − R )2 / πrp2 = ( 1 − R / rp )2       (R < rp。R ≥ rp なら K = 0)

R/rp = 0.1 → K = 0.81     R/rp = 0.4 → K = 0.36     R/rp = 1.2 → K = 0
K は R/rp が小さいうちはほぼ 1 で、R が rp に近づくと急に 0 に向かいます。分子が細孔とほぼ同じ大きさのときにいちばんよく分かれる、というのが SEC の基本です。実際の高分子は、かたい球ではなく形を変える糸まりですが、細孔の中では壁にぶつかる配座がとれなくなるという点は同じで、Casassa(1967 年)は屈曲性の鎖について同じ考え方で分配係数を計算しています。
エントロピーで分ける:K = exp(ΔS/R)
分子が細孔に入っても、エネルギーは何も変わりません。充填剤は分子を吸着しないように選んであるので、細孔の壁との間に引力も斥力もない(壁にめり込む配置が禁止されるだけ)からです。変わるのは、分子がとれる位置と配座の数だけです。とれる状態の数が K 倍に減ることは、エントロピーで書くと次のようになります(ギブズエネルギーの記事)。
K = exp( −ΔG° / RT ),   ΔG° = ΔH° − TΔS°

吸着がなければ ΔH° ≈ 0  →  K = exp( ΔS° / R )      (ΔS° < 0 なので K < 1)
ここから3つのことがわかります。
- K は 1 を超えない:細孔に入っても状態の数は減るだけなので、ΔS° ≤ 0、K ≤ 1。Vt より後ろにピークが出たら、壁との引力(ΔH° < 0)、つまり吸着が起きている証拠です(例題1)
- 温度にほとんどよらない:ΔH° = 0 なら T が式から消える。HPLC の保持が温度で変わるのと対照的で、理想的な SEC ではカラム温度は分離にほとんど効きません(高分子の広がりが温度で変わる分は別)
- 溶媒が分子をよく溶かすことが前提:分子が壁に吸着したり、分子どうしが集まったりすると、大きさ以外の要因が溶出位置に入り込む。溶媒選びが測定の成否を決める理由です(後の節)
分離できる範囲が狭いので、理論段数が要る
どの分子も V0 と Vt のあいだ、上の例ならわずか 6.2 mL の幅に出てきます。HPLC なら、保持を強めればピークはいくらでも後ろに出せますが、SEC ではそれができません。幅の決まった窓に何本のピークを並べられるかをピーク容量といい、ピークの幅の標準偏差が V/√N(N:理論段数)で、隣のピークと 4 標準偏差ずつ離して並べると、次のように数えられます。
n = 1 + ( √N / 4 ) × ln( Vt / V0 )

N = 10000、Vt/V0 = 11.30/5.10:n = 1 + 25 × 0.796 = 20.9
(HPLC で保持係数 0〜10 を使えるなら ln 11 = 2.40 で n = 60.9)
同じ理論段数でも、並べられるピークは HPLC の3分の1ほどです。だから SEC では、細かい粒子のカラムを2〜3本つないで理論段数を稼ぎ、細孔の大きさの違うカラムをつないで分けられる範囲を広げます。
較正曲線:溶出体積を分子量に読みかえる
標準ポリスチレンで較正曲線を作る
SEC が直接与えるのは溶出体積だけです。分子量に直すには、分子量のわかった標準物質を同じ条件で流し、log M と Ve の関係(較正曲線。日本薬局方では分子量較正曲線)を作っておきます。有機溶媒系では、リビングアニオン重合で作った分布の狭いポリスチレンが標準によく使われます。分布が狭いので、ピークの頂点の Ve と表示の分子量を1対1に対応させられるからです。
較正曲線は、中ほどではほぼ直線になり、直線か3次程度の多項式で近似します(例題3。直線の当てはめは最小二乗法そのものです)。濃度と信号を結ぶ検量線とは違い、こちらは溶出位置と分子量を結ぶ曲線です。試料の分子量は、標準物質で決めた範囲の中で読み取ります。V0 の近くと Vt の近くでは曲線の傾きが急になり、わずかな Ve の差が大きな分子量の差になるので、範囲の外へ外挿しても意味のある値は出ません。
なぜ log M と Ve がほぼ直線になるのか
1種類の大きさの細孔だけでも、K = (1 − R/rp)2 は R/rp が 0.01 から 1 まで、2桁ほどの範囲でなだらかに変わります。実際の充填剤の細孔には大きさに幅があるので、細孔の大きさごとの K を足し合わせると、変わり方がさらに広い範囲になだらかに引き伸ばされます。図2の左は、細孔の半径が対数正規分布するとして K を計算した模式です。
高分子の半径は分子量のべき乗に比例する(R ∝ Mν)ので、log R の目盛りは log M の目盛りに比例します。だから、log M と Ve の関係は、中ほどの広い範囲で直線に近くなります。細孔の大きさに幅をもたせると、分けられる範囲が広がる代わりに、1桁の分子量の差が小さな体積の差にしかならなくなり(log M 対 Ve の傾きが急になる)、分解能は下がります。細孔の大きさの違う充填剤を混ぜたカラムは、この兼ね合いで作られています。
「ポリスチレン換算」は相対値
カラムが見ているのは分子量ではなく、溶液の中での大きさ(流体力学的体積)です。同じ分子量でも、鎖がかたく広がった高分子や、溶媒によく溶けてふくらんだ高分子は大きく、枝分かれした高分子は小さくなります(溶媒による広がりの違いは高分子の溶解性の記事)。ポリスチレンの較正曲線で別の高分子を測ると、「同じ大きさのポリスチレンなら分子量はいくつか」が出てくるだけです。日本薬局方も、得られた分子量は用いた分子量標準物質と分析条件に依存するとしています。報告するときは「ポリスチレン換算」と添えます。
普遍較正:[η]M が同じなら同じ所に出る
大きさで分けているのなら、大きさを表す量で較正すれば、高分子の種類によらない1本の曲線になるはずです。その量になるのが、極限粘度 [η] と分子量 M の積です。理由は、粘度のアインシュタインの式から出てきます。
希薄な球の分散液:η = η0 ( 1 + 2.5φ )   →  ηsp = 2.5φ
1分子の流体力学的体積を Vh とすると φ = ( c / M ) NA Vh     (c:g/mL)

[η] = ηsp / c = 2.5 NA Vh / M    ∴  [η] M = 2.5 NA Vh
[η]M は流体力学的体積に比例します。だから、log([η]M) を Ve に対してプロットすると、ポリスチレンも PMMA も枝分かれ高分子も、ほぼ1本の曲線に乗ります。これが Grubisic・Rempp・Benoit(1967 年)が示した普遍較正です。極限粘度とマーク・ホウィンク式 [η] = KMa の意味は粘度計の記事で扱っているので、ここでは使い方だけを示します。同じ Ve に出たポリスチレン(PS)と高分子 B は [η]M が等しいので、
KPS MPS1 + aPS = KB MB1 + aB

log MB = [ log( KPS / KB ) + ( 1 + aPS ) log MPS ] / ( 1 + aB )
両方の高分子のマーク・ホウィンク定数(同じ溶媒・温度)がわかっていれば、ポリスチレンの較正曲線を高分子 B の較正曲線に書き換えられます(例題6、図2の右)。定数がわからない高分子では、カラムの後ろに粘度検出器をつないで [η] をスライスごとに測る方法(後述)が使われます。
検出器:何を測るかで、出てくる分子量が変わる
| 検出器 | 信号が比例するもの | SEC での役割 | 注意点 |
|---|---|---|---|
| 示差屈折率(RI) | (dn/dc) × 質量濃度 | 濃度の検出器。ほぼどの高分子も見える | 温度に敏感。溶媒と屈折率が近いと見えにくい |
| 紫外可視吸光(UV) | 吸光度(発色団の濃度) | 芳香環をもつ高分子やタンパク質の濃度。RI と比べて共重合体の組成を見る | 発色団のない高分子は見えない。溶媒の吸収 |
| 多角度光散乱(MALS) | (dn/dc)2 × 濃度 × M | 濃度の検出器と組み合わせて、較正曲線なしで分子量 | dn/dc の値が結果を左右する。ほこり・気泡に弱い |
| 粘度検出器 | 比粘度([η] × 濃度) | スライスごとの [η]。普遍較正に使う | 濃度の検出器が別に要る |
RI 検出器:質量濃度に比例する
合成高分子の SEC でいちばんよく使われるのは、溶出液と溶媒の屈折率の差を測る示差屈折率(RI)検出器です。屈折率の測り方そのものは屈折計とは?臨界角で測る原理とアッベ屈折計・糖度計(Brix)の使い方で扱っています。屈折率の差は、高分子の質量濃度に比例し、比例係数が屈折率増分 dn/dc です。同じ高分子なら dn/dc は分子量によらずほぼ一定なので、RI のクロマトグラムの高さは、そのまま各スライスの質量に比例します。これが、後で見るスライス法の計算の前提です。
HPLC の記事で見たとおり、RI 検出器は温度変化に弱く、移動相の組成を変えるグラジエントが使えません。SEC はもともと一定の組成の移動相で流す(溶媒の強さで溶出を調節する必要がない)ので、この制約が問題になりません。高分子の屈折率が溶媒より小さいと dn/dc が負になり、ピークが下向きに出ます。
多角度光散乱(MALS):較正なしで分子量が出る理由
溶液に光を当てると、分子が光を散乱します。波長より十分小さい分子では、散乱の強さは分子1個が大きいほど強く、その強さは質量の2乗に比例します。濃度 c(g/mL)の溶液では、単位体積あたりの分子の数は c/M なので、散乱の強さは (c/M) × M2 = cM に比例します。これを式にしたのがジムの式で、SEC のように濃度が十分低いときは次の形になります。
K* c / Rθ = 1 / ( M P(θ) ) + 2A2 c        K* = 4π2 n02 ( dn/dc )2 / ( NA λ04 )

c → 0、θ → 0 では  R0 = K* c M     ∴  M = R0 / ( K* c )

Rθ:レイリー比(散乱の強さ)  P(θ):散乱の角度依存(分子の広がりで決まる)  A2:第二ビリアル係数
濃度 c を RI 検出器から、散乱の強さを MALS から、スライスごとに同時に測れば、M がそのまま計算できます。溶出体積を使わないので、標準物質も較正曲線もいりません。ポリスチレン換算ではない、本当の(絶対)分子量が出るわけです。日本薬局方も、静的光散乱検出器を使えば溶出液中の分子量が直接得られるとしています。分子の大きさが光の波長に比べて無視できないほど(波長の数十分の1以上)あれば、散乱の角度依存 P(θ) から広がり(回転半径)もわかります。散乱のゆらぎから大きさを測る動的光散乱法(DLS)とは、同じ散乱光の別の情報を使っている、という関係です。
注意点は、式に (dn/dc)2 が入っていることです。濃度を RI から出すと、そこにも dn/dc が1回入るので、最終的に M は 1/(dn/dc) に比例します。dn/dc を 10% 大きく入れると、分子量は約 9% 小さく出ます(例題8)。光散乱は「較正がいらない」のではなく、「dn/dc という物性値が正しいことを前提にしている」と理解しておきます。
粘度検出器と三重検出
カラムの後ろに細管の両端の圧力差を測る粘度検出器をつなぐと、スライスごとの比粘度がわかり、濃度で割って [η] が出ます。RI・光散乱・粘度の3つを並べた構成は三重検出と呼ばれ、スライスごとに M と [η] の両方が出るので、マーク・ホウィンクのプロット(log [η] 対 log M)がその場で描けます。同じ分子量で [η] が直鎖より小さければ、枝分かれして縮んでいることがわかります。
Mn・Mw・分散度をクロマトグラムから計算する
平均分子量と分散度の定義
分子量 Mi の分子が Ni 個、質量 wi(= NiMi に比例)ずつある試料の平均分子量は、何に重みをかけるかで次のように変わります。
数平均分子量    Mn = Σ NiMi / Σ Ni   = Σ wi / Σ ( wi / Mi )
重量平均分子量  Mw = Σ NiMi2 / Σ NiMi = Σ wiMi / Σ wi
z 平均分子量    Mz = Σ wiMi2 / Σ wiMi

分散度  Đ = Mw / Mn   (≥ 1。すべての分子が同じ長さなら 1)
Mn は分子1個に1票、Mw は質量に比例した票(大きい分子ほど票が重い)なので、必ず Mw ≥ Mn です。その比が分布の幅を表します。この比は長く多分散度(polydispersity index、PDI)と呼ばれてきましたが、IUPAC は 2009 年の勧告でこれを分散度(dispersity)と呼び、記号 Đ(D に横棒。拡散係数の D と区別するため)を使うことにしました。日本薬局方は今も多分散度 d と書いているので、どちらの名前でも同じ Mw/Mn を指すと覚えておきます。
スライス法
RI のクロマトグラムを、溶出体積の等しい幅で薄く切ります(スライス)。スライスの幅が同じなら、i 番目のスライスの高さ hi はそこに含まれる高分子の質量 wi に比例し、そのスライスの分子量 Mi は較正曲線から読めます。上の式の wi を hi に置き換えるだけで、平均が計算できます。
Mn = Σ hi / Σ ( hi / Mi ) Mw = Σ hiMi / Σ hi Mz = Σ hiMi2 / Σ hiMi
平均の違いが教えること
例題4の試料では、Mn = 4.48 × 10⁴、ピークトップ Mp = 6.63 × 10⁴、Mw = 7.17 × 10⁴、Mz = 1.07 × 10⁵ で、Đ = 1.60 です。ピークの頂点の分子量は、どの平均とも一致しません。
平均の重みのかけ方の違いは、クロマトグラムの裾をどこまで積分するかに表れます。Mn は h/M の和で決まるので、分子量の小さいスライスほど効きます。例題4で低分子側に小さな裾(全体の 2% の高さ)を足すだけで Mn は約 12% 下がり、Mw はほとんど変わりません。逆に高分子側の裾は Mw を動かします。ベースラインの引き方と積分範囲は、分散度を大きく変えうるので、比べる試料どうしでそろえる必要があります。
分散度は重合法の性格を映します。リビングアニオン重合なら 1.1 程度まで狭くでき、ラジカル重合では 2 以上に広がる、というのは高分子の物性の記事で見たとおりです。SEC は、この違いを実際に確かめる道具です。同じ高分子の MALDI 質量分析では、オリゴマー1本1本の質量が別々のピークに分かれて見えるので、両方を組み合わせて使われます(MALDI-TOF MSとは?マトリックスの役割と飛行時間型の原理・ESIとの違い)。
タンパク質の SEC(ゲルろ過)
ゲルろ過は、Porath と Flodin(1959 年)が架橋デキストランのゲルで塩の除去と大きさの違う成分の分離を示したことに始まり、今も生化学の基本操作です。高分子の GPC と比べると、次の点が違います。
- Kav を使う:細孔の体積 Vi を正確に決めにくいので、ゲル床の全体積 Vt を使った Kav = (Ve − V0)/(Vt − V0) で整理する。この Vt は前節の Vt(= V0 + Vi)とは別の量(ゲル床の体積)で、ゲルの骨格自身の体積も含むので、Kav は真の分配係数より小さめの値になる。V0 はブルーデキストランのような非常に大きい分子で測る
- 球状タンパク質なら log M と直線:Andrews(1964 年)は、球状タンパク質の溶出体積が log M に対して一定の範囲で直線になることを示し、分子量の推定に使った。ただし、分けているのはやはり大きさなので、細長いタンパク質や糖鎖の多い糖タンパク質は標準の直線から外れる(Andrews, 1965)
- 天然の状態のまま測る:変性させないので、二量体や凝集体は1つの大きな分子として出る。会合状態を調べられるのが利点で、変性させて鎖1本の分子量を見る SDS-PAGE(電気泳動の記事)と組み合わせると、何量体かがわかる
- 移動相に塩を入れる:充填剤の表面と電荷をもつタンパク質の静電的な引き合い・反発を抑えるため、0.1〜0.15 mol/L 程度の NaCl などを加えた緩衝液を使う。日本薬局方も、静電相互作用は pH の調整や塩の添加で、疎水性相互作用は有機溶媒の添加で抑えるとしている
- 脱塩:タンパク質は V0 付近に、塩は Vt に出るので、短いカラムで速く塩や低分子の試薬を除ける
よくある失敗と、その理由
吸着:Vt より後ろに出る、尾を引く
SEC は「吸着しない」ことが前提です。分子が充填剤に吸着すると、ΔH < 0 の寄与が加わって遅れて出るので、分子量が小さく見積もられ、ピークが後ろに尾を引きます。ポリスチレン・ジビニルベンゼンの充填剤では、極性の溶媒の中でポリスチレン標準が吸着する例が知られています。溶媒と充填剤の組み合わせを変えるか、塩などの添加物で相互作用を抑えます。
溶媒の選び方:溶けて、広がって、吸着しないこと
- THF:ポリスチレン・PMMA・ポリ塩化ビニルなど多くの汎用高分子に使う、最も標準的な溶媒
- DMF などの極性溶媒+リチウム塩(LiBr など):極性の高い高分子に。塩を加えて、分子どうしの会合や電荷による異常な溶出を抑える
- 高温の 1,2,4-トリクロロベンゼン(140〜160 °C 程度):ポリエチレンやポリプロピレンは室温では溶けないので、装置ごと加熱して測る(高温 GPC)。冷えると結晶化して析出するので、注入から検出まで温度を保つ
- 水系の緩衝液+塩:タンパク質や水溶性高分子に。高分子電解質は塩がないと電荷の反発で鎖が伸び、充填剤の電荷とも反発して、本来より早く出てしまう
流量と温度のずれ
較正曲線の傾きが急なので、溶出位置のわずかなずれが分子量の大きな誤差になります。例題3の較正曲線では Ve が 1.25 mL ずれると分子量が10倍違い、流量が 1% ずれるだけで分子量は約 14% ずれます(例題5)。ポンプの流量を安定させ、試料に低分子の流量マーカーを加えて、その溶出位置のずれで補正する方法がとられます。
濃度が高すぎる・試料をろ過しない
濃度が高いと溶液の粘度が上がってピークがゆがみ、高分子鎖どうしが押し合って縮むので遅れて出ます。試料は薄くし、注入量も少なくします。また、溶け残りやゲル状の粒子はカラムの入口を詰まらせるので、注入前にメンブレンフィルターでろ過します。分子量の非常に大きい高分子は、細かい粒子のすき間を高速で通るときに鎖が切れることもあり、その場合は流量を下げます。
計算例(数値は計算練習用)
カラムは V0 = 5.10 mL、Vt = 11.30 mL(Vi = 6.20 mL)とし、標準試料・試料・定数もすべて練習用の仮の値です。気体定数は R = 8.314462618 J K−1 mol−1、アボガドロ定数は 6.02214076 × 10²³ mol−1。数値はすべて Python で検算しました。
例題1:KSEC を求める
溶出体積 5.10、7.50、10.80、12.40 mL の4本のピークについて KSEC を求め、何が起きているかを述べよ。7.50 mL と 10.80 mL の成分について、ΔS° = R ln K も求めよ。
KSEC = (Ve − 5.10)/6.20 より、5.10 mL は K = 0(排除限界より大きく、細孔に入れない。分子量は決められない)、7.50 mL は K = 0.387、10.80 mL は K = 0.919、12.40 mL は K = 1.18。K が 1 を超えるのは細孔に入るだけでは説明できず、充填剤への吸着が起きている(その成分には SEC の較正曲線を使えない)。ΔS° = 8.3145 × ln 0.387 = −7.89 J K−1 mol−1、ln 0.919 から −0.70 J K−1 mol−1。大きい分子ほど細孔の中でとれる状態が減り、エントロピーの損が大きい。
例題2:細孔の大きさと分子の大きさ
半径 10 nm の円筒の細孔に、半径 1、3、5、10 nm の球の分子が入るとき、K と溶出体積を求めよ。K = 0.25 になる分子の半径はいくらか。
K = (1 − R/rp)2。R = 1 nm:K = 0.81、Ve = 5.10 + 0.81 × 6.20 = 10.12 mL。3 nm:K = 0.49、8.14 mL。5 nm:K = 0.25、6.65 mL。10 nm:K = 0、5.10 mL(排除)。K = 0.25 になるのは 1 − R/rp = 0.5、R = 5.0 nm。半径が細孔の 1/10 から 1/2 に変わるあいだに、溶出体積は 3.5 mL 動く。分子が細孔と同じくらいの大きさのとき最もよく分かれる。
例題3:較正曲線を作る
標準ポリスチレン5本(分子量 1.80 × 10⁶、4.20 × 10⁵、9.10 × 10⁴、1.95 × 10⁴、3.60 × 10³)のピークトップの溶出体積が 6.22、6.99、7.83、8.66、9.58 mL だった。log M = A + BVe を当てはめ、Ve = 8.00 mL に出た試料のポリスチレン換算分子量を求めよ。
log M は 6.2553、5.6232、4.9590、4.2900、3.5563。最小二乗法で A = 11.239、B = −0.8022 mL−1(決定係数 0.99997)。分子量が1桁変わるのは Ve が 1/0.8022 = 1.25 mL 動いたとき。Ve = 8.00 mL では log M = 11.239 − 0.8022 × 8.00 = 4.821、M = 6.63 × 10⁴(ポリスチレン換算)。なお、この直線を V0(5.10 mL)まで延ばすと 1.4 × 10⁷ になるが、実際には V0 の近くで曲線が立ち上がるので意味はない。標準物質の範囲(3.6 × 10³〜1.8 × 10⁶)の外は読まない。
例題4:スライス法で Mn・Mw・Đ を求める
例題3の較正曲線で、ある試料の RI クロマトグラムを 0.2 mL ごとに切ると、Ve = 7.2、7.4、…、9.0 mL の高さが 2、8、20、34、40、36、26、16、8、3 だった。Mn・Mw・Mz・Đ を求めよ。また、低分子側の 9.2 mL と 9.4 mL に高さ 2 ずつの裾を足すと、Mn と Mw はどう変わるか。
各スライスの M は較正曲線から 2.90 × 10⁵(7.2 mL)、2.01 × 10⁵、1.39 × 10⁵、9.59 × 10⁴、6.63 × 10⁴(8.0 mL)、4.58 × 10⁴、3.17 × 10⁴、2.19 × 10⁴、1.51 × 10⁴、1.05 × 10⁴(9.0 mL)。Σh = 193、Σ(h/M) = 4.304 × 10⁻³、ΣhM = 1.3845 × 10⁷。Mn = 193/4.304 × 10−3 = 4.48 × 10⁴、Mw = 1.3845 × 10⁷/193 = 7.17 × 10⁴、Mz = 1.07 × 10⁵、Đ = 7.17/4.48 = 1.60。低分子側の裾を足すと Mn = 3.95 × 10⁴(−11.8%)、Mw = 7.04 × 10⁴(−1.9%)、Đ = 1.78。高さの合計で 2% の裾が Mn を1割以上動かす。逆に高分子側の 7.0 mL に高さ 2 を足すと、Mw が 5.0% 上がり(7.53 × 10⁴)、Mn は 0.9% しか変わらない。
例題5:流量のずれが分子量に与える影響
ポンプの実際の流量が設定より 1.0% 少なかった。溶出時間に設定流量を掛けて Ve を出すと、例題3の Ve = 8.00 mL の成分の分子量は何% ずれるか。
流量が 1.0% 少ないと、同じ体積を流すのに 1/0.990 = 1.0101 倍の時間がかかるので、Ve は 8.00 × 1.0101 = 8.081 mL と読まれる。分子量は 10(11.239 − 0.8022 × 8.081) = 5.71 × 10⁴ となり、正しい値 6.63 × 10⁴ より 13.9% 小さい。0.3% のずれでも 4.3% ずれる。低分子の流量マーカーの溶出位置(本来 11.30 mL)が 11.41 mL に出ていれば、すべての Ve に 11.30/11.41 を掛けて補正できる。
例題6:普遍較正で別の高分子に換算する
ポリスチレンのマーク・ホウィンク定数を K = 1.0 × 10⁻⁴ dL/g、a = 0.72、高分子 B を K = 1.5 × 10⁻⁴ dL/g、a = 0.65 とする(同じ溶媒・温度、練習用の仮の値)。ポリスチレン換算で 1.0 × 10⁵ と出た高分子 B の本当の分子量を求めよ。
同じ Ve なら [η]M が等しい。ポリスチレンでは [η] = 1.0 × 10−4 × (1.0 × 105)0.72 = 0.398 dL/g、[η]M = 3.98 × 10⁴ dL/mol。高分子 B では 1.5 × 10⁻⁴ × MB1.65 = 3.98 × 10⁴ より MB = 1.28 × 10⁵([η] = 0.312 dL/g)。高分子 B は同じ分子量ならポリスチレンより小さく縮んでいる([η] が小さい)ので遅れて出て、ポリスチレン換算では約 2 割小さく見積もられていた。一般式は log MB = −0.1067 + 1.0424 log MPS。
例題7:[η]M から分子の大きさを見積もる
粘度計の記事の例題7の高分子([η] = 1.50 dL/g、Mv = 6.3 × 10⁵)について、アインシュタインの式から流体力学的体積と、それを球とみなしたときの半径を求めよ。
[η] = 150 mL/g なので [η]M = 150 × 6.3 × 105 = 9.45 × 10⁷ mL/mol。Vh = [η]M/(2.5NA) = 9.45 × 10⁷/(2.5 × 6.022 × 1023) = 6.28 × 10⁻¹⁷ cm3 = 6.28 × 10⁻²³ m3。半径 R = (3Vh/4π)1/3 = 2.47 × 10⁻⁸ m = 24.7 nm。この大きさの分子を分けるには、数十 nm の細孔をもつ充填剤が必要になる。
例題8:MALS と RI で分子量を出す
MALS と RI をつないだ SEC で、あるスライスの分子量が 1.0 × 10⁵、そのときの信号の比(MALS/RI)が 0.50 だった。同じ測定の別のスライスで比が 1.30 なら、分子量はいくらか。また、解析に入れた dn/dc が正しい値より 10% 大きかったら、分子量は何% ずれるか。
MALS の信号は (dn/dc)2cM、RI の信号は (dn/dc)c に比例するので、比は (dn/dc)M に比例する。同じ高分子・同じ測定なら M = 1.0 × 105 × 1.30/0.50 = 2.6 × 10⁵。dn/dc を 1.10 倍で入れると、M は 1/1.10 = 0.909 倍、つまり 9.1% 小さく出る。濃度を dn/dc を使わない方法(UV 検出器とモル吸光係数など)で求める場合は (dn/dc)2 がそのまま効き、1/1.102 = 0.826 倍(17.4% 小さい)になる。
よくある間違い
まとめ
よくある質問
カラムに詰めた充填剤の細孔に入れるかどうかで分けているからです。細孔より大きい分子は粒子のすき間だけを流れて最初に出てきます(V0)。小さい分子ほど細孔の奥まで入り込めるので、流れる道のりが長くなり、遅れて出てきます。すべての細孔に入れる小さい分子は最後に出ます(Vt)。ふるいのように通れるかどうかで分けるのではなく、どの分子も通り抜けたうえで、細孔への寄り道の長さで差がつきます。
原理は同じで、呼び名が分野と溶媒で分かれているだけです。サイズ排除クロマトグラフィー(SEC)が総称で、有機溶媒を移動相にして合成高分子の分子量分布を測るときはゲル浸透クロマトグラフィー(GPC)、水系の緩衝液を移動相にしてタンパク質などを分けるときはゲルろ過クロマトグラフィーと呼ぶことが多く、日本薬局方もこの使い分けを示しています。
カラムが分けているのは分子量ではなく、溶液の中での分子の大きさ(流体力学的体積)だからです。分子量のわかった標準ポリスチレンで溶出体積と分子量の関係(較正曲線)を作るので、別の高分子を測ると「同じ大きさのポリスチレンなら分子量はいくつか」が出ます。同じ分子量でも、鎖のかたさや枝分かれ、溶媒との相性で大きさが違うので、本当の分子量とはずれます。本当の分子量は、極限粘度と分子量の積を使う普遍較正か、光散乱検出器(MALS)で求めます。
分子が細孔に入っても、充填剤に吸着しない限りエネルギー(エンタルピー)は変わらず、変わるのは分子がとれる位置と配座の数だけだという意味です。細孔の中では重心が壁に近づけず、とれる状態が減るのでエントロピーが下がります。分配係数は K = exp(ΔS/R) となり、ΔS が負なので K は 1 を超えません。そのため溶出は V0 と Vt のあいだに限られ、温度にもほとんどよりません。Vt より後ろに出る成分は吸着しています。
重量平均分子量 Mw を数平均分子量 Mn で割った値で、分子量分布の幅を表します。Mn は分子1個に同じ重み、Mw は質量に比例した重みをかけた平均なので、必ず Mw ≥ Mn で、すべての分子が同じ長さなら 1 になります。以前は多分散度(polydispersity index)と呼ばれましたが、IUPAC は 2009 年の勧告で分散度(dispersity)と呼び、記号 Đ を使うことにしました。リビングアニオン重合では 1.1 程度、ラジカル重合では 2 以上になります。
参考文献
- 第十八改正日本薬局方 一般試験法〈2.05〉サイズ排除クロマトグラフィー.
- ISO 16014-1:2019, Plastics — Determination of average molecular weight and molecular weight distribution of polymers using size-exclusion chromatography — Part 1: General principles.
- R. F. T. Stepto et al., “Dispersity in Polymer Science (IUPAC Recommendations 2009)”, Pure Appl. Chem. 2009, 81, 351–353.
- J. C. Moore, “Gel Permeation Chromatography. I. A New Method for Molecular Weight Distribution of High Polymers”, J. Polym. Sci. A 1964, 2, 835.
- J. Porath, P. Flodin, “Gel Filtration: A Method for Desalting and Group Separation”, Nature 1959, 183, 1657–1659.
- Z. Grubisic, P. Rempp, H. Benoit, “A Universal Calibration for Gel Permeation Chromatography”, J. Polym. Sci. B Polym. Lett. 1967, 5, 753–759.
- E. F. Casassa, “Equilibrium Distribution of Flexible Polymer Chains between a Macroscopic Solution Phase and Small Voids”, J. Polym. Sci. B Polym. Lett. 1967, 5, 773–778.
- J. C. Giddings, E. Kucera, C. P. Russell, M. N. Myers, “Statistical Theory for the Equilibrium Distribution of Rigid Molecules in Inert Porous Networks. Exclusion Chromatography”, J. Phys. Chem. 1968, 72, 4397.
- P. Andrews, “Estimation of the Molecular Weights of Proteins by Sephadex Gel-Filtration”, Biochem. J. 1964, 91, 222–233.
- P. Andrews, “The Gel-Filtration Behaviour of Proteins Related to Their Molecular Weights over a Wide Range”, Biochem. J. 1965, 96, 595–606.
- P. J. Wyatt, “Light Scattering and the Absolute Characterization of Macromolecules”, Anal. Chim. Acta 1993, 272, 1–40.
- A. M. Striegel, W. W. Yau, J. J. Kirkland, D. D. Bly, Modern Size-Exclusion Liquid Chromatography: Practice of Gel Permeation and Gel Filtration Chromatography, 2nd ed., Wiley, 2009.
関連記事
機器分析の全体像は機器分析総まとめにまとめています。 分析化学の記事を、知りたいことから装置を選べるように並べた分析化学のまとめもあります。
- HPLCとは?原理・順相と逆相の違い・保持時間とクロマトグラムの読み方
- 高分子の物性|Tgと結晶性・分子量分布の読み方と溶解・難燃化の原理
- 粘度計の種類と原理|毛細管・回転・落球粘度計の使い分けと粘度の単位
- 屈折計とは?臨界角で測る原理とアッベ屈折計・糖度計(Brix)の使い方
- MALDI-TOF MSとは?マトリックスの役割と飛行時間型の原理・ESIとの違い
- 粒度分布とは?レーザー回折法と動的光散乱法(DLS)の原理・D50の読み方
- 電気泳動とは?原理・アガロースゲルとSDS-PAGEの違い・バンドの見方
- 高分子の溶解性|なぜポリエチレンはヘキサンに溶けないのか【膨潤と溶解】