グリニャール試薬(RMgX)完全解説【調製・反応機構・基質別反応・有機リチウムとの違い】
※本記事にはプロモーション(アフィリエイト広告)が含まれています。
はじめに——炭素を求核剤に変える魔法の試薬
有機合成で炭素–炭素結合を形成したいとき、真っ先に候補に挙がるのがグリニャール試薬です。アルキルマグネシウムハライド(RMgX)は、炭素を強力な求核剤として機能させることができ、アルデヒドやケトンへの付加でアルコールを、CO2 への付加でカルボン酸を、エポキシドへの開環でアルコールを合成します。「炭素鎖を1本伸ばしたい」「特定の級数のアルコールを作りたい」といった場面では、グリニャール試薬なしでは成り立たない変換が数多くあります。
1900年にヴィクトール・グリニャールが発見し、1912年のノーベル化学賞の対象となったこの試薬は、120年以上経った今もルーティン合成の主役です。本記事では調製法から反応機構、基質別反応、有機リチウムとの比較、実験操作の要点まで、院試・定期試験に必要な知識をすべてカバーします。
グリニャール試薬とは
基本構造と表記
グリニャール試薬は、アルキル基またはアリール基(R)とマグネシウム(Mg)とハロゲン(X = Cl, Br, I)からなる有機金属化合物です。一般式は RMgX と書かれますが、エーテル溶媒中では溶媒分子(Et2O または THF)がMgに配位し、実際には RMgX·2L(L = 溶媒)の四配位錯体として存在します。
R = アルキル(Me, Et, n-Bu, s-Bu, etc.)またはアリール(Ph, Mes, etc.)
X = Cl, Br, I(F は反応性が低すぎて通常は使わない)
L = Et2O または THF(溶媒が配位子として機能)
Schlenk 平衡
エーテル溶液中では、RMgX の2分子が R2Mg(ジアルキルマグネシウム)と MgX2 に組み替わる平衡にあります(2 RMgX ⇌ R2Mg + MgX2)。これを Schlenk 平衡と呼びます。
通常の合成では RMgX 単量体が主成分として反応を担います。ジオキサンを加えると MgX2 が沈殿し、平衡が R2Mg 側に移動します(Schlenk 平衡のコントロールに利用されることがあります)。
C–Mg 結合の極性
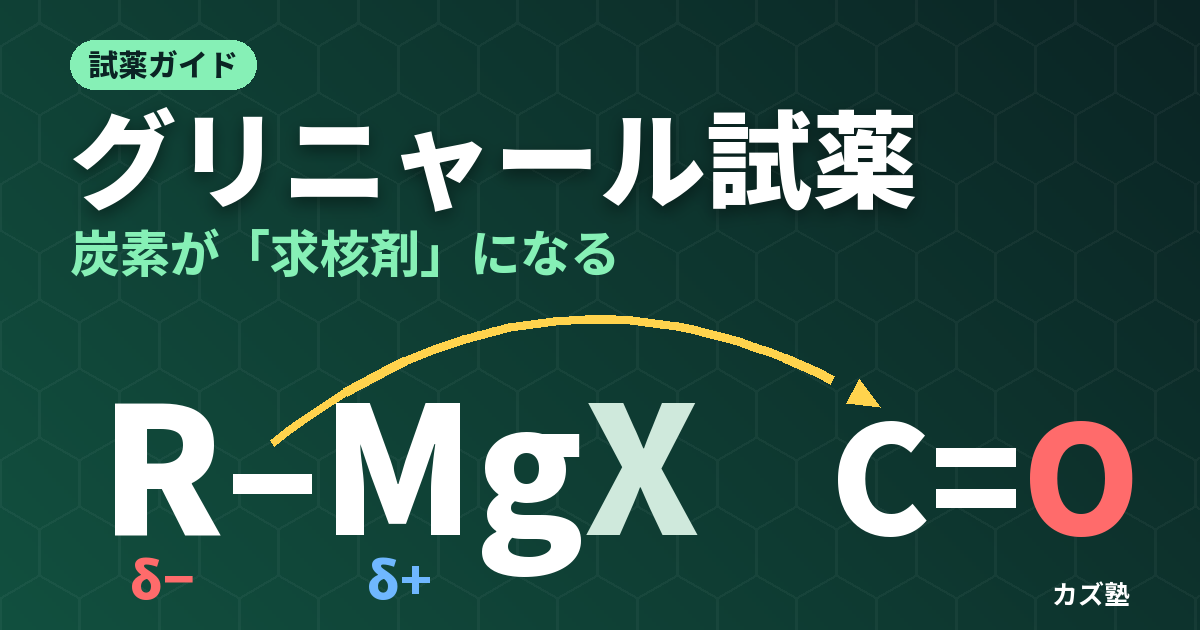
C–Mg 結合はマグネシウムの電気陰性度(1.31)が炭素(2.55)より低いため、結合の電子密度は炭素側に偏り、R 上の炭素は δ− の性格をもちます。この部分的なカルボアニオン(カルバニオン)性が、グリニャール試薬を強力な求核剤かつ強塩基として機能させる根拠です。
グリニャール試薬の調製方法
基本反応式
反応活性の順序
有機ハライドの反応活性は RI > RBr > RCl ≫ RF の順です。ヨウ化物は最も活性が高いですが、臭化物が最もよく使われます。塩化物も使えますが、時に反応開始が遅く、活性化処理(I2 少量添加、超音波照射)が必要になります。
炭素骨格の種類では アリル位・ベンジル位 > 一級 > 二級 の順で活性が高く、三級ハライドからも調製できます(t-BuMgCl は市販品があります)が、カップリングや不均化によるアルケンの副生で収率が下がりやすくなります。
溶媒の選択
| 溶媒 | 特徴 | 沸点 | 用途 |
|---|---|---|---|
| ジエチルエーテル(Et2O) | 配位能高い・揮発性大 | 34.6 °C | よく使われる標準溶媒 |
| THF(テトラヒドロフラン) | 配位能高い・高沸点 | 66 °C | 難溶基質・高温が必要な場合 |
| ジメトキシエタン(DME) | 二座配位・Mg を強く安定化 | 84 °C | 特殊な基質・クロスカップリング系 |
実験操作の流れ
1. フラスコ・Mg 削り(turnings)を乾燥・Ar/N2 置換する
2. 無水 Et2O(または THF)を加える
3. 有機ハライドを少量(〜10%)加えて反応を開始させる
   (活性化が遅い場合:I2 少量, 1,2-ジブロモエタン, または超音波)
4. 発熱・還流が始まったら残りのハライドを滴下(過熱を防ぐ)
5. 全量加えた後、室温〜穏やかな還流で 30〜60 分撹拌
6. Mg の大部分が消費され、発熱が収まれば調製完了(I2 で活性化した場合、ヨウ素の褐色が消えるのは「反応が始まった」合図で、完了の合図ではない)
グリニャール反応の反応機構——求核付加の流れ
グリニャール反応の反応機構は、① RMgX の炭素(δ−)がカルボニル炭素(δ+)を求核攻撃してマグネシウムアルコキシドになる → ② 酸の水溶液で後処理してアルコールにする、の2段階です。新しい C–C 結合ができるのは①、O–H 結合ができるのは②で、②は反応が終わってから別の操作として加える点が要です。
カルボニル化合物への付加(典型例:アルデヒド)
機構の核心は「C–Mg 結合の炭素側が δ− であり、カルボニル炭素(δ+)を攻撃する」という点です。MgX+ はルイス酸としてカルボニル酸素に配位し、付加を助ける役割も担っています。後処理として希塩酸や塩化アンモニウム水溶液を加えると、マグネシウムアルコキシド中間体が加水分解されアルコールが得られます。
なぜ付加が進むのか——Mg がカルボニル酸素をつかむ
カルボニル炭素が攻撃されやすいのは、C=O の電子が電気陰性度の大きい酸素側に偏り、炭素が δ+ になっているからです。グリニャール反応では、これにマグネシウムがルイス酸としてカルボニル酸素に配位する効果が重なります。酸素の孤立電子対が Mg に引き寄せられると C=O の分極はさらに大きくなり、炭素の求電子性が上がります。同時に、Mg に結合した R がカルボニル炭素のすぐそばに来るので、R は Mg から離れながらカルボニル炭素へ移ることができます。教科書ではこの過程を、Mg・O・C・R が輪のように並んだ環状の遷移状態として描くことが多く、実際の溶液では Schlenk 平衡にある複数のマグネシウム種(溶媒が配位した単量体や会合体)が関わると考えられています。
この付加は、ふつう逆向きには進みません。理由は酸塩基で考えるとわかります。反応の前に R 上にあった負電荷は、共役酸(アルカン)の pKa が約50という極端に強い塩基の位置にあります。付加の後、負電荷はアルコキシド酸素に移り、その共役酸(アルコール)の pKa は約16です。強い塩基が弱い塩基に変わる方向なので、平衡は大きく生成物側に偏ります。値の読み方はpKa表の使い方で解説しています。アルコールそのものが現れるのは、反応後に塩化アンモニウム水溶液や希酸を加えて O–Mg を O–H に置き換えたときです。
付加以外の経路——エノール化・還元・一電子移動
グリニャール試薬は求核剤であると同時に強い塩基でもあるため、基質や試薬が混み合っていると、カルボニル炭素への付加以外の経路が競合します。分かれ目は「R がカルボニル炭素に近づけるかどうか」です。
- エノール化:カルボニル炭素のまわりが混み合ったケトンでは、R が炭素に届く前に α 水素を塩基として引き抜き、マグネシウムエノラートができます。後処理でプロトン化されると元のケトンが戻ってくるだけです。
- 還元:β 水素をもつグリニャール試薬(イソプロピルマグネシウムブロミドなど)は、混み合ったケトンに対して β 水素をヒドリドとして渡すことがあります(Mg–O=C…H–Cβ–Cα の6原子が環をつくる6員環遷移状態)。生成物は R の付いたアルコールではなく、ケトンが還元されただけの第二級アルコールで、試薬の側はアルケンになります。
- 一電子移動(SET):ベンゾフェノンのように還元されやすい芳香族ケトンや、第三級の R をもつグリニャール試薬では、まず電子1個が試薬からケトンへ移り、ラジカルの対を経て付加する経路が提案されています(Ashby の総説)。逆に、第一級の R やアセトンのような還元されにくいケトンでは極性の経路が優勢とされます。
試験で機構を書くときは、極性の求核付加(上の2段階)で書けば足ります。この節が役に立つのは「生成物が予想と違う」問題です。ケトンが回収された、R の付かないアルコールが出た、という結果を見たら、エノール化と還元を疑ってください。立体障害の小さい試薬に替える、無水 CeCl3 を共存させて有機セリウム試薬にする、といった対策は、どれも塩基としての働きより求核付加を優先させるための工夫です。
基質別・条件別の反応一覧
| 基質 | 生成物 | 当量 | 備考 |
|---|---|---|---|
| ホルムアルデヒド(HCHO) | 第一級アルコール(–CH2OH) | 1当量 | 炭素鎖を1つ延長できる |
| アルデヒド(RCHO) | 第二級アルコール | 1当量 | 頻出の基本反応 |
| ケトン(R’COR”) | 第三級アルコール | 1当量 | 立体的に混んだケトンは収率低下 |
| エステル(R’COOR”) | 第三級アルコール(同じRが2本付く) | 2当量 | 1回目付加でケトン中間体 → 2回目付加 → 3°OH |
| 酸クロリド(RCOCl) | 第三級アルコール(通常)またはケトン(−78 °C・1当量制御) | 1〜2当量 | ケトンで止めたいときはギルマン試薬(R2CuLi)か Weinreb アミドを経由する方が確実 |
| ニトリル(RCN) | ケトン(加水分解後) | 1当量 | イミン中間体→酸処理でケトン |
| CO2 | カルボン酸(酸処理後) | 1当量 | ドライアイス上に注いで反応させる |
| エポキシド(オキシラン) | アルコール(炭素鎖2伸長・反転) | 1当量 | SN2型で立体反転;立体障害の小さい側を攻撃 |
| オキシム / イミン | アミン(加水分解後) | 1当量 | やや特殊;RLi のほうが一般的 |
エステルへの2段階付加(図解)
エステルに対してグリニャール試薬を1当量加えると、まずアルコキシドが脱離してケトン中間体が生じます。このケトンはエステルより求電子性が高いため、さらに RMgX が付加し、最終的に同じ R 基が2本ついた第三級アルコールが得られます。ケトンで反応を止めることは通常困難です(ケトンが欲しいときは Weinreb アミドを経由する方が確実)。
反応できない基質——プロトン性官能基との不適合
グリニャール試薬は強塩基(共役酸の炭化水素の pKa 約43〜50)であるため、活性プロトン(NH, OH, COOH, SH など)をもつ官能基と即座に反応して分解します。
このような官能基が基質中に存在すると、Grignard 試薬は目的反応の前にプロトン引き抜きで消費されてしまいます。保護基(TBS, THP, Boc など)を使って活性プロトンをマスクしてから反応させる必要があります。ただし第一級アミンを Boc で保護しても、窒素上には N–H が1本残ります(Boc–NH–R)。この N–H も Grignard 試薬を1当量消費するので、その分を見込んで試薬を多めに使う必要があります。
保護基のうちアミンを覆う Boc 基がグリニャール試薬に耐えるかどうかは、N–H が残っているか、ほかにカルボニルがあるかといった条件で答えが変わります。条件ごとの整理はBoc保護基とは?酸で外れる理由とTFA脱保護の機構にまとめています。
他試薬との比較——有機リチウム vs グリニャール
| 項目 | グリニャール(RMgX) | 有機リチウム(RLi) |
|---|---|---|
| 反応性・塩基性 | 強塩基(共役酸のアルカンは pKa 約50) | より強塩基(共役酸は同じアルカンだが、C–Li 結合のほうがイオン性が高く反応が速い) |
| 求核性 | 強い | さらに強い(嵩高い基質に有効) |
| 調製法 | RX + Mg(扱いやすい) | RX + 2Li、またはハロゲン–リチウム交換(RX + t-BuLi など)(危険性高い) |
| 取り扱い難度 | 扱いやすい(標準的なSchlenk操作) | 発火性が高く危険(厳密な不活性雰囲気) |
| エステルへの反応 | 3°アルコール(2当量) | 同様(2当量) |
| 酸クロリド → ケトン | 難(3°アルコールになりやすい) | Weinrebアミド法が必要(RLi でも同様) |
| 末端アルキン脱プロトン | 可(ただし n-BuMgBr など要) | 可(n-BuLi が最も一般的) |
| 主な用途 | C–C 結合形成の汎用試薬 | 強塩基が必要な場合・ハロゲン–金属交換 |
実験操作の注意点
必須条件:無水・不活性雰囲気
後処理(クエンチ)
反応終了後は、マグネシウムアルコキシド中間体を加水分解してアルコールとして取り出します。一般的には飽和塩化アンモニウム水溶液(弱酸性)でクエンチします。酸クロリドやエポキシドを使った反応では pH を確認しながら慎重に後処理します。水酸化ナトリウム水溶液(希塩基)で後処理すると Mg(OH)2 の沈殿が生じて分液しにくい場合があります。
院試・定期試験の頻出パターン
パターン① 生成物の構造を答える(基質特定型)
Q. 以下の反応の生成物(後処理後)を構造式で示せ。
【ポイント】アルデヒド + RMgX → 2°アルコール
パターン② エステルへの反応(2当量消費)
Q. 以下の反応の主生成物を示せ。
【ポイント】エステル + RMgX(過剰)→ 同じ R が2本ついた 3°アルコール
パターン③ CO2 への付加(カルボン酸の合成)
Q. シクロヘキシルマグネシウムブロミドを CO2(ドライアイス)と反応させ、
   後処理したときに得られる化合物は何か。

A.
【ポイント】RMgX + CO2 → H3O+ → RCOOH(炭素鎖が1つ伸びたカルボン酸)
【注意】CO2 が不足すると、生じたカルボン酸塩(RCOO− MgBr+)に
       2分子目の RMgX が付加してケトン(さらに第三級アルコール)が副生しうる。
       ドライアイス(大過剰)に RMgX 溶液を注ぐのはこのため
基質スコープ一覧表
| 求電子体 | 生成物 | RMgX 当量 | 備考 |
|---|---|---|---|
| HCHO(ホルムアルデヒド) | 1 級アルコール | 1 | C 鎖 1 炭素伸長 |
| RCHO(アルデヒド) | 2 級アルコール | 1 | Cram 則でジアステレオ選択性 |
| R2CO(ケトン) | 3 級アルコール | 1 | 嵩高い基質ではエノール化・還元が競合 |
| RCOOR’(エステル) | 3 級アルコール | 2 | ケトン中間体経由(試験頻出!) |
| CO2(二酸化炭素) | カルボン酸 RCOOH | 1 | ドライアイスに注ぐ |
| エポキシド | アルコール | 1 | SN2 型・低置換 C を攻撃 |
| RCN(ニトリル) | ケトン | 1 | 加水分解前はイミン中間体 |
| RCOCl(酸塩化物) | ケトン→3 級アルコール | 1〜2 | 1 当量でケトン制御困難(過剰で第三級アルコール) |
Cram 則による立体選択性
α 位に不斉炭素を持つアルデヒドやケトンに Grignard 試薬を付加させると、ジアステレオマーが優先的に生成します。この立体選択性を予測する経験則が Cram 則(Cram’s rule)です。
Cram 則から Felkin–Anh モデル、キレート制御で選択性が逆になる理由まではFelkin-Anhモデルとは|Cram則との違いとキレート制御で逆になる理由で詳しく解説しています。
Cram 則(原型モデル)
Felkin–Anh モデル(より精密な立体電子論的モデル)
→ このモデルにより、α-ヘテロ原子(O, N)置換カルボニルへの

     キレート制御(Chelation-controlled)との選択性を予測できる
Reformatsky 反応との比較
Reformatsky 反応は Grignard 反応の亜鉛版(α-ハロエステル + Zn → 有機亜鉛試薬)です。Zn は Mg より反応性が低く、ケトンやアルデヒドには反応しますが、エステル・酸塩化物とは反応しないため、選択的に β-ヒドロキシエステルを合成できます。
逆合成(レトロ Grignard 切断)
Grignard 反応を利用した合成計画では、目的アルコールをレトロ Grignard 切断(C−C 結合を C−•••C+ に切断)で逆解析します。
【逆合成の考え方】
※ どの切断がより入手容易な出発物質を与えるか?

   を考えることが逆合成の本質
なぜエーテル溶媒が必要なのか
Grignard 試薬の調製では、エーテル溶媒が重要な役割を果たします。
これは単なる「よく使う溶媒」ではなく、反応そのものを成立させるために必要な溶媒です。
エーテルの酸素原子は孤立電子対をもっているため、マグネシウムに配位できます。
その結果、生成した有機マグネシウム化合物が安定化され、溶液中で存在しやすくなります。
逆に、エーテルのようにマグネシウムを適切に安定化できない溶媒では、Grignard 試薬の調製も保持も難しくなります。
したがって、Grignard 試薬を扱うときには、エーテル系溶媒を使う理由まで含めて理解しておくことが大切です。
炭素‐マグネシウム結合の意味
Grignard 試薬の反応性を理解するうえで重要なのは、炭素‐マグネシウム結合が強く分極していることです。
マグネシウムは炭素より電気陰性度が低いため、結合電子は炭素側へ大きく偏ります。
その結果、炭素は形式的にはカルボアニオンに近い性質を帯びます。
もちろん、実際に自由なカルボアニオンとして存在しているわけではありませんが、反応性としては
「R− が M+ と対になっている」
と考えると理解しやすくなります。
このため、Grignard 試薬の炭素は非常に求核的であり、電子不足な炭素原子に対して強く攻撃できます。
また、同時に非常に強い塩基でもあります。
練習問題
解答:一般式は R–MgX です。
解答:アルキルハライドやアリールハライドに金属マグネシウムを作用させて調製します。
解答:Grignard 試薬が非常に強い塩基であり、水と酸塩基反応を起こして炭化水素 R–H になり、求核剤として失活してしまうからです。
解答:カルボニル化合物などに付加して新しい炭素‐炭素結合を形成することです。
有機金属試薬がカルボニルを攻撃してC−C結合をつくる、という同じ骨格の反応でも、試薬をジアルキル亜鉛に替え、生成物自身を触媒にすると立体の偏りが増幅します。その代表例が硤合反応の機構です。
まとめ
反応の全体像は有機反応10大機構の地図で、試薬の使い分けは有機化学の試薬を選ぶ基準で一覧できます。
参考文献
- V. Grignard, C. R. Hebd. Séances Acad. Sci. 1900, 130, 1322–1324.
- W. Schlenk, W. Schlenk Jr., Ber. Dtsch. Chem. Ges. A/B 1929, 62, 920–924. DOI: 10.1002/cber.19290620422
- D. J. Cram, F. A. Abd Elhafez, J. Am. Chem. Soc. 1952, 74, 5828–5835. DOI: 10.1021/ja01143a007
- E. C. Ashby, Pure Appl. Chem. 1980, 52, 545–569.(グリニャール試薬とケトンの反応機構:極性経路と一電子移動経路)
- J. Clayden, N. Greeves, S. Warren, Organic Chemistry, 2nd ed., Oxford University Press, 2012.
よくある質問(FAQ)
多くの場合は入手しやすく乾燥しやすい Et2O(ジエチルエーテル、bp 34.6 °C) が第一選択です。ただし、高沸点が必要な嵩高い基質や反応性の低い塩化物を使う場合は THF(bp 66 °C) が適しています。THF は Et2O より配位能が高いため、Mg を安定化し反応の再現性を上げることがあります。
グリニャール試薬は 1,2-付加(カルボニル炭素への直接付加)が優先しますが、共役カルボニル(エノン)への反応では 1,4-付加(マイケル付加)よりも 1,2-付加が起きがちです。一方、有機銅試薬(R2CuLi、ギルマン試薬)は共役系への 1,4-付加(1,4-選択的)に優れます。共役ケトンに対して位置選択的に付加させたい場合は有機銅試薬を選びます。
エステルや酸クロリドをグリニャール試薬と反応させると、最初に生じたケトン中間体が反応液中に残っている RMgX と出会い、さらに付加して第三級アルコールになってしまいます(エステルの場合は、生じたケトンのほうがエステルより求電子性が高いので、とくに止まりにくくなります)。ケトンで止めるには、Weinreb アミド(R’C(=O)N(OCH3)CH3)を経由する方法が確実です。Weinreb アミドに RMgX が付加すると、OMe の O とアルコキシドの O が Mg にキレートして四面体中間体が安定化し、後処理までケトンにならないため、2回目の付加が起こりません。
非対称エポキシドへの攻撃位置は条件によって異なります。グリニャール試薬(Mg 塩)はルイス酸性が比較的弱いため、立体障害の少ない一級炭素(SN2 的)を攻撃します。一方、強ルイス酸触媒(BF3·Et2O など)の存在下では SN1 的に三級炭素が攻撃される場合があります。院試では「GrignardはSN2型→立体反転→置換基の少ない炭素側を攻撃」と整理しておきましょう。
有機ハライドを加えるとき、Mg 表面でラジカル中間体が生成することがあります。このラジカルどうしがカップリングして R–R(ウルツカップリング体)が副生します。対策として、有機ハライドの添加速度を遅くし、Mg に対して局所的な高濃度ができないようにします。希薄溶液で操作したり、低温にしたりすることも有効です。
ほかの人名反応もまとめて整理するなら 反応名から機構と要点を引ける1冊として『改訂 有機人名反応 そのしくみとポイント』があります。教科書そのものの選び方は「大学有機化学のおすすめ教科書を徹底比較」にまとめています。
反応を「8つの舞台」で1冊に
反応を名前で数えると数百ありますが、電子がどこで動くかで数えると8つです。反応をこの8つの舞台で整理し直した第2巻です。A4・上下2分冊 計516ページ、章末演習275問(解答つき)のPDFです。
note で販売しています。記事の解説は今までどおり無料で読めます。
まずは無料で:反応機構チートシート(A4・5枚)をLINEで配布しています。求核剤・求電子剤の見分け方、SN1/SN2/E1/E2 の分岐フローチャート、頻出反応の巻矢印まとめ、置換基の電子効果の早見表。試験前に印刷して机の横へどうぞ。
登録は無料です。不要になればいつでもブロックできます。