ベンゼンの共鳴エネルギーとπ分子軌道|水素化熱・フロスト円で見る安定性
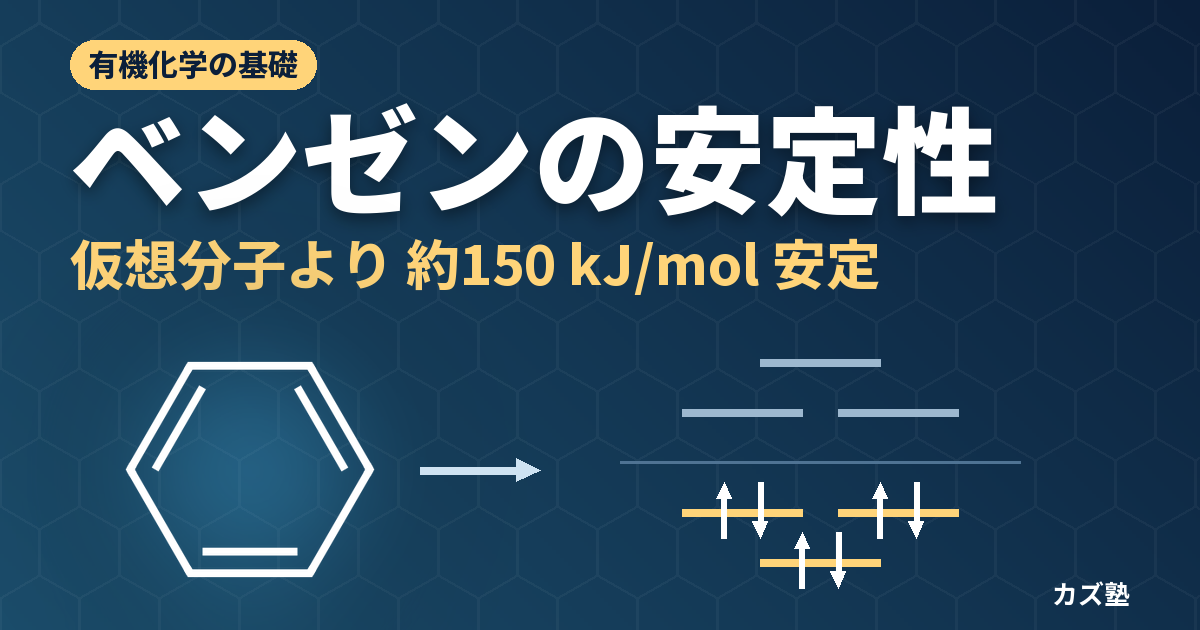
ベンゼンに水素を1分子だけ付加して 1,3-シクロヘキサジエンにする反応は、教科書の水素化熱から計算すると、およそ24 kJ/mol の吸熱になります。ふつうのアルケンの水素化は、1本の二重結合あたり約120 kJ/mol の発熱です。二重結合が3本あるように描かれる分子なのに、最初の1本に水素を足すことすら、エネルギー的には「損」なのです。
「ベンゼンは芳香族だから安定」という説明は正しいのですが、試験で問われるのは「どれくらい安定なのか」「その安定性はどこから来るのか」「それが反応のしかたをどう決めるのか」です。この記事では、水素化熱による共鳴エネルギーの見積もり、6つのπ分子軌道とフロスト円、付加ではなく置換を起こす理由を、数値とエネルギー準位で説明します。
ベンゼン環の構造式の書き方や、トルエン・フェノール・アニリンなど主な誘導体の名前は、ベンゼン環とは?構造式の書き方と主な誘導体の名前一覧で整理しています。結合長が等しいことなど構造の実測は入口記事に任せ、ここでは安定性の大きさと理由に絞ります。芳香族かどうかの判定(ヒュッケル則)の使い方は、Hückelの4n+2則とは?芳香族・反芳香族・非芳香族の違いで扱います。
水素化熱で共鳴エネルギーを見積もる
なぜ水素化熱で安定性が比べられるのか
シクロヘキセン、1,3-シクロヘキサジエン、ベンゼンは、どれも水素を十分に付加すると同じシクロヘキサンになります。到達点が同じなので、水素化で出る熱の差は、そのまま出発物のエネルギーの差を表します。たくさん熱を出す分子は、もともとエネルギーが高かった(不安定だった)分子です。逆に、予想より熱を出さない分子は、予想より低いところ(安定なところ)から出発していたことになります。
比較の基準には、共役していない二重結合を1本だけもつシクロヘキセンを使います。「二重結合1本を水素化すると何kJ/mol出るか」の物差しです。
| 化合物 | 水素化熱(実測) | 二重結合が独立だとした予想 | 予想との差(安定化) |
|---|---|---|---|
| シクロヘキセン(C=C 1本) | −118 kJ/mol | −118 kJ/mol(基準) | 0 |
| 1,3-シクロヘキサジエン(C=C 2本・共役) | −230 kJ/mol | −118 × 2 = −236 kJ/mol | 約6 kJ/mol |
| ベンゼン(C=C 3本とみなす) | −206 kJ/mol | −118 × 3 = −354 kJ/mol | 約148 kJ/mol |
数値は McMurry(OpenStax版)15.2節の値です。
ベンゼンは、二重結合3本が互いに独立だと仮定した場合より、148 kJ/mol 少ない熱しか出しません。したがってベンゼンは、その仮想分子より148 kJ/mol 安定です。この差を共鳴エネルギー(ベンゼンの場合は芳香族安定化エネルギーとも呼ぶ)と言い、教科書では丸めて約150 kJ/mol と書かれます。
ふつうの共役は十数 kJ/mol 以下、ベンゼンは148 kJ/mol
表の2行目が、この比較の急所です。1,3-シクロヘキサジエンの2本の二重結合も共役していますが、予想からのずれは約6 kJ/mol にすぎません(鎖状の1,3-ブタジエンでも約16 kJ/mol)。共役によってp軌道が隣どうし重なることの効果は、ふつう十数 kJ/mol 程度です。
ベンゼンの148 kJ/mol は、1,3-シクロヘキサジエンの20倍を超える値です。二重結合が1本増えただけで安定化がこれほど大きくなるのは、共役の組が3組になった(6 × 3 ≈ 18 kJ/mol)だけでは説明できません。6個のp軌道が環として閉じたことで、質の違う安定化が生じたと考えるしかありません。この違いの正体は、後半の分子軌道で見ます。
段階ごとに分けると「最初の1本」の異常が見える
ベンゼンの水素化を、1分子ずつ3段階に分けて考えます。表の値を引き算すれば(ヘスの法則)、各段階の反応熱が出ます。
2段目と3段目は、ふつうのアルケンの水素化(約 −110〜−120 kJ/mol)と同じ大きさです。ところが1段目だけが符号まで逆になり、+24 kJ/mol の吸熱です。ふつうの二重結合なら約120 kJ/mol 出るはずの熱が、まるごと消えたうえに、さらに熱を吸っています。
これは、ベンゼンの安定化が「最初の1本」を壊した時点でほぼすべて失われることを意味します。3本の二重結合がそれぞれ50 kJ/mol ずつ安定化されているのではありません。6個のπ電子がつくる環状の系全体が1つの単位として安定で、どこか1か所を切った時点でその単位が崩れるのです。
この性質は実際の反応条件にも表れます。ふつうのアルケンが室温・常圧の接触水素化で還元される条件でも、ベンゼン環は還元されにくく、環を水素化するには水素の圧力を上げる、活性の高い触媒を使うといった強い条件が要ります。しかも1段目さえ越えれば、その先のジエン・アルケンは水素化されやすいので、ふつうの接触水素化では途中で止めにくく、シクロヘキサンまで進みます。
共鳴エネルギーは「基準しだい」の量
共鳴エネルギーは、直接測った値ではありません。実在する分子と、実在しない仮想分子とのエネルギー差です。そのため、どの仮想分子を基準にとるかで値が変わります。
- 基準のシクロヘキセンの水素化熱を −118 kJ/mol とすると148 kJ/mol(McMurry)
- 問題文で −120 kJ/mol が与えられれば −360 − (−206) から154 kJ/mol(東大院試2024の解説の値)
- 仮想分子にも「ふつうの共役」による安定化を含めると、値は小さくなる
3つ目を表の数字で粗く見積もってみます。1,3-シクロヘキサジエンから、隣り合う二重結合1組あたりの共役安定化は約6 kJ/mol です。シクロヘキサトリエンでは隣り合う組が3組あるので、仮想分子の水素化熱は −354 + 3 × 6 ≈ −336 kJ/mol となり、ベンゼンとの差は約130 kJ/mol になります。McMurry が予想値を「354 kJ/mol より少し小さい」と書いているのは、この共役のぶんを意識した表現です。
どの基準でも、ベンゼンの安定化は100 kJ/mol を大きく超え、ふつうの共役(十数 kJ/mol 以下)とは桁が違います。試験では問題文で与えられた数値をそのまま使って計算し、約150 kJ/mol 前後の結果になれば妥当と判断できます。
1,3,5-シクロヘキサトリエンという「存在しない比較相手」
仮想分子はどんな分子として想定されているか
共鳴エネルギーの計算に出てくる1,3,5-シクロヘキサトリエンは、ケクレ構造の1つをそのまま実在の分子とみなしたものです。3本の二重結合の位置が固定され、単結合と二重結合が交互に並び、π電子はそれぞれの二重結合の2原子の間にとどまる、と想定されています。
もしこの分子があれば、結合長は2種類に分かれるはずです。参考になるのが、二重結合が局在した8員環のシクロオクタテトラエンで、X線構造では単結合147 pm・二重結合134 pm と交互に並んでいます。ベンゼンでは6本すべてが139 pm で、このような交替は見られません。
ケクレ構造は「実在する2つの分子」ではない
2つのケクレ構造は、平衡にある2種類の分子でも、速く行き来している2つの状態でもありません。実在するのは、両者を重ね合わせた共鳴混成体という1つの分子だけです。ケクレ構造は、局在した結合しか書けない線結合式の約束の中で、その1つの分子を表すために使う「描き方」です(詳しくは入口記事と共鳴の解説)。
だから、1,3,5-シクロヘキサトリエンという比較相手は、どれだけ探しても見つかりません。共鳴エネルギーは「ケクレ構造1つで描いた分子」という、紙の上にしか無い分子との差だと押さえておくと、前の節の「基準しだい」という話も自然に理解できます。
共鳴の考え方の限界——シクロブタジエン
共鳴には「等価な共鳴構造が複数書ける分子は安定」という目安があります。ベンゼンはまさにこの例ですが、同じ目安を4員環のシクロブタジエンに当てはめると破綻します。シクロブタジエンにも、二重結合の位置だけが違う等価な構造が2つ書けます。それなのに、シクロブタジエンは安定化されるどころか極めて反応性が高く、−78 °C でも Diels–Alder 反応で二量化してしまいます。
共鳴構造を数えるだけでは、ベンゼン(安定)とシクロブタジエン(不安定)の違いは説明できません。ここで必要になるのが分子軌道の考え方です。共鳴は「電子が広がっている」ことを表す言葉としては便利ですが、広がった結果が安定化になるか不安定化になるかは、π分子軌道のエネルギー準位と電子の入り方で決まります。
ベンゼンの結合長が等しいのは「π電子が非局在化したいから」と説明されることが多いのですが、計算化学では別の見方も提案されています。π電子系だけを取り出して考えると、むしろ結合長が交替した形を好み、6本の結合を等しく保たせているのはσ結合の骨格の側だ、という解析です(S. Shaik, A. Shurki, D. Danovich, P. C. Hiberty による総説 Chem. Rev. 2001, 101, 1501)。π電子の非局在化が大きな安定化を与えること自体は変わりません。「分子がどれだけ安定か」と「分子の形を何が決めているか」は別々に考える必要がある、ということを示す例です。学部の試験では、教科書どおり「π電子の非局在化で全結合が等価になる」と答えれば十分です。
ベンゼンのπ分子軌道——6つの軌道と閉殻構造
6つのp軌道から6つのπ分子軌道ができる
ベンゼンの6個の炭素はすべて sp2 混成で、それぞれ環の面に垂直なp軌道を1つずつもちます。分子軌道法では、原子軌道を n 個組み合わせると分子軌道が n 個できます。ベンゼンでは6つのp軌道が環状に組み合わさって、6つのπ分子軌道(ψ1〜ψ6)ができます。
単純ヒュッケル法で計算すると、そのエネルギーは次のようになります。α は炭素のp軌道1つ分のエネルギー、β は隣り合うp軌道どうしの相互作用の大きさです。β は負の値なので、α + 2β がいちばん低い準位です。
| 軌道 | 節面の数 | エネルギー(単純ヒュッケル法) | 性格 | 入る電子 |
|---|---|---|---|---|
| ψ1 | 0 | α + 2β | 結合性 | 2 |
| ψ2・ψ3 | 1 | α + β(2つが同じエネルギー=縮退) | 結合性 | 4 |
| ψ4*・ψ5* | 2 | α − β(縮退) | 反結合性 | 0 |
| ψ6* | 3 | α − 2β | 反結合性 | 0 |
節面(軌道の位相が反転する面)が増えるほどエネルギーが上がる、という規則は鎖状の共役系と同じです。節面0の ψ1 では6つのp軌道が全部同じ位相で重なり、環全体に結合性の重なりが広がります。節面1の ψ2・ψ3 は、節面の向きが違うだけで同じエネルギーをもつ「縮退」した組です。ψ3 と ψ4* は節面が炭素原子の上を通るので、その2個の炭素にはπ電子密度がありません。
結合性軌道がちょうど満たされる「閉殻」
ベンゼンのπ電子は6個です。エネルギーの低い順に2個ずつ入れると、ψ1 に2個、縮退した ψ2・ψ3 に4個で、3つの結合性軌道がちょうど満たされます。反結合性軌道には1個も入らず、半分だけ埋まった準位もありません。この状態を閉殻と呼びます。
閉殻であることに加えて、最高被占軌道(HOMO、ψ2・ψ3)と最低空軌道(LUMO、ψ4*・ψ5*)の間には 2|β| のすき間があります。半分だけ埋まった軌道や、HOMO のすぐ上にある空軌道が無いことが、ベンゼンの反応しにくさにつながります(HOMO と LUMO の考え方はHOMOとLUMOの解説)。
数字で比べる:環が閉じると何が得になるのか
ヒュッケル法のエネルギーを使うと、水素化熱で見た「ふつうの共役は小さく、ベンゼンは大きい」という傾向(環にすると安定化が増える)は、軌道の言葉で説明できます。π電子全体のエネルギーを、軌道エネルギー×電子数の合計として比べます。
孤立したエチレン3個分:3 × 2(α + β) = 6α + 6β
鎖状の 1,3,5-ヘキサトリエン:
    2(α + 1.80β) + 2(α + 1.25β) + 2(α + 0.45β) ≈ 6α + 6.99β
ベンゼン:2(α + 2β) + 4(α + β) = 6α + 8β
⇒ ベンゼンの安定化:孤立した二重結合3本に対して 2β、鎖状の共役トリエンに対しても約 1β
鎖状の1,3,5-ヘキサトリエンは、孤立した二重結合3本より約1β安定です。同じ6個のπ電子でも、両端を結んで環にしたベンゼンでは、そこからさらに約1βの安定化が加わり、合計2βになります。鎖を環に閉じると安定化が上乗せされる、という向きは水素化熱の結果と一致します。
ただし、単純ヒュッケル法は軌道どうしの重なりなどを大胆に省いた近似で、鎖状の共役の安定化を大きく見積もりすぎます。そのため、水素化熱で見た6 kJ/mol と148 kJ/mol の比までは再現しません。この計算は、安定化の順序の目安として使います。
フロスト円で準位を計算せずに描く
フロスト円の描き方
単環の共役系(環をつくる全原子がp軌道をもつ、平面な単環)なら、π分子軌道のエネルギー準位は計算しなくても図で求められます。これがフロスト円(Frost円、Frost–Musulin の図)です。
- 半径 2|β| の円を描き、円の中心の高さを α(p軌道1つ分のエネルギー)とする
- 環と同じ員数の正多角形を、頂点の1つが真下に来る向きで円に内接させる
- 多角形の各頂点の高さが、π分子軌道のエネルギー準位になる。中心より下が結合性、上が反結合性、中心と同じ高さが非結合性
頂点の高さ:E = α + 2β cos(2πk / N) (N = 環の員数、k = 0, 1, …, N − 1)
正多角形を頂点が下になるように置くので、いちばん下の準位は必ず1つだけになり、その上は左右対称な頂点の組、つまり縮退した2つずつの準位が並びます(偶数員環では、いちばん上も1つだけになります)。ここから「最下段に2個、そのあと縮退した各段に4個」で殻が閉じる、すなわちπ電子数 4n+2 で閉殻になるというヒュッケル則の根拠が見えてきます。
シクロブタジエンに当てはめると不安定さが読める
正方形(N = 4)を頂点下向きに内接させると、準位は α + 2β(1つ)、α(2つ・非結合性)、α − 2β(1つ)です。4個のπ電子を入れると、α + 2β に2個入ったあと、残る2個は縮退した2つの非結合性軌道に1個ずつ入ります。半分しか埋まらない準位が残る、閉殻にならない配置です。
π電子のエネルギーは 2(α + 2β) + 2α = 4α + 4β で、孤立したエチレン2個分(4α + 4β)とまったく同じです。鎖状の1,3-ブタジエン(約 4α + 4.47β)より不利なので、環を閉じたことでかえって損をしています。共鳴構造を数えるだけでは説明できなかったシクロブタジエンの不安定さ(反芳香族性)が、軌道の準位からは自然に出てきます。なお、実際のシクロブタジエンは正方形ではなく長方形にゆがみ、二重結合を局在させることで、この不利な配置を避けています。
イオンでも同じ作図が使える
フロスト円は環の員数だけで準位が決まるので、電荷をもつ環にもそのまま使えます。正五角形(シクロペンタジエニル)と正七角形(シクロヘプタトリエニル)でも、結合性軌道は「1つ+縮退した2つ」の3つで、6個のπ電子でちょうど閉殻になります。シクロペンタジエニルアニオンとトロピリウムカチオンが芳香族になる理由はここにあり、詳しくは芳香族イオンの解説で扱っています。
なぜ付加ではなく置換か——活性化エネルギーと生成物の安定性
第1段階:芳香族性を手放すので、遅い
シクロヘキセンは Br2 と速やかに反応して付加生成物を与えます。一方、ベンゼンと Br2 の反応は遅く、FeBr3 のようなルイス酸で Br2 を分極させ、より強い求電子剤にしてはじめて実用的な速さで進みます。生成物も付加体ではなく、置換体のブロモベンゼンです。
この違いは、第1段階で何が起きるかを見れば説明できます。求電子剤がベンゼンのπ電子を受け取ると、攻撃された炭素は sp3 になり、σ錯体(アレニウムイオン)ができます。σ錯体の正電荷は、残る5つの sp2 炭素のうち3つに共鳴で分散しますが、環状の6π電子系はもう切れています。つまり第1段階は、ここまでで見た約150 kJ/mol の安定化を手放す段階です。
そのため第1段階は吸エルゴン的で、活性化エネルギーが大きく、反応全体の律速段階になります。ハモンドの仮説のとおり、吸エルゴン的な段階の遷移状態は生成物側のσ錯体に似ているので、遷移状態の時点で芳香族性の大部分がすでに失われています。ふつうのアルケンなら Br2 のままで越えられる山が、ベンゼンでは高すぎるので、FeBr3 で求電子剤を強くする必要があるのです。
この段階が律速であることは、実験でも確かめられています。ニトロ化などでは、ベンゼンの水素を重水素に置き換えても反応速度がほとんど変わりません。C–H 結合が切れる第2段階は律速ではない、という結論です(同位体効果の解説)。
第2段階:分かれ道で、芳香族性が戻る側を選ぶ
σ錯体ができたあとには、2つの道があります。
① ベンゼン + Br2/FeBr3 → σ錯体(アレニウムイオン)+ FeBr4−
     芳香族性を失う段階:吸エルゴン的・活性化エネルギーが大きい・律速
②-a σ錯体から H+ が外れる → ブロモベンゼン + HBr(FeBr3 が再生)
     芳香族性が戻る:反応全体として発エルゴン的 ← 実際に進む
②-b σ錯体に Br− が付加する → ジブロモシクロヘキサジエン(付加生成物)
     芳香族性が戻らない:反応全体として吸エルゴン的 ← 進まない
付加生成物(たとえば 5,6-ジブロモ-1,3-シクロヘキサジエン)は、環の中に sp3 炭素が2つあり、環状の6π電子系がありません。ベンゼンの最初の水素化が +24 kJ/mol の吸熱だったのと同じ理屈で、ベンゼンの最初の1本に付加する反応は、芳香族性を失うぶんだけ大きく不利になります。McMurry も、付加が起これば約150 kJ/mol の安定化が失われて反応全体が吸エルゴン的になり、置換なら芳香環が保たれて発エルゴン的になると説明しています。
まとめると、ベンゼンが置換を起こすのは「付加が遅いから」だけでなく、付加生成物がそもそも出発物より不安定だからです。速度(第1段階の高い山)と平衡(生成物の安定性)の両面で、ベンゼンは芳香族性を残す道に追い込まれます。反応の全体像と代表反応は芳香族求電子置換の解説とニトロ化・スルホン化・ハロゲン化のまとめにあります。
試験での問われ方
この記事の範囲は、定期試験でも院試でも、計算と論述の両方の形で出題されます。
- 水素化熱のデータから共鳴エネルギーを計算する(基準の取り方を説明させることもある)
- ベンゼン・1,3-シクロヘキサジエン・シクロヘキセンの水素化熱の比較から、共役と芳香族性の違いを述べる
- ベンゼンのπ分子軌道のエネルギー準位図を描き、電子を入れて安定性を説明する
- フロスト円を使って、環状のイオンや分子の芳香族性を判定する
- ベンゼンがアルケンと違って付加ではなく置換を起こす理由を、エネルギー図を使って説明する
例題1:段階ごとの水素化熱
シクロヘキセン・1,3-シクロヘキサジエン・ベンゼンの水素化熱(いずれもシクロヘキサンまで)を、それぞれ −118、−230、−206 kJ/mol とする。(1)ベンゼンの共鳴エネルギーを見積もれ。(2)ベンゼン + H2 → 1,3-シクロヘキサジエン の反応熱を求め、その符号が意味することを述べよ。
(1)共鳴の無い仮想のシクロヘキサトリエンの水素化熱をシクロヘキセンの3倍と見積もると −354 kJ/mol です。実測は −206 kJ/mol なので、差の148 kJ/mol だけベンゼンは安定で、これが共鳴エネルギーです(約150 kJ/mol)。
(2)ヘスの法則より、ΔH = (−206) − (−230) = +24 kJ/mol で吸熱です。ふつうの二重結合の水素化は約120 kJ/mol の発熱なので、ベンゼンの最初の1本の水素化では、その熱が芳香族安定化の喪失で打ち消されたうえ、さらに不足しています。ベンゼンの安定化は3本の二重結合に分けて配られているのではなく、環状の6π電子系全体に属していて、1か所を切った時点でほぼすべて失われることを示します。
例題2:フロスト円による判定
フロスト円を用いて、シクロペンタジエニルカチオンとシクロペンタジエニルアニオンのπ分子軌道の準位を描き、どちらが芳香族か答えよ。
正五角形を頂点下向きに半径 2|β| の円へ内接させると、準位は α + 2β(1つ)、α + 0.62β(2つ・縮退・結合性)、α − 1.62β(2つ・縮退・反結合性)です。
アニオンはπ電子6個で、α + 2β に2個、縮退した結合性軌道2つに4個入り、結合性軌道がちょうど満たされた閉殻になるので芳香族です。カチオンはπ電子4個で、縮退した結合性軌道2つに1個ずつしか入らず、閉殻になりません。平面の環状共役系で4π電子なので反芳香族で、極めて不安定です。
例題3:付加ではなく置換になる理由
シクロヘキセンは Br2 と速やかに付加反応するのに、ベンゼンは FeBr3 が無いとほとんど反応せず、反応しても置換生成物を与える。この違いを、反応のエネルギーの観点から説明せよ。
ベンゼンでは、求電子剤が攻撃してσ錯体(アレニウムイオン)ができる第1段階で、約150 kJ/mol の芳香族安定化が失われます。このため第1段階は吸エルゴン的で活性化エネルギーが大きく、Br2 単独では反応が遅くなります。FeBr3 で Br2 を分極させて求電子性を高めると、第1段階を越えられるようになります。
σ錯体からは、Br− が付加して付加生成物になる道と、H+ が外れて置換生成物になる道があります。付加生成物は芳香族性を失ったままなので反応全体が吸エルゴン的になり、置換生成物は芳香族性が戻るので反応全体が発エルゴン的になります。そのため置換が起こります。シクロヘキセンには失う芳香族性がないので、Br2 のままでも付加が速く、付加生成物も安定です。
まとめ
よくある質問
問題文に水素化熱のデータがあれば、そのデータで計算した値を答えます。シクロヘキセンの水素化熱を −118 kJ/mol とすると148 kJ/mol、−120 kJ/mol とすると154 kJ/mol です。データが無く知識として答える場合は、教科書で広く使われる「約150 kJ/mol(約36 kcal/mol)」で十分です。
ベンゼンについては、多くの教科書で同じ意味に使われます。ただし厳密には、共鳴エネルギーは比較の基準にとる仮想分子によって値が変わります。孤立した二重結合3本を基準にすれば約150 kJ/mol、ふつうの共役による安定化まで含めた仮想分子を基準にすればそれより小さくなります。後者の基準で残る分を、芳香族性に固有の安定化とみなす考え方もあります。
実在しません。二重結合の位置が固定された1,3,5-シクロヘキサトリエンは、共鳴エネルギーを計算するための仮想の分子です。実在するベンゼンは2つのケクレ構造を重ね合わせた共鳴混成体という1つの分子で、6本の炭素–炭素結合はすべて同じ長さです。
HOMO(最高被占軌道)は、エネルギー α + β で縮退した2つの結合性軌道 ψ2 と ψ3 です。LUMO(最低空軌道)は、エネルギー α − β で縮退した2つの反結合性軌道 ψ4* と ψ5* です。HOMO と LUMO のエネルギー差は、単純ヒュッケル法で 2|β| になります。
環をつくるすべての原子がp軌道をもつ、平面な単環の共役系に使えます。ベンゼン、シクロブタジエン、シクロペンタジエニルイオン、トロピリウムカチオンなどです。鎖状の共役系や、ナフタレンのように環が縮合した分子には、そのままでは使えません。
関連記事
- 「ベンゼンと芳香族性」完全解説|ヒュッケル則・芳香族イオン・複素環・スペクトル分析を徹底解説
- ベンゼン環とは?構造式の書き方と化学式C6H6・主な誘導体の名前一覧
- 芳香族性とは?ヒュッケル則(4n+2)と条件を解説
- 芳香族化合物の命名法|ベンゼン誘導体の名前の付け方をわかりやすく解説
- Hückelの4n+2則とは?芳香族・反芳香族・非芳香族の違いをわかりやすく解説
- 求電子的芳香族置換(EAS)完全解説【機構・配向性の理論・主要5反応・フリーデル-クラフツ】
- 共役とは?共役系と安定化の仕組みをやさしく解説