LC-MSとは?原理・ESIとAPCIの違い・LC-MS/MSとマススペクトルの読み方
反応液を HPLC にかけたら、見覚えのないピークが2本出てきた。UV のチャートからわかるのは「何かがその時間に出てきた」ことだけで、それが副生成物なのか、中間体なのか、原料の分解物なのかは教えてくれません。ここで HPLC の出口に質量分析計をつなぐと、ピークの1本1本について「この成分の質量はいくつか」がわかります。これが LC-MS です。
LC-MS の用語(ESI・APCI・四重極・MRM・EIC・[M+H]+)は、まとめて出てくると圧倒されます。けれども、出発点は1つです。HPLC の移動相は液体で、質量分析計の中は高真空。この2つをどうつなぐかという問題から、イオン化法の違いも、移動相に揮発性の塩しか使えない理由も、マススペクトルに [M+Na]+ が並ぶ理由も、順に出てきます。
LC-MSとは——HPLCで分けて、質量で見分ける
LC-MS(LC/MS とも書く)は、Liquid Chromatography–Mass Spectrometry の略で、日本語では液体クロマトグラフィー質量分析といいます。JIS K 0136 は LC/MS を、混合物の分離に優れた高速液体クロマトグラフと、極微量試料の高感度検出と構造解析に優れた質量分析計を「直結した装置を使って,それぞれの能力を相乗的に活用」する分析方法と説明しています。
HPLCの検出器としての質量分析計
HPLC の部分は、HPLCの原理の記事で扱ったものと同じです。カラムで成分を分け、出てきた順に検出器で記録します。違うのは検出器で、UV 検出器が「その波長の光をどれだけ吸うか」を測るのに対し、質量分析計は成分をイオンにして、その m/z(イオンの質量を電荷数で割った値)ごとに数えます。
日本薬局方の一般試験法〈2.62〉質量分析法は、質量分析を「分子をイオン化させ,…m/z 値に応じてイオンを分離検出する方法」と定め、装置は通常「試料導入部,イオン化部(イオン源),質量分離部,検出部及びデータ処理部」からなり、質量分離部などを高真空に保つ排気系を備えるとしています。LC-MS では、この試料導入部に HPLC がつながっていると考えれば全体像がつかめます。
m/z は「エム・オーバー・ジー」と読みます。日本語では「質量電荷比」と呼ばれることも多いのですが、JIS K 0136 は、m/z はイオンの質量を統一原子質量単位で割り、さらに電荷数で割った無次元量で、質量を電荷で割った商ではないため、「質量電荷比」という用語は推奨しないとしています。1価のイオンなら、m/z の値はそのイオンの質量(Da 単位)の数値と同じになります。
LC-MSでわかること・わからないこと
LC-MS のデータには、HPLC 由来の保持時間と、質量分析計由来のm/zという2つの軸があります。この組み合わせが強みです。UV で吸収をもたない化合物も、イオンになりさえすれば検出できます。保持時間がほぼ同じで UV では1本に重なって見えるピークも、m/z が違えば別々に見分けられます。逆に、同じ m/z をもつ異性体は、HPLC で保持時間が分かれていれば区別できます。
一方で、質量分析だけでは決められないこともあります。日本質量分析学会 MassBank データベース委員会の提言(2018)は、質量分析は原子のつながり方の情報を与えるが、立体化学の情報はまったく与えないと注意しています。エナンチオマーどうしは質量も m/z も同じなので、LC-MS で比べるにはキラルカラムで先に分けておく必要があります(分割の考え方はラセミ体の光学分割)。JIS K 0136 も、LC/MS の定性情報は必ずしも同定に直接結び付かないので、核磁気共鳴スペクトルなどとの併用が重要だとしています。構造を決める主役は NMR で、LC-MS は「どの成分が、どの質量をもつか」を素早く押さえる道具だと位置づけると、使いどころを外しません。
HPLCと質量分析計のつなぎ方——大気圧イオン化
なぜHPLCと質量分析計は直結できないのか
質量分析計の質量分離部は高い真空に保たれています。JIS K 0136 は、その理由を「イオンの気体分子への衝突を避けるため」と書いています。イオンが m/z ごとに決まった軌道を飛ぶ途中でガスの分子にぶつかると、向きが変わったり壊れたりして、正しく分けられなくなるからです。
GC-MS では、キャピラリーカラムを流れるヘリウムの量が小さいので、カラムの出口をそのままイオン源に入れられました。HPLC はそうはいきません。移動相の水やアセトニトリルは液体で、気化させると体積が数百倍から千倍以上にふくらみます(水 1 mL が気体でどれだけの体積になるかはガスクロマトグラフィー(GC)の原理の GC-MS の節で計算しています)。これを高真空にそのまま流し込むことはできません。
そこで LC-MS では、イオンを大気圧の下で作ってから、イオンだけを真空の中へ引き込みます。これを大気圧イオン化(API)といいます。日本薬局方〈2.62〉は LC-MS を、カラムで分離した試料成分を「大気圧下で噴霧し,高真空の質量分離部へ移送するためのインターフェースにおいて,ESI法やAPCI法などによりイオン化する」方法と説明しています。
大気圧と高真空の間は、一気にではなく段階的につなぎます。JIS K 0136 によると、イオン化部が大気圧(1 013 hPa)であるのに対し、質量分離部は 0.01〜1 mPa の圧力に保たれています。圧力の比はおよそ 108〜1010 倍です。この差を埋めるために、小さな孔をあけた円すい形の部品(スキマー)で区切った部屋をいくつも並べ、部屋ごとに排気量の違うポンプで引きます(差動排気)。電荷をもつイオンは電場で孔の方へ導かれて奥へ進み、電荷をもたない溶媒の蒸気やガスはポンプに引かれて捨てられます。
移動相は「揮発するもの」に限られる
大気圧イオン化では、噴霧した液滴から溶媒を飛ばしてイオンを取り出します。このとき、溶媒と一緒に飛ばない成分(不揮発性の塩)は、イオン源の中に固体として残ります。HPLC で定番のリン酸緩衝液を LC-MS にそのまま使えないのはこのためです。Agilent の資料は、リン酸バッファなどの不揮発性バッファは試料のイオン化を抑制して MS の感度を下げ、メンテナンスの頻度も増やすとしています。
JIS K 0136 は、LC/MS の溶離液に使える添加物として、揮発性の酸(ギ酸・酢酸・トリフルオロ酢酸など)、揮発性の塩基(アンモニア・ジブチルアミン・トリエチルアミンなど)、揮発性の塩(ギ酸アンモニウム・酢酸アンモニウムなど)を挙げています。移動相そのものについても「分析対象成分のイオン化を阻害しないもの」を使うよう求めています。日本薬局方〈2.62〉の言い方では、移動相は「カラム分離とイオン化の両方に適した組成」でなければなりません。
JIS K 0136 は、逆相 HPLC なら脱塩せずに試料を注入し、塩が先に溶出し終わってから切替えバルブで溶離液をイオン源に入れる方法も挙げています。逆相では塩のようにイオン性の高いものほど早く出てくる(HPLC の記事の逆相の溶出順)ことを利用した、理にかなった工夫です。
LC-MSの原理——イオン化法の違い(ESI・APCI・APPI)
大気圧イオン化には、イオンのでき方が異なる方法がいくつかあります。LC-MS で中心になるのは ESI(エレクトロスプレーイオン化)と APCI(大気圧化学イオン化)で、JIS K 0136 は LC/MS のイオン化をこのどちらかとしています。APPI(大気圧光イオン化)は、APCI よりさらに極性の低い化合物に向く方法として JIS の注記に挙げられています。3つの違いは「イオンが液体の中でできるか、気体の中でできるか」に集約されます。
ESI:液滴から溶媒を飛ばしてイオンを取り出す
ESI では、カラムからの溶出液を、数 kV の高電圧をかけた細い管(キャピラリー)に通して噴霧します。JIS K 0136 と用語集の説明をたどると、イオンができるまでは次のように進みます。
- キャピラリーの先端に円すい形の液面(テイラーコーン)ができ、その中の強い電場で正と負のイオンが分かれる。先端から、正か負のどちらかに強く帯電した液滴が飛び出す(噴霧は窒素のネブライザーガスで助ける)
- 液滴から溶媒が蒸発して小さくなっても電荷は減らないので、液滴の表面の電荷密度が上がっていく
- 電荷どうしの反発が表面張力に勝つ点(レイリー極限)を超えると、液滴が自発的に小さな液滴に分裂する
- これをくり返して液滴が十分小さくなると、帯電した液滴からイオンが気相へ飛び出す
最後の段階については、低分子では液滴からイオンが直接飛び出す「イオン蒸発モデル」が支配的と考えられ、タンパク質のような高分子では、溶媒が抜けきった後の分子に電荷が残る「帯電残滓モデル」で説明されます(用語集)。
ESI の要点は、イオンのもとになる電荷が、液体の中ですでに決まっていることです。環境省の LC/MS マニュアルは「移動相中で電離し易い成分ほど、ESIでイオンを作りやすい」と書いています。アミンのように溶液中でプロトンを受け取りやすいもの、カルボン酸のようにプロトンを放しやすいものほど、ESI ではよく見えます。同じマニュアルは、Na・K・Cl・Br などが付加したイオンや多価イオンができやすいことも ESI の特徴に挙げています。
ESI は、分子をほとんど壊さずにイオンにするソフトなイオン化法です。日本薬局方〈2.62〉は、ESI を比較的高極性の低分子から高分子量の試料に使い、[M+nH]n+ のような多価イオンができやすい性質を利用して、ペプチド・タンパク質・多糖などの生体高分子にも応用するとしています。ESI で大きな生体分子を測る道を開いたのが J. B. Fenn らの研究(Science 1989, 246, 64)で、Fenn は 2002 年のノーベル化学賞を田中耕一とともに受けました(受賞理由は “for their development of soft desorption ionisation methods for mass spectrometric analyses of biological macromolecules”)。
APCI:溶媒ごと気化させ、コロナ放電で化学イオン化する
APCI では、溶出液をヒーターと加熱した窒素でまず気化させます。その気体の中で、高電圧をかけた針電極にコロナ放電を起こすと、量の多い溶媒の分子がイオンになります。この溶媒のイオンが試料分子とぶつかってプロトンや電子をやりとりし、試料分子がイオンになります(日本薬局方〈2.62〉、JIS K 0136)。気化した移動相を試薬ガスにした化学イオン化(CI)を、大気圧で行っているわけです。
気相でのプロトンのやりとりは、どちらの分子がプロトンをより強く引きつけるか(プロトン親和力)で決まります。環境省のマニュアルは、メタノールを含む移動相では主にプロトン化したメタノールが反応イオンになり、試料分子のプロトン親和力がメタノールより大きければ、プロトンが試料分子に移って [M+H]+ ができると説明しています。ここでは「溶液中で電離しているか」は問われないので、APCI では、溶液中では電離しにくい低極性〜中極性の成分もイオンになります。
逆に、溶液中で電離している高極性の成分は気化しにくいため、APCI ではイオンになりにくくなります(環境省マニュアル)。日本薬局方〈2.62〉は APCI の守備範囲を「分子量1500程度以下の非極性から高極性化合物」、JIS K 0136 は ESI と比べて「分子量が小さく(通常,2 000以下),移動相溶液中において電離し難い低極性成分がイオン化されやすい」としています。上限の数字は資料によって違うので、「分子量がおよそ千数百〜2000 くらいまでの、気化できる分子」と幅をもって覚えておけば十分です。
気化の段階で加熱するので、熱に弱い化合物は分解することがあります。環境省のマニュアルは、インターフェースの温度を上げるほど溶媒の気化が進んでイオン化しやすくなる一方で、試料の熱分解も起こりやすくなると注意しています。
APCI には、イオンが気相でできることによる利点もあります。JIS K 0136 は、APCI は移動相の種類による影響が ESI より小さく、共存成分によるイオン化の抑制・促進(マトリックス効果)が起こりにくいとし、有機溶媒 100% や水 100% の移動相も使えるとしています(Agilent の資料は、ESI では 100% 有機溶媒の使用は困難としています)。
APPI:光でイオン化し、極性の低い化合物を拾う
APPI も、APCI と同じく溶出液を加熱して気化させますが、イオン化に使うのは放電ではなく真空紫外光です。ふつうはクリプトン放電ランプを使い、その光子のエネルギーは 10.03 eV と 10.64 eV です(Robb・Blades 2006)。
この「約 10 eV」という値に意味があります。光子1個で分子から電子をはぎ取れるのは、その分子のイオン化エネルギーが光子のエネルギーより小さいときだけです。Kauppila らは、多くの分析対象の分子はイオン化エネルギーが 10 eV より小さいのでイオン化されるが、LC でよく使うメタノール・アセトニトリル・水や、噴霧に使うガスはイオン化されないと説明しています。大量にある溶媒は光ではイオンにならず、目的の分子だけを狙ってイオン化できるわけです。
光で直接イオン化すると、電子を1個失った分子イオン M+• ができます(用語集も APPI を「光励起によって電子脱離を誘起させ,分子から直接正の分子イオンを生成させるイオン化」と定義しています)。実際には、イオン化しやすいドーパント(トルエンなど。イオン化エネルギー 8.83 eV)を加えてまずドーパントをイオンにし、そこから電荷交換やプロトン移動で試料分子をイオンにする方法がよく使われます(Kauppila ら)。プロトンのやりとりに頼らなくてもイオンになれるので、JIS K 0136 は APPI を「APCI法よりも更に低極性化合物の分析に適している」としています。
イオン化法の選び方
| 比べる点 | ESI | APCI | APPI |
|---|---|---|---|
| イオンができる場所 | 帯電した液滴(液相で電荷が決まる) | 気化した溶媒の中(気相) | 気化した溶媒の中(気相) |
| イオン化のきっかけ | キャピラリーにかけた高電圧 | コロナ放電でできた溶媒イオンとのイオン分子反応 | 約 10 eV の真空紫外光(ドーパントを併用することが多い) |
| 向く化合物 | 溶液中で電離しやすい中〜高極性の化合物。ペプチド・タンパク質などの高分子も | 気化でき、溶液中では電離しにくい低〜中極性の低分子 | APCI よりさらに極性の低い化合物 |
| 主に見えるイオン | [M+H]+・[M−H]−・[M+Na]+ などの付加イオン・多価イオン | [M+H]+・[M−H]−。Na 付加は ESI より出にくい | M+• や [M+H]+ |
| 注意点 | 共存成分によるイオン化抑制(マトリックス効果)を受けやすい | 気化のための加熱で、熱に弱い化合物が分解することがある | ランプとドーパントの条件が感度を左右する |
選び方は「その化合物は溶液の中でイオンになっているか」から考えます。塩基性の窒素や酸性の OH・COOH をもち、溶液中でプロトンをやりとりしやすい化合物なら ESI が第一候補です。官能基が少なく極性の低い化合物、たとえば芳香族炭化水素やステロイドの骨格が中心の化合物で ESI の感度が出なければ、APCI、さらに APPI を試します。環境省のマニュアルも、APCI では ESI でしばしば見られるナトリウム付加イオンがほとんど観測されないことを、両者の違いとして挙げています。イオンが液滴の中ではなく気相のプロトン移動でできるので、液中の Na+ を拾いにくいと考えると納得できます。
正イオンモードと負イオンモード
LC-MS は、正のイオンを測る正イオンモードと、負のイオンを測る負イオンモードを切り替えて使います。どちらで見えやすいかは、分子がプロトンを受け取りやすいか、放しやすいかで決まります。環境省のマニュアルは、窒素のように孤立電子対をもつ原子を含む置換基はプロトンが付加しやすく正イオンで感度がよく、ヒドロキシ基やカルボキシ基は脱プロトン化しやすいので負イオンで感度がよいとしています。
- 正イオンで見る:アミン・アミド・含窒素複素環など。窒素の孤立電子対がプロトンを受け取り [M+H]+ になる(塩基性の強さはアミン官能基の記事)
- 負イオンで見る:カルボン酸・フェノール・スルホン酸など。プロトンを放して [M−H]− になる(酸の強さは酸と塩基の記事)
たとえばビスフェノール A(C15H16O2、モノアイソトピック質量 228.1150)は、フェノール性ヒドロキシ基を2つもつ弱酸なので、負イオンの ESI で [M−H]−(m/z 227.1078)として測ります。Agilent の資料には、この化合物を ESI 負イオンの SIM で m/z 227 を見て測った例があり、弱酸性の化合物では移動相の pH が感度に影響すると注意されています。溶液中でどれだけ電離しているかが ESI の感度に効くことの、わかりやすい例です。
JIS K 0136 は、片方のモードで分子量を示すイオンが特定しにくいときは、極性を変えて測ると相補的な情報が得られる(正イオンで [M+H]+、負イオンで [M−H]−)としています。正イオンの [M+H]+ と負イオンの [M−H]− の m/z の差がちょうど 2(正確には 2.0146)になれば、M の値に自信をもてます。
質量分析部の種類と違い(四重極・TOF・オービトラップ)
イオン源でできたイオンを m/z ごとに分けるのが質量分析部(日本薬局方の用語では質量分離部)です。JIS K 0136 は、LC-MS の質量分離部として四重極(Q)・イオントラップ(IT)・飛行時間(TOF)・フーリエ変換(FT)などを挙げています。分け方の原理が違うので、得意なことも違います。
四重極:決めたm/zだけを通すフィルター
四重極型では、平行に並べた4本の棒状電極に、高周波の交流電圧と直流電圧を重ねてかけます。その間に入ったイオンは振動しながら進みますが、ある特定の m/z をもつイオンだけが安定な軌道をとって通り抜け、ほかのイオンは途中で電極にぶつかって失われます(日本薬局方〈2.62〉)。電圧を順に変えていけば、通り抜ける m/z が変わり、マススペクトルが得られます。
四重極はふるいではなく「1つの m/z だけを通す関所」なので、スペクトル全体をとるには関所の設定を次々に変えていく(走査する)必要があります。決めた数個の m/z だけを測る選択イオンモニタリング(SIM)で感度が上がるのは、1つの m/z に関所を合わせている時間が長くなるからです(SIM の考え方は GC の記事と共通です)。日本薬局方は、四重極の質量分解能は一般に低いが、比較的広いダイナミックレンジをもち、装置が簡易で小型化できるので、汎用装置として定性・定量に幅広く使われるとしています。
イオントラップ:閉じ込めてから順に出す
イオントラップ型は、電場の中にイオンを閉じ込め、高周波電圧を走査して m/z の小さいものから順に検出器へ追い出します。閉じ込めたイオンの中から1種類を残して壊し、できたイオンをまた分ける、という操作を同じ場所で何回もくり返せるので、多段階の質量分析(MSn)ができます。日本薬局方は、この性質から構造解析などの定性分析に広く使われるとしています。
TOF:同じ電圧で加速して、到着時間を測る
飛行時間型(TOF)では、イオンを一定の電圧 V で加速し、距離 L を飛んで検出器に着くまでの時間 t を測ります。電荷が同じなら、加速で得る運動エネルギーはどのイオンも同じなので、重いイオンほど遅くなります。運動エネルギー zeV=(1/2)mv2 から t=L√(m/(2zeV)) となり、飛行時間は m/z の平方根に比例します(日本薬局方〈2.62〉)。
同じ m/z でも、イオンができた瞬間の運動エネルギーには少しずつばらつきがあり、到着時間が広がってピークが太ります。そこで、電極を並べた反射器(リフレクトロン)でイオンを折り返させると、速すぎるイオンは反射器の奥まで入り込んで遠回りするので到着がそろい、飛行距離も倍になって、高い質量分解能が得られます。TOF は理論上は測れる質量範囲に上限がなく、分解能も高いので、タンパク質のような大きな分子から低分子の定性まで広く使われます(日本薬局方)。
オービトラップとFT-ICR:振動の周波数からm/zを求める
もう1つの考え方は、イオンを閉じ込めて周期運動させ、その周波数を測る方法です。周波数は時間をかけて測るほど精密に決まるので、非常に高い分解能が出せます。
- キングドントラップ型(オービトラップ):紡錘形の中心電極のまわりをイオンが回りながら、軸方向に往復運動する。その周波数はイオンの速度に関係なく m/z の平方根に反比例するので、イオンが電極に誘導する電流の波形をフーリエ変換すれば m/z がわかる(用語集)。「オービトラップ(Orbitrap)」はこの原理による装置の商標で、日本薬局方は「非常に高い質量分解能及び質量真度」が得られるとしている
- FT-ICR(フーリエ変換イオンサイクロトロン共鳴):超伝導磁石の強い磁場 B の中でイオンが円運動(サイクロトロン運動)し、その角周波数は ω=qB/m で決まる。日本薬局方は、極めて高い質量分解能と質量真度をもつとしている
日本薬局方〈2.62〉は、このほか磁場でイオンの軌道を曲げて分ける磁場セクター型(電場セクターと組み合わせた二重収束型)も挙げています。
| 質量分析部 | m/z を分ける原理 | 質量分解能(日本薬局方の書き方) | 得意なこと |
|---|---|---|---|
| 四重極(Q) | 特定の m/z だけが安定な軌道で通り抜ける | 一般的に低い | 汎用の定性・定量。SIM、三連四重極での MRM |
| イオントラップ(IT) | 閉じ込めたイオンを m/z 順に追い出す | (記載なし) | 1台で MSn。構造解析 |
| 飛行時間(TOF) | 同じエネルギーで飛ばしたときの到着時間 | 高い | 精密質量、高分子量の化合物 |
| キングドントラップ(オービトラップ) | 中心電極に沿った往復運動の周波数 | 非常に高い | 精密質量による組成式の推定、構造解析 |
| FT-ICR | 磁場中のサイクロトロン運動の周波数 | 極めて高い | 詳細な構造研究 |
質量分解能と精密質量
質量分解能は、近接した2本のピークを分けて見る能力です。日本薬局方〈2.62〉は、質量 m のピークの半値幅(高さの半分のところの幅)を Δm として R=m/Δm で求める半値幅法を、四重極や TOF などで通常使う方法としています(磁場セクター型では、2本のピークの谷がピーク高さの 10% で重なるときの M/ΔM を使います)。日本質量分析学会の用語集は、測ったスペクトルの指標を「質量分解度」、装置の能力を「質量分解能」と呼び分け、値には求め方と m/z を「50,000(FWHM @ m/z 500)」のように添えるよう求めています。
分解能がなぜ要るのかは、整数の質量が同じイオンを考えるとわかります。CO・N2・C2H4 はどれも整数で数えた質量(ノミナル質量)が 28 ですが、原子1個ずつの正確な質量で計算すると、それぞれ 27.9949・28.0061・28.0313 になります。CO と N2 の差は 0.0112 しかないので、2本に分けて見るには R=28/0.0112 で約 2500 の分解能が要ります。分解能の高い装置で m/z を小数点以下まで正確に測れれば、整数では同じ「28」でも、組成の違いを見分けられるわけです。
このとき使う質量は、周期表の原子量(同位体の平均)ではなく、各元素でいちばん多い同位体(1H・12C・14N・16O など)の質量で計算したモノアイソトピック質量です。質量分析計はイオンを1個ずつ数えるので、低分子では同位体の違う分子が別々のピークとして分かれて現れ、いちばん軽いモノアイソトピックピークから質量を読めるからです(同位体ピークが分かれて見えないほど大きな分子では、後で見るように平均質量を求めます)。用語集は、計算で求めた値を「計算精密質量(exact mass)」、測った値を「測定精密質量(accurate mass)」と呼び分けています。同位体ピークの読み方は質量分析・赤外分光法による構造決定で扱っています。
LC-MS/MSとは——MRMで「選んで、壊して、また選ぶ」
LC-MS/MS は、質量分析を2段つないだタンデム質量分析(MS/MS)を LC につないだものです。日本薬局方〈2.62〉は、MS/MS を「m/z 値により選択されたプリカーサーイオンを解離させ,生じたプロダクトイオンを質量分析に供する手法」と定め、用途として (1) イオンの構造の確認や推定と、(2) 特異的で高感度な分析を挙げています。元になるイオンをプリカーサーイオン(前駆イオン)、壊れてできたイオンをプロダクトイオンといいます(用語集は、古い呼び方の「親イオン」「娘イオン」を推奨していません)。
三連四重極で「選んで、壊して、また選ぶ」
LC-MS/MS の代表的な装置が三連四重極型(QqQ)です。日本薬局方によると、四重極を直列に3つ並べ、1つ目(Q1)でプリカーサーイオンを選び、2つ目(q2)を衝突室としてイオンを壊し、3つ目(Q3)でプロダクトイオンを分けます。衝突室では、加速したイオンを He・Ar・N2 などの中性の気体にぶつけ、衝突のエネルギーの一部をイオンの内部エネルギーに変えて解離させます。これを衝突誘起解離(CID)といいます。
このように別々の分析部を空間的に並べた装置(三連四重極・四重極飛行時間型 QTOF など)のほか、イオントラップのように1つの分析部の中で時間を区切って同じ操作を行う装置もあります(日本薬局方〈2.62〉、JIS K 0136)。
SRM・MRMはなぜ選択性が高いのか
三連四重極で、Q1 を特定のプリカーサーイオンに、Q3 を特定のプロダクトイオンに固定し、その組み合わせの信号だけを記録し続ける測り方を選択反応モニタリング(SRM)といいます。日本質量分析学会の用語集は、プリカーサーイオンとプロダクトイオンの組み合わせを複数選んで測る SRM を、特に多重反応モニタリング(MRM)と呼ぶとしています。複数の化合物を1回の分析で測るときは、化合物ごとに組み合わせ(トランジション)を決めて記録します。組み合わせは「m/z 301 → 183」のように、プリカーサーとプロダクトを矢印でつないで書きます。
SRM・MRM が強いのは、保持時間に加えて、質量の関所が2段あるからです。JIS K 0136 は SRM について、測りたい化合物と同じ保持時間に出て、プリカーサーイオンと同じ質量をもつ妨害物質があっても、その妨害物質が同じ質量のフラグメントイオンを生じない限り、影響を排除できるとしています。
- 保持時間が同じ成分は、HPLC では分けられない
- その中で m/z も同じものは、Q1 を通ってしまう
- しかし、壊したときに同じ m/z のかけらまで出すものはまれなので、Q3 で落とせる
試料の中のほかの成分や移動相に由来する信号がここで大きく減るので、ノイズが小さくなり、血液や環境水のような複雑な試料の中の微量成分でも定量できます。日本薬局方は、SRM を「複雑なマトリックス中の微量の試料の定量的検出」に使い、SIM と似ているが、プロダクトイオンを検出に使うことで特異性が上がると説明しています。三連四重極が「特に定量分析に汎用される」(日本薬局方)のはこのためです。
MS/MS には、SRM のほかにも次のような測り方があります(日本薬局方〈2.62〉)。
| 測定モード | Q1 | Q3 | 何に使うか |
|---|---|---|---|
| プロダクトイオン分析 | 固定(1つのプリカーサー) | 走査 | そのイオンがどう壊れるかを見る(定性・構造の推定) |
| プリカーサーイオンスキャン | 走査 | 固定(特定のプロダクト) | 特定の部分構造をもつ成分を拾い出す |
| コンスタントニュートラルロススキャン | 走査 | Q1 から一定の質量だけ小さい値で連動して走査 | 同じ中性分子が抜ける成分(同じ部分構造)を拾い出す |
| SRM(MRM) | 固定 | 固定 | 微量成分の定量 |
定量の注意:マトリックス効果と安定同位体標識内標準
LC-MS の定量で避けて通れないのがマトリックス効果です。用語集は、ある物質のイオン化効率が共存する他の物質によって下がる現象をイオン化抑制(イオンサプレッション)と呼び、その影響は ESI で最も重要だとしています。前処理で取り切れなかった試料由来の成分(マトリックス)が目的物と一緒に溶出すると、イオン化が抑えられたり促進されたりして、きれいな標準液で作った検量線から求めた量が、見かけ上増えたり減ったりします。ESI ではイオンが液滴の中で作られるので、同じ液滴に入った共存物質の影響を受けやすい、と考えると APCI との違い(前の節)ともつながります。
これを補正する定石が、安定同位体標識化合物(重水素や 13C で標識した目的物)を内標準物質として加える方法です。標識体は目的物とほぼ同じ時間に溶出し、同じ液滴の中で同じようにイオン化の影響を受けるので、目的物と標識体の信号の比をとれば、マトリックス効果の影響がおおむね打ち消されます。それでいて質量が違うので、MS では別々に測れます。JIS K 0136 は、同位体標識化合物を用いた内標準法にはマトリックス効果の影響を補正する効果があるとしたうえで、共存物質によるイオン化の影響と分離挙動は、目的物と標識体とで一般に異なるので配慮するよう注意しています。日本薬局方〈2.62〉の純度試験でも、より正確な値を得るために安定同位体標識化合物などを内標準物質として加える方法が挙げられています。
クロマトグラムとマススペクトルの読み方
TICとEIC:同じデータの2つの見方
LC-MS で m/z の範囲を走査しながら測ると(全イオンモニタリング、フルスキャン)、走査のたびに1枚のマススペクトルが記録されます。日本薬局方〈2.62〉は、各走査のイオン量を合計して保持時間に対してプロットしたものを全イオン電流クロマトグラム(TICC)、特定の m/z の強度を時間に対して表したものを抽出イオンクロマトグラム(EIC)と定めています。一般には前者をトータルイオンクロマトグラム(TIC)と呼ぶことが多く、GC の記事でもこの名前を使いました(用語集は、TIC という略語が「全イオン電流」そのものとも混同されやすいと注意しています)。EIC は、GC の記事で扱った「マスクロマトグラム」と同じものです(JIS K 0136 は、再構成イオンクロマトグラム・マスクロマトグラムを同義語としています)。
データは「保持時間 × m/z × 強度」の立体だと考えると整理できます。
- TIC:各時刻で、すべての m/z の強度を足したもの。ふつうの HPLC のクロマトグラムに当たる
- EIC:特定の m/z の強度だけを取り出して時間に並べたもの。目的物の [M+H]+ の m/z を指定すれば、その化合物だけのクロマトグラムになる
- マススペクトル:ある時刻(ピークの頂点など)での、m/z ごとの強度。そのピークに何が入っているかを読む
ESI の TIC には、移動相や試料由来のさまざまなイオンが常に乗っているので、目的物のピークが埋もれて見えないことがあります。そこで、まず生成物や原料の [M+H]+ の m/z で EIC を描いて、「その m/z の成分がいつ出てくるか」を探し、見つかった時刻のマススペクトルを確かめる、という順で読むのが効率的です。JIS K 0136 は、マススペクトルは化合物の定性に、抽出イオンクロマトグラムは定性と定量に使うとしています。分解能の高い TOF やフーリエ変換型の装置なら、狭い m/z の幅で EIC を描くことで、選択性をさらに上げられます(JIS K 0136)。
マススペクトルの読み方:[M+H]+と付加イオン
ESI や APCI はソフトなイオン化なので、EI と違って分子がほとんど壊れず、マススペクトルの主役は「分子にプロトンやイオンがくっついたもの」になります。日本質量分析学会の用語集では、分子 M にプロトンが付加した [M+H]+ をプロトン付加分子、プロトンが抜けた [M−H]− を脱プロトン分子、Na+ や NH4+ などが付加したものを付加イオン(カチオン付加分子)と呼びます。日本薬局方〈2.62〉などでは今も「分子量関連イオン」という言い方が使われますが、日本質量分析学会の用語集は「擬分子イオン」「分子量関連イオン」と表記することを推奨していません。
[M+H]+ の m/z から M を出すとき、足すのは水素原子の質量(1.00783)ではなくプロトンの質量(1.00728)です。差は電子1個分の 0.00055 で、整数で読むときは気にしなくてかまいませんが、精密質量を ppm で比べるときには効いてきます(後の計算例)。
付加イオンの見分け方
ESI の正イオンのスペクトルでは、[M+H]+ の隣に [M+Na]+ や [M+K]+ が並ぶことがあります。意図して加えていなくても、Na+・K+ などのアルカリ金属イオンの付加イオンが観測されることは、日本質量分析学会の提言でも触れられています。また、移動相にアンモニウム塩を使うと、ESI でも APCI でも [M+NH4]+ が出ることがあります(JIS K 0136 は分子量に関連したイオンの例に [M+NH4]+ を挙げ、環境省マニュアルは APCI でもアンモニウム共存下で観測されるとしています)。このとき、どれが [M+H]+ かを取り違えると、M を間違えます。ピークどうしの m/z の差を見るのが確実です。
| イオン | M に足す質量(1価) | [M+H]+ との差(整数) | M=250 のときの m/z |
|---|---|---|---|
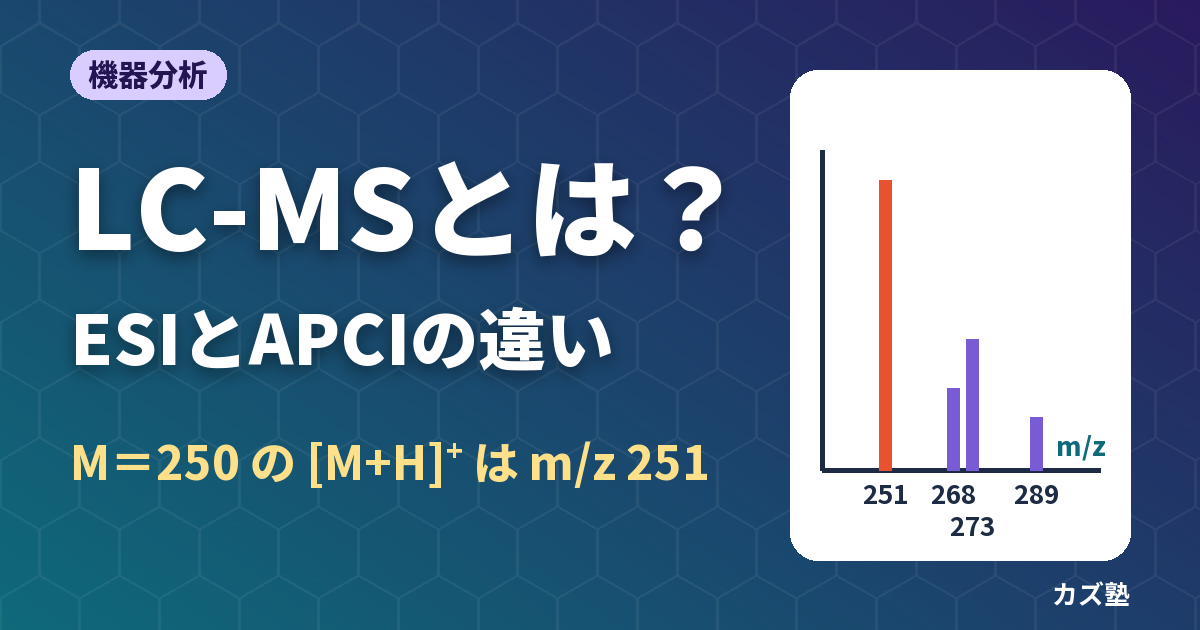
| [M+H]+ | +1.0073 | 0 | 251 |
| [M+NH4]+ | +18.0338 | +17 | 268 |
| [M+Na]+ | +22.9892 | +22 | 273 |
| [M+K]+ | +38.9632 | +38 | 289 |
| [2M+H]+(二量体) | 2M に +1.0073 | — | 501 |
| [2M+Na]+(二量体) | 2M に +22.9892 | — | 523 |
| [M−H]−(負イオン) | −1.0073 | −2 | 249 |
| [M+Cl]−(負イオン) | +34.9694(35Cl) | +34 | 285(と 287) |
表の「M に足す質量」は、付加したイオンの質量(原子の質量から電子1個分を引いたもの。負イオンは電子1個分を足したもの)です。整数で覚えるなら、Na と H の差 22、NH4 と H の差 17、K と H の差 38の3つで足ります(正確な差は 21.9819・17.0265・37.9559)。[M+Cl]− は、塩素の同位体(35Cl と 37Cl の存在度はおよそ 3:1)のため、m/z が 2 違う2本がおよそ 3:1 の強さで並ぶのが目印です。二量体イオンや、溶媒分子が一緒についたクラスターイオンが出ることもあります(用語集)。
付加イオンの組み合わせで、プロダクトイオンの出方も変わります。日本質量分析学会の提言は、同じ物質でも [M+H]+・[M+Na]+・[M−H]− のどれをプリカーサーに選ぶかでプロダクトイオンスペクトルが変わりうると注意しています。MRM の条件を決めるときは、どのイオンを選んだかを記録しておくことが大切です。
ある反応の生成物を正イオンの ESI で測ると、同じ保持時間のマススペクトルに m/z 251・268・273・289・523 のピークが出た。M はいくつと考えられるか。
差を見る。273 − 251=22(Na と H の差)、268 − 251=17(NH4 と H の差)、289 − 251=38(K と H の差)。251 を [M+H]+ とすると、268・273・289 はそれぞれ [M+NH4]+・[M+Na]+・[M+K]+ と矛盾なく説明でき、M=250 となる。523 は 2×250+23=523 なので [2M+Na]+ と読める。
もし 273 を [M+H]+ と読むと M=272 になるが、そのときは 251 が「M より 21 小さいイオン」となり、付加イオンとしては説明がつかない。確かめるには負イオンで測り、m/z 249([M−H]−)が出るかを見る。
多価イオンとデコンボリューション
ESI では、ペプチドやタンパク質のようにプロトンを受け取れる部位(塩基性のアミノ酸の側鎖や N 末端のアミノ基)を多くもつ分子は、プロトンが n 個ついた [M+nH]n+ になります。m/z は (M+n×1.00728)/n なので、質量の大きい分子でも m/z が小さくなり、質量分析部の測定範囲に入ります。スペクトルには、電荷数が1つずつ違うピークの列が並びます。
日本薬局方〈2.62〉は、タンパク質などを ESI で測ると多数の多価イオンとして観測されるので、デコンボリューション処理で平均質量を求めるとしています。JIS K 0136 は、デコンボリューション法を「一連の多価イオンのm/zと価数との関係式から,元の化合物の分子量を計算する方法」と定義しています。その関係式は、隣り合う2本のピークから導けます。
M=10 000 の分子(計算を簡単にするための仮の値)を ESI で測り、隣り合うピークが m/z 910.1 と 1001.0 に出たとする。
小さい方の m/z を m1、大きい方を m2、m1 の電荷数を z1、プロトンの質量を p(1.00728)とすると、m2 の電荷数は z1 − 1 なので
m1=(M+z1p)/z1、m2=(M+(z1 − 1)p)/(z1 − 1)
この2式から z1=(m2 − p)/(m2 − m1) が導ける。
z1=(1001.0 − 1.0)/(1001.0 − 910.1)=1000.0/90.9=11.0 → 910.1 は 11 価、1001.0 は 10 価。
M=z1(m1 − p)=11 ×(910.1 − 1.0)=10 000(有効数字の範囲で)。
検算:(10 000+11×1.00728)/11=910.10、(10 000+10×1.00728)/10=1001.01。
精密質量で分子式を絞る
分解能の高い装置では、m/z を小数点以下3〜4桁まで測り、計算値と比べて分子式(組成式)を推定できます(JIS K 0136)。比べ方は、測定値と計算精密質量の差を、絶対値(mDa)か百万分率(ppm)で表すのがふつうです(用語集の「質量確度」)。誤差(ppm)=(測定値 − 計算値)÷ 計算値 × 106 です。
カフェイン C8H10N4O2 のモノアイソトピック質量は
8×12.000000+10×1.007825+4×14.003074+2×15.994915=194.08038
[M+H]+ の計算値は 194.08038+1.00728=195.08765([M+Na]+ なら 194.08038+22.98922=217.06960)。
測定値が m/z 195.0874 だったとすると、誤差は(195.0874 − 195.08765)÷ 195.08765 × 106=−1.3 ppm(−0.25 mDa)。計算値を小数4桁に丸めてから引くと −1.5 ppm になってしまうので、ppm の計算では計算値を1桁多くとっておく。
ここで、プロトンの代わりに水素原子の質量 1.007825 を足して計算値を 195.08820 としてしまうと、電子1個分(0.00055)だけずれ、それだけで約 2.8 ppm の差が出る。ppm の議論をするときは、付加したのがイオン(電子を1個失った原子)であることを忘れない。
合成した新しい化合物の分子式を示すデータとして、論文の実験項に高分解能質量分析(HRMS)の計算値と実測値を並べて書くのはこのためです。何 ppm(または何 mDa)以内を一致とみなすかは雑誌ごとの投稿規定で決まっているので、投稿先の規定で確かめてください。候補の分子式を絞るときは、不飽和度(不飽和度の求め方)や同位体ピークの形も合わせて考えます。
ESI や APCI のスペクトルにはフラグメントがほとんど出ませんが、イオン源から真空部へ送る途中の電圧を高くしてイオンを壊す方法(インソース CID)や、MS/MS を使えば、構造の情報をもつプロダクトイオンを得られます(JIS K 0136)。EI でのフラグメントの読み方(α 開裂や McLafferty 転位)はMSフラグメンテーションの読み方にまとめています。
LC-MSとGC-MSの違いと使い分け
GC-MS も LC-MS も、クロマトグラフィーで分けてから質量分析計で見る点は同じです。違いは、試料をどの状態で運び、どこでイオンにするかにあります。GC 側の詳しい仕組みはガスクロマトグラフィー(GC)の原理、HPLC と GC そのものの使い分けはHPLC の記事にあるので、ここでは質量分析の側から比べます。
| 比べる点 | GC-MS | LC-MS |
|---|---|---|
| 試料の条件 | 気化でき、加熱で分解しないこと | 移動相に溶け、イオンになれること。不揮発性・熱に弱いもの・高分子も可 |
| イオン化の場所 | 高真空のイオン源(カラムを直結) | 大気圧のインターフェース(差動排気で真空へ) |
| 主なイオン化法 | EI(通常 70 eV)・CI | ESI・APCI・APPI |
| スペクトルの中心 | M+• とフラグメントイオン | [M+H]+・[M−H]−・付加イオン(フラグメントは少ない) |
| ライブラリー検索 | EI の条件がそろっているので広く使える | MS/MS の条件が装置ごとに違い、EI ほど汎用的な照合はできない |
| 移動相の制約 | キャリアガス(He など)だけ | 揮発性の酸・塩基・塩に限られる |
| 得意な対象の例 | 有機溶媒・香気成分・低分子の炭化水素やハロゲン化合物 | 医薬品・天然物・ペプチド・極性の高い合成中間体・塩 |
表の差の多くは、イオン化のエネルギーの大きさから説明できます。EI は気体の分子に約 70 eV の電子を当てるので、分子イオン M+• の多くがさらに壊れ、フラグメントの指紋のようなスペクトルになります。条件がどの装置でも同じなので、ライブラリーとの照合が効きます(日本薬局方〈2.62〉も EI をデータライブラリーによる同定に使うとしています)。ESI・APCI はプロトンのやりとりで穏やかにイオンを作るので、分子量の情報は得やすい一方、構造の情報は MS/MS で取りにいく必要があります。日本質量分析学会の提言は、MS/MS には標準の測定条件が定められておらず、同じ物質でも条件によってプロダクトイオンスペクトルが変わるので、再現性が低いといわれると述べています。
使い分けの第一の基準は、GC と HPLC の使い分けと同じく「分解せずに気化できるか」です。気化できる低分子で、ライブラリーで候補を挙げたいなら GC-MS、気化できない・熱に弱い・極性が高い・分子が大きいものは LC-MS です。有機合成の研究室で LC-MS がよく使われるのは、反応の生成物の多くが、GC にかけるには沸点が高すぎたり極性が高すぎたりするからです。
有機合成の研究室でのLC-MSの使いどころ
- 反応追跡:反応液を少量とって希釈し、生成物の [M+H]+ の EIC で、原料が減って生成物が増えるのを追う。TLC で重なるスポットも m/z で分けて見られる(反応液の処理はクエンチの記事)
- 副生成物の見当をつける:見覚えのないピークの m/z から、M+16(酸化)・M+18(水の付加)のような質量の差を手がかりに、何が起きたかの候補を立てる。ただし [M+NH4]+ も M+18 に出るので、同じ保持時間の付加イオンでないかを先に確かめる。確定は単離して NMR で行う
- 精製後の確認:カラムで分けたフラクションに目的物の m/z があるかを確かめる(カラムの操作はカラムクロマトグラフィーの記事)
- 新規化合物の分子式:HRMS(TOF やオービトラップ)で精密質量を測り、計算値と比べる
試験・院試での問われ方
分析化学や機器分析の試験、大学院入試で LC-MS が問われるときの形としては、次のようなものがあります。どれも「イオンは液体の中でできるか、気体の中でできるか」「付加したのはイオンである」の2点から組み立てられます。
- イオン化法を選ぶ・理由を述べる:「タンパク質の分子量測定に ESI が使われるのはなぜか」なら、ソフトなイオン化で壊れにくく、多価イオンになるので m/z が測定範囲に入るから。「低極性の化合物で ESI の感度が出ないときは」なら、気相で化学イオン化する APCI や、光でイオン化する APPI。
- 移動相の制約を説明する:「LC-MS でリン酸緩衝液を使わないのはなぜか」なら、不揮発性の塩がイオン源に残って汚れ・詰まりとイオン化の抑制を起こすから。揮発性のギ酸アンモニウム・酢酸アンモニウムに替える。
- スペクトルから M を決める:ピークの差 22・17・38 から [M+Na]+・[M+NH4]+・[M+K]+ を見抜く。多価イオンの列から電荷数と M を求める。
- MRM の利点を説明する:保持時間・プリカーサーの m/z・プロダクトの m/z の3つがすべて一致する妨害物質はまれなので、選択性が高くノイズが減る。
- 分解能・精密質量の計算:R=m/Δm、ppm 誤差の計算、ノミナル質量が同じ組成式(CO と N2 など)の区別。
まとめ
LC-MS のスペクトルに並ぶピークは、分子が溶液の中や気相でプロトンやイオンを受け取った記録です。「この分子は溶液の中でプロトンをやりとりできるか」「付いたのは何のイオンか」を考えれば、イオン化法の選び方も、[M+Na]+ が出る理由も、暗記ではなく分子の性質から説明できます。
よくある質問
LC-MS(液体クロマトグラフィー質量分析)は、HPLC で分けた成分を、大気圧の下で ESI や APCI などによりイオンにして質量分析計に送り、保持時間と m/z の両方で成分を見分ける分析法です。UV 検出器では見えない化合物も、イオンになれば検出でき、ピークの1本1本の質量がわかります。定量にも使え、三連四重極を使う LC-MS/MS では、複雑な試料の中の微量成分も測れます。
ESI(エレクトロスプレーイオン化)は、高電圧をかけたキャピラリーから溶液を噴霧し、帯電した液滴から溶媒を飛ばしてイオンを取り出す方法で、溶液中で電離しやすい中〜高極性の化合物や、多価イオンになるタンパク質などに向きます。APCI(大気圧化学イオン化)は、溶液をまず加熱して気化させ、コロナ放電でできた溶媒のイオンとのプロトンのやりとりで試料をイオンにする方法で、溶液中では電離しにくい低〜中極性の低分子に向きます。APCI は共存成分によるイオン化の抑制を受けにくい一方、気化のための加熱で熱に弱い化合物が分解することがあります。
MRM(多重反応モニタリング)は、三連四重極型の質量分析計で、1つ目の四重極で特定のプリカーサーイオンを選び、衝突室でガスにぶつけて壊し、3つ目の四重極で特定のプロダクトイオンだけを通して、その組み合わせの信号を記録する測り方です。この測り方を SRM(選択反応モニタリング)といい、そのうち組み合わせを複数測るものを MRM と呼びます。保持時間が同じで m/z も同じ妨害物質があっても、同じ m/z のかけらを出さなければ除けるので、選択性が高く、微量成分の定量に使われます。
ピークどうしの m/z の差を見ます。[M+Na]+ は [M+H]+ より 22 大きく(正確には 21.98)、[M+NH4]+ は 17、[M+K]+ は 38 大きくなります。たとえば m/z 251 と 273 が並んでいれば、251 が [M+H]+、273 が [M+Na]+ で、M は 250 と読めます。負イオンモードで M より 1 小さい [M−H]−(この例では m/z 249)が出るかを確かめると、M の値に自信をもてます。
第一の基準は、その化合物が分解せずに気化できるかどうかです。気化できる低分子なら GC-MS が向き、EI の再現性の高いスペクトルでライブラリー検索ができます。気化できない化合物、熱に弱い化合物、極性の高い化合物、ペプチドのような大きな分子は LC-MS を使います。LC-MS は ESI などのソフトなイオン化で分子量の情報を得やすい一方、構造の情報は MS/MS で取りにいく必要があり、移動相には揮発性の酸や塩しか使えません。
関連記事
機器分析の全体像は機器分析総まとめ、分液・カラム・TLC・再結晶などの実験操作は有機化学実験の基本操作まとめにまとめています。
- HPLCとは?原理・順相と逆相の違い・保持時間とクロマトグラムの読み方
- ガスクロマトグラフィー(GC)の原理|検出器の種類・GC-MS・HPLCとの違い
- 質量分析・赤外分光法による構造決定|MS・IRスペクトルの読み方
- MSフラグメンテーションの読み方|α開裂とMcLafferty転位・m/z 91の意味
- 不飽和度(DBE)の求め方|計算式の導出とIR・NMRで構造候補を絞る手順
- アミノ酸・ペプチド・タンパク質|等電点・Edman分解・固相合成
- ラセミ体の光学分割|塩法・HPLC・酵素分割と収率50%の壁を超える方法
- 有機溶媒の沸点・極性一覧表|トルエン・DMSOなど20種の性質と選び方