ロータリーエバポレーターとは|化学実験での原理・使い方・突沸対策・洗浄
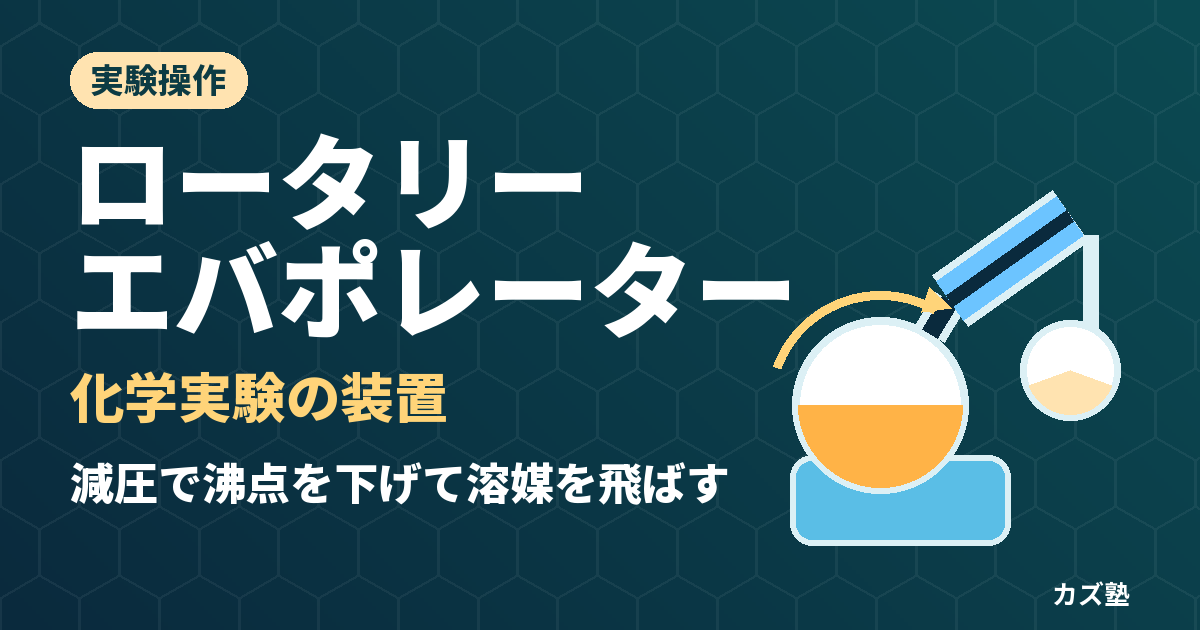
論文や実験書の操作の欄には、「有機層を無水硫酸マグネシウムで乾燥し、ろ過して減圧下濃縮した」という一文がよく出てきます。この「減圧下濃縮」「溶媒を留去した」に使う装置が、ロータリーエバポレーターです。研究室では「エバポ」と略して呼ばれ、合成系の研究室では日常的に使う装置です。
なお「エバポレーター」は英語の evaporator(蒸発器)で、自動車のエアコンにも同じ名前の部品があります。そちらは冷媒を蒸発させて空気を冷やす部品で、この記事で扱う化学実験の(ロータリー)エバポレーターとは別物です。化学実験のエバポレーターは、溶液から溶媒だけを蒸発させて取り除き、溶けていた化合物を取り出すための装置です。
操作はボタンとつまみを回すだけに見えますが、「なぜ減圧するのか」「なぜ回すのか」「なぜ温度差を 20 °C ずつにするのか」が分かっていないと、突沸で試料をトラップに吹き上げたり、溶媒をポンプに吸い込ませたりします。この記事では、蒸気圧の考え方から原理を説明し、そのうえで手順・突沸の防ぎ方・洗浄を一つずつ理由とともに見ていきます。
ロータリーエバポレーターとは(化学実験)
ロータリーエバポレーター(rotary evaporator。英語圏では rotovap とも呼ばれる)は、溶液の入ったフラスコを温水の浴に浸けて回転させながら、装置全体を減圧して溶媒を蒸発させる装置です。蒸発した溶媒の蒸気は冷却管で冷やされて液体に戻り、受フラスコにたまります。溶媒が抜けたあとのフラスコには、溶けていた化合物(目的物)が固体や油状物として残ります。
Nichols の実験手引きは、ロータリーエバポレーションを本質的には減圧蒸留だと説明しています。ただし、ふつうの蒸留とは「残すもの」が逆です。蒸留では、蒸気を凝縮させて集めた留出液のほうを目的物として取ることが多いのに対し、エバポレーターではフラスコに残った残渣のほうを取ります。受フラスコにたまった溶媒は、廃液として処分するか、回収して再利用します。
なぜ常圧で温めて飛ばさないのか
溶媒を除くだけなら、ビーカーに入れてホットプレートで温めても蒸発はします。それでもエバポレーターを使うのは、次の理由からです。
- 目的物を傷めない:減圧すると溶媒の沸点が下がるので、低い温度で溶媒を飛ばせる。熱で分解しやすい化合物でも、高温にさらさずに済む
- 速い:沸騰させながら、回転で広げた液面から蒸発させるので、静かに置いておくよりずっと速い。Nichols は、多くの場合5分もかからないと書いている
- 溶媒を外に出さない:蒸気を冷却管で液に戻すので、実験室の空気に溶媒をまき散らさずに回収できる
- 最後の溶媒まで除きやすい:減圧を続けることで、目的物に残ったわずかな溶媒も引き抜ける
開いた容器で可燃性の溶媒を加熱すると、蒸気が周囲に広がって引火の危険も増します。閉じた装置の中で、低い温度で、蒸気を回収しながら溶媒を除けることが、エバポレーターの価値です。
エバポレーターの原理——減圧で沸点が下がる理由
沸点は「蒸気圧=外の圧力」になる温度
液体の表面からは、分子がたえず飛び出して蒸気になっています。閉じた容器の中で、飛び出す分子と液に戻る分子がつり合ったときの蒸気の圧力が、その温度での蒸気圧です。温度が上がると、分子間力(分子間力とは)を振り切れるだけのエネルギーをもつ分子の割合が増えるので、蒸気圧は急に大きくなります。
液体の内部で泡(蒸気の気泡)ができて育つには、泡の中の蒸気圧が、液面を押している外の圧力に負けない必要があります。そのため、液体は蒸気圧が外の圧力に等しくなった温度で沸騰します。外の圧力が1気圧(1013 hPa)のときの沸騰温度が、ふだん「沸点」と呼んでいる値です。
ここから、減圧の意味がわかります。外の圧力を下げれば、蒸気圧がそれに追いつく温度、つまり沸点も下がります。たとえば水の蒸気圧は 40 °C で 7.38 kPa(約 74 hPa)なので、装置の中を約 74 hPa まで下げれば、水は 100 °C ではなく 40 °C で沸騰します。エバポレーターは、温度を上げる代わりに圧力を下げて、沸騰の条件を満たしているのです。
エバポレーターの圧力計は mbar(ミリバール)で表示されることが多いですが、1 mbar = 1 hPa です。1気圧は 1013 mbar(=760 mmHg)にあたります。
クラウジウス–クラペイロンの式で見る
蒸気圧と温度の関係は、クラウジウス–クラペイロンの式で表されます。蒸発エンタルピー ΔHvap が温度によらず一定で、蒸気を理想気体とみなし、液体の体積を蒸気に比べて無視できると近似すると、2つの温度 T1、T2(単位は K)での蒸気圧 P1、P2 の間に次の関係が成り立ちます(R は気体定数 8.314 J K−1 mol−1)。
ln(P2/P1) = −(ΔHvap/R) × (1/T2 − 1/T1)
水で確かめてみます。100 °C(373.15 K)で蒸気圧は 1013 hPa、ΔHvap は 40.65 kJ/mol です。40 °C(313.15 K)では、1/T2 − 1/T1 = 5.13 × 10⁻⁴ K−1、ΔHvap/R = 4889 K なので、ln(P2/P1) = −2.51、P2 は約 82 hPa と見積もれます。実測の 74 hPa より1割ほど大きく出るのは、水の蒸発エンタルピーが低温ほど大きく(25 °C では約 44.0 kJ/mol)、一定とした近似がずれるためです。それでも、40 °C で沸騰させるには大気圧の十数分の1まで下げればよい、という見当は式からつけられます。
この式から、実験で役に立つ見方が2つ出てきます。
- 沸点を決めるのは「何分の1にしたか」:式の左辺は圧力の比の対数なので、沸点の下がり方は、圧力を何 hPa 下げたかではなく、何分の1にしたかで決まる。沸点の低い溶媒は少し減圧するだけで 40 °C で沸騰し、沸点の高い溶媒は大きく減圧しないと沸騰しない
- 同じ沸点でも、蒸発エンタルピーが大きい溶媒ほど深く引く必要がある:ΔHvap が大きいほど、温度を下げたときに蒸気圧が急に小さくなる。水素結合をもつアルコールや水がこれにあたる(後の溶媒表で確かめる)
温めるのは蒸発熱を補うため
減圧すれば沸点が下がるなら、加熱浴は要らないように思えるかもしれません。しかし、液体が蒸気になるときには蒸発熱を吸収します。熱を外から補わないと、蒸発するにつれて液そのものが冷え、液温が沸点を下回って蒸発がほとんど止まってしまいます。Nichols は、溶媒がまだ蒸発しているあいだはフラスコを浴から上げて触ると冷たく感じる、と書いています。蒸発熱を奪われているからです。
加熱浴は、目的物を熱するためではなく、蒸発で奪われる熱を液に届けるためにあります。BUCHI の資料は、エバポレーターの能力は「蒸発側に入れられる熱」と「凝縮側で取り去れる熱」の両方で頭打ちになる、と説明しています。入れた熱は、蒸気になった溶媒が冷却管で液に戻るときに同じだけ取り去らなければなりません。
フラスコを回す理由
フラスコを回すと、液がフラスコの内壁に薄く広がります。蒸発は液面で起こるので、液面が広いほど速く蒸発します。BUCHI の取扱説明書は、回転には液の表面積を増やして蒸発速度を上げる働きに加えて、試料を絶えず混ぜて局所的な過熱と蒸発の遅れを防ぐ働きがある、と説明しています。
後者が突沸の防止につながります。止まったフラスコでは、浴に接している底の液だけが熱くなり、泡ができるきっかけが無いまま沸点を超えて熱くなる(過熱する)ことがあります。回転で液がかき混ぜられ、温度がそろっていれば、こうした過熱した部分ができにくくなります。還流で撹拌子や沸騰石を使うのと同じ発想です(還流装置の組み方)。
冷却管で蒸気を液に戻す理由
蒸発した溶媒は、冷却管の中を流れる冷却液(水道水やチラーの冷媒)に熱を渡して液体に戻ります。凝縮しきれなかった蒸気は、そのまま真空ポンプのほうへ吸われていきます。そうなると、溶媒を回収できないうえに、ポンプが溶媒を吸い込んで傷み、排気から溶媒の蒸気が出ていきます。BUCHI の資料は、冷却管より下流で凝縮液ができている、またはポンプが圧力を保とうとして引き続けている状態を、冷却管が過負荷になっているサインとして挙げています。
各部の名前と役割
メーカーや機種によって形は違いますが、ロータリーエバポレーターはおおむね次の部品からできています。研究室では英語名やメーカーごとの呼び名も混ざるので、別名もあわせて覚えておくと話が通じやすくなります。
| 部品(別名) | 役割 | 扱うときのポイント |
|---|---|---|
| ナス形フラスコ(ナスフラスコ、試料フラスコ、evaporating flask) | 濃縮したい溶液を入れる。最後に目的物が残る | 液は半分以下。使う前に空の重さを量っておく。ひび・傷が無いか見る |
| バンプトラップ(トラップ球) | 突沸や泡で吹き上がった液を受け止め、冷却管や受フラスコに入らないようにする | きれいにしておく。汚れていると前の人の化合物が試料に混ざる |
| クリップ(樹脂製のクリップ、メーカー純正の留め具) | すり合わせの継ぎ目を留め、フラスコの落下を防ぐ | 浴の湯に浸けない。減圧が切れたときにフラスコが外れないよう必ず付ける |
| 回転部(駆動部)とベーパーダクト(蒸気導管) | フラスコを回しながら、蒸気を冷却管へ通す | 回転の継ぎ目にシール(パッキン)があり、ここが傷むと減圧が保てない |
| 冷却管(コンデンサー、冷却器) | 蒸気を冷やして液体に戻す | 冷却液を流してから減圧を始める。凝縮液が上のほうまで来たら過負荷 |
| 受フラスコ(受器、receiving flask) | 凝縮した溶媒をためる | 始める前に空にしておく。満杯に近いと凝縮液があふれる |
| コック(リークバルブ、ストップコック) | 閉じると系が閉じて減圧がかかり、開くと外の空気が入って大気圧に戻る | 突沸しかけたときに少し開けて圧力を戻す。停止のときは、ポンプを止める前に開けて大気に戻す |
| 加熱浴(ウォーターバス、湯浴) | 蒸発で奪われる熱をフラスコに補う | ふつうは水を使う。空のまま加熱しない。縁まで満たさない |
| リフト(昇降部) | フラスコを浴に下ろしたり、引き上げたりする | 突沸しそうなときはすぐ上げられるようにしておく |
| 真空ポンプ(ダイアフラムポンプ、アスピレーター)と真空コントローラー | 装置の中を減圧し、設定した圧力に保つ | 溶媒の蒸気を吸い込ませない。コントローラーがあれば溶媒に合わせて圧力を設定する |
| 冷却液循環装置(チラー)・コールドトラップ | 冷却管に冷えた液を送る。ポンプの手前(または排気側)で残った蒸気をもう一度凝縮させる | チラーの水槽に氷を入れる運用もある。トラップにたまった溶媒は捨てる |
冷却管には、斜めに付けた型、縦に立てた型、ドライアイスなどの冷媒を入れて使う型など、いくつかの型があります。役割はどれも同じで、「蒸気から熱を取り去って液に戻す」ことです。
温度と圧力の決め方——「デルタ20則」
エバポレーターで決める条件は、加熱浴の温度、装置の中の圧力(=溶媒が沸騰する温度、蒸気の温度)、冷却液の温度の3つです。BUCHI はこの3つの目安として「デルタ20則(Delta 20 Rule)」を勧めています。R-300 の取扱説明書には、加熱浴 60 °C、蒸気 40 °C、冷却液 20 °C という設定例が示され、「加熱浴とフラスコの間、フラスコと冷却管の間の温度差を、それぞれ 20 °C にする(The temperature difference between heating bath and evaporating flask and between evaporating flask and cooling condenser should be 20 °C in each case.)」と書かれています。圧力は、溶媒の沸点が 40 °C 前後になるように設定します。
なぜ温度差を 20 °C ずつにするのか
熱は温度の高いほうから低いほうへ流れ、流れる速さは温度差が大きいほど大きくなります。エバポレーターには熱の通り道が2か所あります。
- 加熱浴 → フラスコの液:ここに温度差が無いと、蒸発熱を補えず蒸発が遅くなる。浴を 60 °C、液の沸騰温度を 40 °C にすると、20 °C の差で熱が流れ込み続ける
- 蒸気 → 冷却液:ここに温度差が無いと、蒸気が凝縮しきれずにポンプへ抜ける。BUCHI は、十分に凝縮させるには冷却液を蒸気より約 20 °C 低くするよう勧めている
では浴をもっと熱くすればよいかというと、そうとも限りません。BUCHI の資料では、アセトンで浴温を 40 °C から 80 °C に上げると蒸発量がおよそ4倍になりましたが、そのぶん加熱にも冷却にも大きなエネルギーが要り、冷却管が追いつかなくなれば溶媒がポンプへ逃げます。熱に弱い試料も傷みます。取扱説明書は、デルタ20則の設定には「フラスコを交換するときにやけどの危険が無い」「浴の水の蒸発が少ない」「浴の熱を効率よく使える」という利点があるとしています。同社の別の資料は、浴温が 50 °C を超えると扱いにくくなり事故の危険が増すとして、浴 50 °C・蒸気 30 °C・冷却 10 °C という組み合わせや、低沸点の溶媒や熱に弱い試料向けに浴 40 °C・蒸気 20 °C・冷却 0 °C の例も挙げています。
つまり「20」という数字そのものより、浴・蒸気・冷却の3段に、熱がきちんと流れるだけの温度差をつけることが本質です。冷却液を低くできる装置なら、全体を低い温度側にずらしてもかまいません。そして、3つのうち実験のたびに変えるのは圧力だけ、というのがこの規則の使いやすさです。浴温と冷却を固定しておけば、溶媒ごとに「40 °C で沸騰する圧力」を選ぶだけで済みます。
溶媒ごとの減圧度の目安
BUCHI の取扱説明書には、溶媒が 40 °C で沸騰する圧力の表が載っています。よく使う溶媒を抜き出したのが次の表です(沸点は本サイトの有機溶媒の沸点・極性一覧表の値)。
| 溶媒 | 沸点(1気圧、°C) | 40 °C で沸騰する圧力(mbar) | 扱いのポイント |
|---|---|---|---|
| ジエチルエーテル | 34.5 | 850 | 沸点が 40 °C 以下なので、表でもわずかな減圧になっている。急に引くと突沸し、凝縮しきれずに逃げやすい |
| ペンタン | 36.1 | 850 | 同上 |
| ジクロロメタン | 39.8 | 850 | 同上 |
| アセトン | 56.1 | 556 | 大気圧の半分ほどで十分 |
| クロロホルム | 61.2 | 474 | — |
| メタノール | 64.6 | 337 | 沸点はヘキサンより低いのに、より深く引く必要がある |
| THF | 65 | 374 | 古いものは過酸化物に注意(後述) |
| ヘキサン | 69 | 360 | — |
| 酢酸エチル | 77 | 240 | — |
| エタノール | 78.5 | 175 | 沸点は酢酸エチルとほぼ同じなのに、ずっと深く引く必要がある |
| 2-プロパノール | 82.4 | 137 | — |
| 水 | 100.0 | 72 | 時間がかかり、突沸しやすい |
| 1,4-ジオキサン | 101.1 | 107 | エーテルなので過酸化物に注意 |
| トルエン | 110.6 | 77 | 残りやすい。濃縮後もしばらく引く |
| 酢酸 | 118 | 44 | 腐食性。使ったあとはシールの手入れを |
| DMF | 153 | 11 | ふつうのエバポレーターでは飛ばしにくい。水洗で除くのが基本 |
出典:BUCHI, Operation Manual Rotavapor R-300, 10.1 Solvent table(「Vacuum in mbar for 40 °C boiling point」の列)。純粋な溶媒の値なので、溶液や混合溶媒では目安として使います。水の値は BUCHI の表では 72 mbar、Wikipedia の蒸気圧では 74 hPa です(出典の違い)。
表を見ると、沸点の順と圧力の順がところどころ入れ替わっています。メタノール(沸点 64.6 °C)はヘキサン(69 °C)より沸点が低いのに、40 °C で沸騰させるにはヘキサン(360 mbar)より深い 337 mbar まで引く必要があります。エタノール(78.5 °C)と酢酸エチル(77 °C)では、沸点はほぼ同じなのに 175 mbar と 240 mbar でかなり違います。
これがクラウジウス–クラペイロンの式の2つめの見方です。同じ表に載っている蒸発エネルギー(1 g あたり)に分子量を掛けて 1 mol あたりに直すと、メタノールは約 39 kJ/mol、ヘキサンは約 32 kJ/mol、エタノールは約 40 kJ/mol、酢酸エチルは約 35 kJ/mol になります。アルコールは分子どうしが水素結合でつながっているので、蒸発させるのに大きなエネルギーが要ります。ΔHvap が大きい溶媒ほど、沸点から温度を下げたときに蒸気圧が急に小さくなるので、40 °C で沸騰させるにはより深く減圧しなければなりません。「沸点が近いから同じ圧力でよい」とは限らないのはこのためです。
低沸点溶媒・高沸点溶媒・水の扱い
ジエチルエーテル・ジクロロメタン・ペンタンのように沸点が 40 °C 前後かそれ以下の溶媒は、浴を温めなくても、少し減圧するだけで激しく沸騰します。いきなり強く引くと突沸しやすく、冷却管で凝縮しきれなかった蒸気がポンプへ逃げます。浴温を下げ(デルタ20則を低い側にずらす)、圧力は高めから少しずつ下げます。
DMF・DMSO のような沸点の高い溶媒は、40 °C で沸騰させるのに 10 mbar 前後かそれ以下まで引く必要があります。水を流して減圧するアスピレーターは、流している水の蒸気圧より低い圧力にはできません(水の蒸気圧は 20 °C で約 2.3 kPa=23 hPa)。そのため、水温が 20 °C 前後なら、アスピレーターで DMF を 40 °C で沸騰させることはできず、浴温を上げると今度は目的物が傷むおそれがあります。こうした溶媒は、水と任意の割合で混ざることを利用して、水洗で水層へ移して除くのが基本です(詳しくは有機溶媒の沸点・極性一覧表の「高沸点溶媒の除き方」)。
水は 1 g あたりの蒸発エネルギーが 2261 J/g(BUCHI の表)と、酢酸エチル(394 J/g)の約6倍あるので、同じ熱を入れても蒸発する量が少なく、時間がかかります。抽出の有機層に水が残っていると、濃縮の最後にフラスコの底に水滴が残ります。エバポレーターにかける前に乾燥剤で有機層の水を除いておくのは、このためです。
混合溶媒(カラムの溶出液のヘキサン/酢酸エチルなど)では、沸点の低い成分が先に飛び、液の組成が変わるにつれて沸騰しにくくなります。最初は沸点の低い成分に合わせた高めの圧力で始め、沸騰が落ち着いてきたら少しずつ圧力を下げていきます。
使い方の手順
ここでは、真空コントローラーやチラーの付いた一般的な装置を想定した手順を示します。研究室ごと・機種ごとに細かい順番は違うので、最後は所属先の手順書と取扱説明書に従ってください。どの手順にも共通する考え方は2つです。始めるときは冷却が動いてから減圧し、フラスコを浴に浸けるのは減圧がかかってから。止めるときは大気に戻してからポンプを切る。
始める前の準備
- ガラス器具を点検する:ナス形フラスコ・バンプトラップ・冷却管にひびや星形の傷が無いかを見る。傷のあるガラスは減圧で内破(つぶれるように割れる)することがある
- 冷却を先に動かす:冷却水を流すか、チラーを動かして冷却液を冷やしておく。冷えていない冷却管で減圧を始めると、蒸気が凝縮されずにポンプへ抜ける
- 受フラスコを空にする:前の人の溶媒が残っていたら、分別して廃液へ。たまった溶媒の上に新しい溶媒が混ざると、廃液の分別ができなくなる
- バンプトラップを確かめる:汚れていたら溶媒ですすいでおく。トラップに残った他人の化合物が、突沸したときに自分の試料に混ざる
- 加熱浴の温度を確かめる:溶媒に合わせて浴温を決めておく(デルタ20則なら 40 °C で沸騰させる溶媒に対して浴 60 °C)
濃縮の手順
- フラスコに液を入れる:空の重さを量ったナス形フラスコに、溶液を半分以下まで入れる(Nichols)。多すぎると、回転したときや沸騰したときに液がトラップへ上がりやすい。多いときは何回かに分けて足す
- 取り付けてクリップで留める:フラスコをバンプトラップのすり合わせに差し込み、クリップで留める。減圧がかかればフラスコは吸い付くが、減圧が切れたときに落ちないよう、クリップは必ず付ける
- コックを閉じ、回転を始める:ゆっくり回し始める。Nichols は最大値の3分の1程度(約 110 rpm)の中くらいの速さを勧めている
- 減圧を始める:真空ポンプを動かし、圧力を少しずつ下げる。コントローラーがあれば、溶媒の表の値より少し高めに設定してから下げていく。液面の泡立ちを見ながら進める
- フラスコを浴に下ろす:液面が浴に浸かる程度まで下ろす。クリップや継ぎ目は湯に浸けない
- 留出を確かめる:1〜2分で冷却管に凝縮液がつき、受フラスコに溶媒が落ち始めるのを確かめる(BUCHI)。凝縮液が冷却管のコイルの4分の3を超えて上まで来たら、蒸発が冷却に追いついていないので減圧を弱める。逆に下のほうしか濡れていなければ、減圧を強める
- 終点を見きわめる:固体の目的物なら固体か薄い膜になるまで、液体の目的物なら液量が変わらなくなるまで続け、そこから数分余分に引く(Nichols)。フラスコを浴から上げて外側を拭き、触って冷たければまだ溶媒が蒸発している
止め方(順番に理由がある)
- 回転を落とし、フラスコを浴から引き上げる
- コックを開けて大気に戻す:系の中に空気を入れて圧力を大気圧に戻す
- 回転を止める
- 真空ポンプを止める
- 加熱浴を切る:続けて使う人がいなければ切る
- フラスコを手で支えながらクリップを外し、取り外す:フラスコが熱ければ冷ますか手袋をする。重さを量って、収量を求める
- 冷却を止める:冷却水やチラーを止め、受フラスコの溶媒を分別して捨てる
Nichols は「開始の手順を逆にたどる」として、コックを開ける → 回転を止める → 真空を切る → 浴から上げる → 外す、の順を示しています。BUCHI の取扱説明書(6.3)は、回転を落とす → 浴から引き上げる → 大気開放 → 回転を止める → 浴を切る → フラスコを外す → 冷却を止める、の順で、ポンプを止める段階は書かれていません。Nichols とは順番が少し違いますが、減圧のままフラスコを外さず、先に大気に戻す点は共通です。ポンプを止めるのは大気に戻してから、というのは吸引ろ過と同じ理由です。
なお Nichols は起動時もフラスコを先に浴へ下ろしてから減圧していますが、温まった液に急な減圧をかけると突沸しやすいので、この記事では BUCHI の順(減圧がかかってから浴へ)に従っています。
先に大気に戻すのは、減圧のままポンプを止めると、圧力差でポンプ側のものが系の中へ逆流するからです。アスピレーターなら水が、トラップにたまった溶媒がフラスコ側へ吸い込まれることがあります。吸引ろ過で「先に系を大気に開放してからアスピレーターを止める」のと同じ理由です(再結晶のやり方)。また、減圧のままフラスコを外そうとしても、吸い付いていて外れません。
エバポレーターで溶媒を除いたあとも、目的物には微量の溶媒が残っていることがあります。重さが一定になるまで真空ポンプで乾かし、1H NMR で溶媒のピークが残っていないかを確かめます(溶媒ピークの位置はNMR化学シフト一覧表)。
突沸を防ぐには
エバポレーターで突沸が起きる理由
突沸は、液が沸点を超えて熱くなっているのに沸騰が始まらず(過熱)、何かのきっかけで一気に大量の蒸気が出て液が吹き上がる現象です(しくみは還流の記事の「沸騰石と撹拌子」)。エバポレーターでは、温度を上げなくても圧力を急に下げることで同じ状態ができます。
たとえば 50 °C の液が入ったフラスコの圧力を急に下げ、液の沸点が 30 °C になったとします。液はそのとき「沸点より 20 °C 熱い」状態にあり、ため込んだ熱を一気に蒸発に使おうとします。なめらかなガラスの中では泡のきっかけが少ないので、沸騰が遅れてから爆発的に起こり、液がバンプトラップへ吹き上がります。沸点の低い溶媒、浴に浸けてすでに温まった液、圧力を一気に下げたとき、ほど起こりやすくなります。
突沸を防ぐ操作
- 減圧はゆっくり:圧力を一気に下げず、泡立ちを見ながら段階的に下げる。BUCHI は、安定した減圧が溶媒の放出と突沸を防ぐと説明している
- 回転させてから減圧する:回転で液をかき混ぜ、局所的な過熱をなくしておく
- 温まった液にいきなり強い減圧をかけない:浴に浸けるのは減圧がかかってからにする(BUCHI の手動操作の順)
- 液量は半分以下:液面からトラップまでの距離をとっておく
- 低沸点溶媒は浴温を下げる:ジエチルエーテルやジクロロメタンでは浴をほとんど温めなくても沸騰する
- 真空コントローラーを使う:溶媒に合わせた圧力で止めておけば、必要以上に引きすぎることがない
突沸してしまったら
液がトラップに上がってきたら、フラスコを浴から少し引き上げるか、コックを少し開けて空気を入れ、圧力を戻します(Nichols)。熱の供給を減らすか、沸点を上げるかのどちらかで、過熱を解消する操作です。大量にトラップへ吹き上がったときは、いったん止めてトラップを溶媒ですすぎ、すすぎ液をフラスコに戻してから、もう一度濃縮します。トラップに飛んだ分も目的物だからです。
なお、沸点の高い溶媒では、ふつうに蒸発していてもトラップの中に液がたまることがあります。Nichols はこれを、突沸ではないので問題ないとしています。
泡立ち(発泡)するとき
界面活性剤のような分子や、粘りけのある溶液は、減圧すると泡が立ってトラップへ上がってくることがあります。基本の対処は突沸と同じで、少し空気を入れて泡を落ち着かせ、圧力をゆっくり下げ直します。泡を検知すると短時間だけ系に空気を入れて泡を減らすセンサーを備えた機種もありますが、手動でも同じ操作で対処できます。
エバポレーターを使うときの安全上の注意
減圧下のガラス器具の内破
減圧したフラスコには、外から大気圧がかかり続けています。ガラスにひびや深い傷があると、そこから割れ、外からの圧力で内側へつぶれるように砕けます。これを内破(爆縮)といいます。BUCHI の取扱説明書は、傷んだガラス部品は減圧で内破することがあるので、使うたびに目で点検し、傷んだものは使い続けないよう求めています。飛び散ったガラスや中の液、熱い浴の液から身を守るために保護シールドを使い、保護めがねをかけます。
ガラスを急に冷やすことも避けます。BUCHI は、フラスコやガラス部品の急冷を用途外の使い方に挙げています。熱い浴から出したフラスコを冷水に浸けたり、冷えたフラスコを熱い浴に急に入れたりすると、ガラスの内側と外側の温度差でひずみが生じ、割れの原因になります。
ポンプに溶媒を吸い込ませない
冷却管で凝縮しきれなかった蒸気は、ポンプへ吸い込まれます。ポンプの内部で溶媒が凝縮すると性能が落ちたり部品が傷んだりし、油回転ポンプでは溶媒が油に溶け込んで、到達する圧力が悪くなります。排気から出た溶媒は実験室の空気を汚します。防ぐ手段は次のとおりです。
- 冷却を先に動かし、冷却液の温度と流量を確保する(BUCHI は流量を少なくとも 40〜50 L/h としている)
- 凝縮液が冷却管の上のほうまで来たら減圧を弱める(過負荷のサイン)
- ポンプの手前や排気側にコールドトラップを付け、すり抜けた蒸気をもう一度凝縮させる
- 低沸点溶媒では圧力を下げすぎない
沸点の低い溶媒は冷却管やトラップで完全には回収しきれないことがあるので、エバポレーターはドラフト内や排気の効いた場所で使い、ポンプの排気も排気設備へ導きます。
過酸化物を生じる溶媒(エーテル類)の濃縮
ジエチルエーテル・THF・1,4-ジオキサン・ジイソプロピルエーテルなどのエーテルは、空気中の酸素と光によって、ゆっくりと爆発性の過酸化物を生じます(しくみはエーテルの過酸化物)。過酸化物はエーテルより揮発しにくいので、エバポレーターで溶媒を飛ばすほどフラスコの底に濃縮され、乾固させる瞬間が最も危険です。
- 開封から時間のたったエーテルは、使う前に過酸化物試験紙などで確かめる
- 濃縮を乾固まで進めない。研究室の管理ルール(保管期限・試験の頻度)に従う
- BHT 入りの市販品でも、蒸留して安定剤を除いたもの(蒸留したての THF など)は過酸化物がたまりやすい
BUCHI の取扱説明書は、爆発物・金属水素化物・過酸化物を生じうる溶媒など、自発的な反応を起こしうる物質の製造・処理を、装置の意図された用途に含まれない使い方として挙げています。同じ節には、意図された用途以外の使い方による損害や危険は「entirely at the risk of the user alone」(すべて使用者自身の責任)と書かれています。つまりメーカーの立場では、エーテル類の濃縮は装置の想定外で、その危険は使う側が負います。研究室で日常的に行う場合も、濃縮の前に過酸化物を試験し、乾固まで進めず、保護シールドを使うのが前提です。過酸化物が濃縮されるという同じ理由で、過酸を残した mCPBA の反応液は、還元剤で過酸を壊してから濃縮します(クエンチとワークアップ)。
系の圧力を大気圧より上げない
エバポレーターは減圧で使う装置で、中の圧力が大気圧を超えると、フラスコや冷却管が破裂するおそれがあります。BUCHI の取扱説明書は、冷却管のコックは差し込むだけで固定しないよう求めています。蒸留中に急に圧力が上がったとき、コックが抜けて圧力を逃がすようにするためです。減圧をかけずに使う場合は、冷却管の洗浄口などを開けて圧力がたまらないようにします。
可燃性の溶媒の蒸気を扱うので、近くに火気を置かず、溶媒の SDS を事前に確かめます(SDSのまとめ方)。
エバポレーターの洗浄
エバポレーターは多くの人が共用する装置なので、洗浄は自分の試料を汚さないため、そして次の人の試料を汚さないためにあります。毎回の後片付けと、定期的な手入れに分けて考えます。
毎回の後片付け
- 受フラスコの溶媒を捨てる:ハロゲン系(ジクロロメタン・クロロホルム)と非ハロゲン系など、研究室の廃液の分別に従う
- バンプトラップをすすぐ:突沸や泡で上がった化合物が残っていると、次に使う人の試料に混ざる。アセトンなど揮発しやすい溶媒ですすぎ、乾かしておく
- 系を乾かす:BUCHI は、一晩など長く使わない前には液を抜き、きれいな乾いたフラスコを付けてできるだけ減圧し、ポンプを少なくとも2〜3分回して、たまった溶媒を除くよう求めている
冷却管・ベーパーダクト・シールの手入れ
BUCHI の取扱説明書にある手入れの方法は次のとおりです。ガラス部品は、傷めないよう手で洗います。
- 冷却管:洗浄口から洗瓶でエタノールを噴き入れてすすぎ、流し出す。受フラスコに落ちたエタノールは捨てる。コイルの中の藻などの頑固な汚れにはアルカリ性の洗剤を使う
- すり合わせ:グリースを拭き取る。グリースは試料に混ざる汚れの原因にもなる
- 乾燥と点検:洗ったあとは一度蒸留をかけてガラスを乾かし、液が残っていないことを確かめる。ひびを点検し、傷んだものは廃棄する
- ベーパーダクト:取り外して傷やすり減り、汚れを見て、紙タオルと水かエタノールで拭く
- シール(パッキン):突沸が起きたとき、結晶性の生成物を留去したとき、冷却管に溶媒が残るとき、腐食性の溶媒を使ったあとに清掃する。外して傷やひびを見てから、水かエタノールですすぎ、柔らかい布で乾かす。膨らんでいる・減圧が届かない・シールのリップ(ガラスに密着する縁)が傷んでいるときは交換する
加熱浴の手入れ
BUCHI は、加熱浴の液には水を勧めています。水道水は水の硬さに応じて蒸留水と最大 1:1 で混ぜてよく、蒸留水や脱イオン水だけを使うときは、浴の腐食を防ぐために水 1 L あたり約 1 g のホウ砂を加えるよう書いています。水あかには、スケール除去剤・酢酸・スルファミン酸を使います。浴の本体や駆動部は水に浸けたり水をかけたりせず、湿った布で拭きます。浴は空のまま加熱せず、温まると液が膨らむので縁まで満たさないようにします。
漏れの点検
減圧が思うように届かないときは、どこかから空気が漏れています。BUCHI の取扱説明書には、系を乾かしてから 50 mbar まで引いてポンプを切り(ポンプ自体の漏れを除くため、必要ならホースも外し)、1分後の圧力の上がり方が 5 mbar 未満なら気密とみなす、という確かめ方が載っています。漏れていればシール、ひび割れたホース、すり合わせを順に確かめ、必要ならすり合わせにグリースを薄く塗ります。新しいシールは、よく密着するまでおよそ10時間かかるとされています。
うまくいかないとき
| 症状 | 考えられる原因 | 対処 |
|---|---|---|
| 1分たっても沸騰しない | 有機層ではなく水層を入れている/減圧が届いていない(漏れ)/浴温が低い | まず入れた液を疑う(Nichols)。次に圧力計とシール、浴温を確かめる |
| 濃縮後に水滴が残る | 有機層の乾燥が足りなかった | 溶媒に溶かし直し、無水硫酸マグネシウムなどで乾かして、ろ過してから濃縮し直す(Nichols) |
| 何度量っても重さが減り続ける | 溶媒(とくにトルエン・水など沸点の高いもの)が残っている | 真空ポンプでさらに乾かし、恒量になってから量る |
| 目的物が減った・受フラスコの液に目的物が出ている(TLC で確かめる) | 目的物自体の沸点が低く、溶媒と一緒に飛んだ | 減圧を弱め浴温を下げる。乾固させずに止める |
| 冷却管の上まで凝縮液が来る | 蒸発に冷却が追いついていない(過負荷) | 減圧を弱める、浴温を下げる、冷却液の温度と流量を確かめる |
| 固体にならず膜や油になる | 浴温が目的物の融点より高い/結晶化が遅い/溶媒が残っている | 浴から上げて冷ます。それでも固まらなければ再結晶などで固体にする |
大学の実験・試験での問われ方
エバポレーターは学生実験の予習や口頭試問、研究室配属後の安全講習で、操作の理由を説明させる形で問われます。どれも、ここまでの「なぜ」を一文で言えれば答えられます。
- 「減圧すると溶媒が低温で蒸発する理由を述べよ」:液体は蒸気圧が外の圧力に等しくなった温度で沸騰するので、外の圧力を下げると、より低い温度で蒸気圧が追いつき沸点が下がるため
- 「フラスコを回転させる理由を述べよ」:液を内壁に薄く広げて蒸発する表面積を増やすとともに、液をかき混ぜて局所的な過熱と突沸を防ぐため
- 「減圧しているのに加熱浴が必要な理由」:蒸発のたびに蒸発熱が奪われ、液が冷えて蒸発が止まるので、その熱を補うため
- 「止めるとき、先に大気に戻す理由」:減圧のままポンプを止めると、アスピレーターの水やトラップの液が系に逆流するため
- 「エーテルを濃縮乾固させてはいけない理由」:過酸化物はエーテルより揮発しにくく、溶媒を飛ばすほどフラスコに濃縮されて、衝撃や加熱で爆発するおそれがあるため
実験レポートでは、「〇〇を減圧下で濃縮し、粗生成物(△△ g)を得た」のように、何を濃縮して何がどれだけ得られたかを書きます(実験レポートの書き方)。抽出から精製までの流れの中でのエバポレーターの位置づけは、有機化学実験の基本操作まとめで整理しています。
まとめ
よくある質問
BUCHI が勧めるデルタ20則では、溶媒が 40 °C で沸騰するように圧力を設定し、浴を 60 °C、冷却液を 20 °C にします。浴と液、液と冷却液の間にそれぞれ約 20 °C の差をつけて、熱が流れ込み、かつ蒸気が凝縮しきるようにする考え方です。同社の別の資料は浴 50 °C・蒸気 30 °C・冷却 10 °C の例も挙げています。熱に弱い化合物や低沸点の溶媒では、全体を低い温度側にずらします。
突沸は、圧力を急に下げて液が沸点より熱い状態になったときに起こります。フラスコの液は半分以下にし、回転を始めてから圧力を少しずつ下げ、減圧がかかってから浴に下ろします。真空コントローラーで溶媒に合わせた圧力に止めるのも有効です。液がトラップに上がってきたら、フラスコを浴から少し上げるか、コックを少し開けて空気を入れて圧力を戻します。
毎回、受フラスコの溶媒を分別して捨て、バンプトラップを揮発しやすい溶媒ですすいで乾かします。BUCHI の取扱説明書では、ガラス部品は手で洗い、冷却管は洗浄口からエタノールを噴き入れてすすぎ、コイル内の藻などの頑固な汚れはアルカリ性の洗剤で落とすとしています。すり合わせのグリースを拭き取り、洗ったあとは蒸留を1回かけて乾かし、ひびが無いかを点検します。
除きにくい溶媒です。BUCHI の表では DMF を 40 °C で沸騰させるには 11 mbar まで減圧する必要があり、水を流すアスピレーターでは水の蒸気圧(20 °C で約 23 hPa)より低い圧力にできないので届きません。浴温を上げると目的物が傷むおそれもあります。DMF や DMSO は水と任意の割合で混ざるので、反応液を水で薄めて抽出し、有機層を水で何度も洗って水層へ移して除くのが基本です。
別のものです。どちらも英語の evaporator(蒸発器)から来た名前ですが、自動車のエバポレーターはエアコンの部品で、冷媒を蒸発させるときに周りの空気から熱を奪って車内を冷やします。化学実験のロータリーエバポレーターは、フラスコを回しながら減圧して溶媒を蒸発させ、溶けていた化合物を取り出す実験装置です。液体を蒸発させるという点だけが共通しています。
参考文献
- BÜCHI Labortechnik AG, Operation Manual Rotavapor® R-300(11593738, English, Version P, 02.2025). 2.2 Use other than that intended, 2.4.6 Glass breakage, 3.1 Description of function, 6.2 Performing distillation, 6.3 Finishing distillation, 7 Cleaning and servicing, 10.1 Solvent table.
- BÜCHI Labortechnik AG, Your Evaporation Guide – Temperature difference(Short Note 213/2015).
- L. Nichols, Organic Chemistry Lab Techniques, Chemistry LibreTexts, 5.6 Rotary Evaporation(5.6A Overview, 5.6B Step-by-Step Procedures, 5.6C Troubleshooting), 7.25 Rotary Evaporation.
Rotavapor® は BÜCHI Labortechnik AG の登録商標です。
関連記事
- 有機溶媒の沸点・極性一覧表|トルエン・DMSOなど20種の性質と選び方
- 有機合成の乾燥剤の選び方|硫酸ナトリウム・モレキュラーシーブの使い分け
- 分液漏斗の使い方と分液のコツ|振り方・層の見分け方・エマルジョン
- 還流とは?化学実験の加熱還流の目的・装置の組み方・温度【蒸留との違い】
- 再結晶のやり方と溶媒の選び方|手順・結晶が出ないとき・油状化の対処
- カラムクロマトグラフィーのやり方|展開溶媒の決め方・詰め方・失敗例
- クエンチとは?反応を止める意味と試薬別の方法・注意点【DIBAL・LiAlH4】
- エーテルとは?エーテル基(エーテル結合)の構造と反応しにくい理由
- 有機化学実験の基本操作まとめ|分液・カラム・TLC・再結晶・晶析の選び方