HPLCとは?原理・順相と逆相の違い・保持時間とクロマトグラムの読み方
TLC ではスポットが1つにしか見えなかったのに、HPLC のチャートには小さなピークが何本も並んでいる。研究室で反応の生成物を HPLC にかけると、こうした場面によく出会います。TLC で1点に見えたものが HPLC で分かれて見えるのは、HPLC が TLC と同じ原理を、はるかに細かい粒子と高い圧力で実行しているからです。
HPLC の用語(保持時間・分離度・理論段数・グラジエント)は、装置の前で初めて聞くと呪文のように感じます。けれども、どれも「化合物が固定相にどれだけ長くとどまるか」と「ピークがどれだけ細いか」の2つを言い換えたものにすぎません。この2つを軸にすると、順相と逆相で溶出順が逆になる理由も、チャートの読み方も一続きで理解できます。
HPLCの原理——固定相と移動相への分配で分かれる
HPLC は High Performance Liquid Chromatography の略で、日本語では高速液体クロマトグラフィーといいます。クロマトグラフィーの一種なので、まずはクロマトグラフィー全体に共通する原理から見ていきます。
クロマトグラフィーの原理:固定相と移動相の間を行き来する
クロマトグラフィーには、動かない固定相と、その上を流れる移動相があります。日本薬局方のクロマトグラフィー総論は、この分離法を「試料の組成成分は固定相と移動相の2相間に分配される」多段階の分離法と定義し、分離の仕組みとして吸着・分配・イオン交換などを挙げています。
試料の分子は、固定相に捕まった状態と移動相に溶けた状態を絶えず行き来しています。移動相に溶けている間だけ前へ進めるので、固定相に引きつけられている時間の割合が大きい分子ほど遅れて出てきます。分子ごとに固定相との相性が少しずつ違うため、同じ距離を進む間に差が積み重なり、最後には別々の帯に分かれます。
この原理は、すでに使っている TLC やカラムクロマトグラフィーと同じです。TLC ではシリカゲルが固定相、展開溶媒が移動相で、シリカゲルに強く吸着する極性の高い化合物ほど Rf 値が小さくなりました。カラムクロマトグラフィーは同じ現象をガラス管の中で起こし、出てきた溶液を順に集めて精製します。HPLC は、これを細いステンレスのカラムの中で起こし、出てきた成分を検出器で連続的に記録する方法です。
| 比べる点 | TLC | HPLC |
|---|---|---|
| 何で比べるか | 同じ時間で進んだ距離(Rf 値) | 同じ距離(カラム全長)を進むのにかかった時間(保持時間) |
| 固定相に強く引きつけられる化合物 | Rf 値が小さい | 保持時間が長い |
| 検出 | 展開後に UV ランプ・発色試薬で見る | カラムの出口で検出器が連続的に測る |
| 量の情報 | スポットの濃さの目安程度 | ピーク面積から定量できる |
「高速」の意味:小さな粒子と高圧送液
HPLC の「高速(high performance)」は、単に速いという意味ではなく、短い時間で高い分離性能を出せるという意味です。それを支えているのが、カラムに詰める充填剤の粒子の小ささです。
分子の帯は、カラムを進む間に少しずつ広がります。粒子のすき間を通る道筋が分子ごとに違うこと、粒子の内部(細孔)に入って出てくるまでに時間がかかることが、主な原因です。粒子が小さいほど、道筋の違いは小さく、細孔の奥まで行って戻る距離も短くなるので、帯は広がりにくくなります。流速と帯の広がりの関係を表した van Deemter の式で言えば、粒径が小さいほど、流路の違いによる項と物質移動の遅れによる項の両方が小さくなります。
どれだけよく分けられるかの目安は理論段数 N で、カラムの長さ L を N で割ったものを理論段高さ H といいます(日本薬局方 〈2.00〉)。さらに H を粒径 dp で割った値を換算理論段高さ h といい、現代の UHPLC カラムの多くは h が 1.4〜2.5 の範囲に入ります(Gritti & Wahab, LCGC 2018)。h を 2 とおいて目安を計算すると、長さ 150 mm のカラムでは次のようになります。
H = h × dp  N = L / H

粒径 5 μm:H = 2 × 5 = 10 μm → N = 150,000 μm / 10 μm = 15,000
粒径 3 μm:H = 2 × 3 = 6 μm  → N = 150,000 μm / 6 μm = 25,000
同じ長さでも、粒子を小さくするほど理論段数が増えます。ところが代償があります。粒子が小さいとすき間も狭くなり、溶媒を押し流すのに必要な圧力(背圧)が上がります。同じ長さのカラムに同じ線速度で溶媒を流す場合、背圧は粒径の2乗にほぼ反比例します。フラッシュカラムのシリカゲル(40〜63 μm、Still ら 1978年)と 5 μm の充填剤を比べると、下限の 40 μm で比べても粒径は8分の1なので、同じ条件なら背圧は 82=64 倍以上になる計算です。重力や手押しの加圧ではとても流せないので、HPLC は高圧に耐えるポンプとステンレスのカラムを使います。
従来の HPLC 装置の耐圧は長いあいだ 6000 psi(400 bar、約 40 MPa)で、その間に充填剤の粒径は 10 μm、5 μm、3 μm と小さくなってきました。2004年には上限 1000 bar の装置が市販され、2014年の時点で、主要な装置メーカーは上限 1000〜1300 bar の UHPLC(超高速液体クロマトグラフィー)装置を出しており(Dong, LCGC 2014)、2 μm を切る粒子を詰めたカラムが使われています(その後、1500 bar 級の装置も登場しています)。
順相と逆相の違い
HPLC の分離モードのうち、有機化学でよく使うのが順相と逆相です。違いは、固定相と移動相のどちらが極性が高いかにあります。
順相:極性の高い固定相に吸着する(TLC と同じ)
順相(normal phase)は、未修飾のシリカゲルのような極性の高い固定相に、ヘキサンと酢酸エチルや 2-プロパノールの混合溶媒のような極性の低い移動相を流すモードです。TLC やフラッシュカラムと同じ組み合わせなので、考え方もそのまま使えます。
シリカゲルの表面には Si–OH(シラノール基)が並んでいて、OH・NH・C=O をもつ極性の高い化合物ほど、水素結合や双極子相互作用で強く吸着します。だから順相では極性の低い化合物が先に出て、極性の高い化合物が後に出ます。移動相の極性を上げる(2-プロパノールや酢酸エチルの割合を増やす)と、溶媒分子がシラノール基を取り合うので、すべての化合物が早く出てきます。
逆相:C18(ODS)への疎水性相互作用
逆相(reversed phase)は、シリカゲルの表面に炭素18個の長いアルキル鎖(オクタデシルシリル基)を化学結合させた極性の低い固定相に、水とメタノールやアセトニトリルの混合溶媒のような極性の高い移動相を流すモードです。この固定相を C18 または ODS(octadecylsilyl の略)と呼びます。順相と極性の関係が「逆」なので逆相といいます。
逆相で化合物を固定相に引きとどめているのは、疎水性相互作用です。水は、水分子どうしの水素結合のネットワークを作っています。そこに炭化水素の部分が入ると、その周りでネットワークが組めなくなるため、水は炭化水素の部分を外へ押し出そうとします。押し出された炭化水素の部分は、C18 の鎖の間に入り込んでファンデルワールス力で落ち着きます。そのため、疎水性の部分が大きい化合物ほど固定相に長くとどまり、後に出ます。
たとえば水–アセトニトリル系の逆相では、フェノールのほうがトルエンより先に出ます。OH が水と水素結合できるフェノールは移動相に溶けていやすく、トルエンは水に居場所が無いからです。CH2 が1つずつ増える同族体の系列では、炭素鎖が長いものほど後に出ます。移動相の有機溶媒の割合を増やすと、移動相そのものが炭化水素の部分をなじませやすくなるので、すべての化合物が早く出てきます。
| 比べる点 | 順相 | 逆相 |
|---|---|---|
| 固定相 | 極性が高い(未修飾のシリカゲルなど) | 極性が低い(C18=ODS、C8 など) |
| 移動相 | 極性が低い(ヘキサン+酢酸エチル・2-プロパノールなど) | 極性が高い(水+メタノール・アセトニトリル) |
| 保持の主な仕組み | シラノール基への吸着(水素結合・双極子相互作用) | C18 鎖への疎水性相互作用(分配) |
| 溶出順 | 極性の低いものが先 | 極性の高いものが先 |
| 早く出したいとき | 移動相の極性を上げる | 有機溶媒の割合を上げる |
| 向く試料 | 水に溶けにくい化合物、位置異性体やジアステレオマーの分離、キラルカラムでの分析(多糖系キラルカラムはヘキサン–2-プロパノールの順相条件でよく使う) | 医薬品・天然物・生体成分など幅広い有機化合物 |
逆相が主流である理由
有機合成の研究室でも製薬の品質管理でも、HPLC と言えばまず逆相です。理由は次のとおりです。
- 扱える試料が広い:水と有機溶媒の混合溶媒を使うので、極性の高い化合物や塩、水を含む試料もそのまま注入できます。
- 保持を連続的に調節できる:有機溶媒の割合を少しずつ変えるだけで保持時間を動かせ、保持の大小も「疎水性の大きさ」という分子の性質から予想しやすくなります。
- 再現性が高い:順相のシリカゲルは、移動相に含まれる微量の水を強く吸着し、その量で保持が変わります。逆相の C18 表面はこの影響を受けにくく、移動相を変えたあとの平衡化も速く済みます。
- グラジエントや LC-MS と相性がよい:移動相の組成を時間とともに変える分析がしやすく、水系の移動相は質量分析計のイオン化(ESI)にも向きます。
一方で、順相にも出番があります。水に溶けにくい化合物や、逆相では疎水性がほとんど同じで分けにくい位置異性体・ジアステレオマーは、極性基の向きの違いがシリカへの吸着に効く順相のほうが分けやすいことがあります。
酸・塩基性の化合物は pH で保持が変わる
逆相では、カルボン酸やアミンのように電離する化合物の扱いに注意が要ります。カルボン酸は、移動相の pH が pKa より高いとカルボン酸イオンになります。イオンは水和されて極性が非常に高くなるので、pH が pKa より十分高いとほとんど保持されずに早く出て、pKa に近いと電離した分子と電離していない分子が混ざってピークが崩れます。移動相にギ酸やトリフルオロ酢酸を少量加えて pH を下げるのは、電離を抑えて中性の分子として保持させるためです(pKa と電離の関係は酸と塩基の記事)。
アミンでは、C18 を結合させたあとにシリカ表面に残ったシラノール基が問題になります。プロトン化したアミンが酸性のシラノール基にイオン的に引っかかり、ピークが後ろに尾を引く(テーリングする)からです。残ったシラノール基を小さなシリル基でふさぐ処理をエンドキャッピングといい、市販の ODS カラムの多くはこの処理をしています。TLC でアミンにトリエチルアミンを加えるとスポットがまとまるのと、同じ理屈です。
順相・逆相のほかにも、HPLC には次のような分離モードがあります。どれも「固定相と移動相の間の分配の差で分ける」という原理は共通です。
- HILIC:極性の高い固定相に有機溶媒の多い移動相を流し、逆相では保持されにくい極性化合物を保持させる
- イオン交換:イオンの電荷で分ける
- サイズ排除:分子の大きさで分ける(高分子の分子量分布の測定に使う GPC)
- キラル HPLC:キラルな固定相でエナンチオマーを分ける(後の節で扱う)
HPLC装置の構成
日本薬局方 〈2.01〉 は、装置を「移動相送液用ポンプ、試料導入装置、カラム、検出器及び記録装置」から成るとし、必要に応じてカラム恒温槽などを加えるとしています。今は記録装置としてデータ処理装置(解析ソフト)を使い、さらに溶媒の気泡を除く脱気装置も加わります。移動相は、溶媒瓶 → 脱気装置 → ポンプ → インジェクター → カラム → 検出器 → 廃液の順に流れます。
| 部品 | 役割 | なぜ必要か |
|---|---|---|
| 脱気装置 | 移動相に溶けた空気を除く | 気泡がポンプに入ると流量が乱れ、検出器のセルに入るとノイズになる |
| 送液ポンプ | 移動相を一定の流量で送る。2液以上を混ぜて組成を変えることもできる | 保持時間は流量に反比例する(流量が1%ずれると保持時間も約1%ずれる)ので、高い背圧に逆らって流量を一定に保つ必要がある |
| インジェクター/オートサンプラー | 一定量の試料溶液を高圧の流路に入れる | 注入量が毎回同じでないと、ピーク面積で量を比べられない |
| カラム | 充填剤(固定相)を詰めたステンレス管。分離が起こる場所 | 固定相の種類・粒径・長さで分離性能が決まる |
| カラムオーブン | カラムを一定温度に保つ | 分配の平衡は温度で変わるので、室温の変化で保持時間がずれるのを防ぐ |
| 検出器 | カラムから出てきた成分を連続的に測る | 化合物の性質に合った検出器でないと、ピークとして見えない(次の表) |
| データ処理部 | 検出器の信号をクロマトグラムとして記録し、保持時間と面積を計算する | ベースラインの引き方で面積が変わるので、積分の結果は自分の目でも確かめる |
検出器の種類と選び方
検出器は「何を測って成分を見つけるか」で選びます。HPLC で見えるのは、その検出器が反応する化合物だけです。チャートにピークが無いことは、成分が無いことの証明になりません。
| 検出器 | 何を測るか | 向く試料・特徴 | 注意点 |
|---|---|---|---|
| 紫外可視吸光(UV) | 決めた波長での吸光度 | 芳香環・共役系をもつ化合物。広く使われる標準的な検出器 | 紫外吸収の弱い化合物は見えにくい。移動相がその波長で透明である必要がある |
| フォトダイオードアレイ(PDA) | 各時刻の紫外可視スペクトル全体 | スペクトルで成分を見分けられる。ピークの前半と後半のスペクトルを比べて、別の成分が重なっていないか確かめられる | 紫外吸収が無い化合物は UV と同じく見えない |
| 示差屈折率(RI) | 移動相だけのセルと溶出液のセルの屈折率の差 | 糖・高分子など紫外吸収の無い化合物も検出できる | 感度が低く、温度変化に弱い。グラジエントは使えない |
| 蛍光 | 励起光を当てたときに出る蛍光 | 蛍光をもつ化合物、蛍光性の試薬で誘導体化した化合物。選択性と感度が高い | 蛍光を出さない化合物は見えない |
| 蒸発光散乱(ELSD) | 移動相を霧にして蒸発させ、残った試料の微粒子が散乱する光 | 紫外吸収の無いものも含め、不揮発性の成分をほぼ汎用的に検出。グラジエントも使える | 揮発しやすい化合物は移動相と一緒に飛んで見えない。移動相に不揮発性の塩を入れられない |
| 質量分析計(MS) | イオン化した成分の m/z(イオンの質量を電荷数で割った値) | 各ピークの分子量がわかる(LC-MS)。紫外吸収の無い化合物も検出できる | 揮発性の移動相(ギ酸・酢酸アンモニウムなど)が必要。イオン化しにくい化合物は見えにくい |
RI 検出器でグラジエントが使えないのは、測っている屈折率の差が試料だけでなく移動相そのものの組成でも変わるからです。水とアセトニトリルの比を時間とともに変えると、溶出液の屈折率が移動相の変化だけで動き続け、ベースラインが大きく流れて試料のピークが読めなくなります。逆に ELSD は移動相を蒸発させてから測るので、移動相の組成が変わっても影響を受けにくく、グラジエントと組み合わせられます。
UV 検出で波長を決めるときは、目的物の吸収と移動相の吸収の両方を考えます。芳香環や共役系がどの波長を吸収するかは共役化合物と紫外分光法で扱っています。短い波長で測るときは、短波長側での透明性が高いアセトニトリルが移動相として選ばれることが多くなります。
アイソクラティックとグラジエント
移動相の組成を分析の最初から最後まで一定にする方法をアイソクラティック、時間とともに組成を変える方法をグラジエントといいます。逆相のグラジエントでは、ふつう水の多い組成から始め、有機溶媒の割合を少しずつ上げていきます。
グラジエントが要るのは、試料の中に極性の大きく違う成分が混ざっているときです。アイソクラティックで有機溶媒を少なめにすると、早く出る成分はよく分かれますが、疎水性の大きい成分はなかなか出てこず、出てきても幅の広い低いピークになります。帯がカラムにとどまっている間ずっと広がり続けるからです。有機溶媒を多めにすると、今度は早い成分どうしが重なります。グラジエントでは、カラムの入口に強く保持されていた成分が、移動相が強くなった時点で動き出し、帯が広がる前に押し出されるので、後に出る成分も細いピークになります。
| 比べる点 | アイソクラティック | グラジエント |
|---|---|---|
| 移動相の組成 | 一定 | 時間とともに変える |
| 向く試料 | 保持の近い少数の成分(決まった化合物の定量など) | 極性の幅が広い混合物(反応液・粗生成物・天然物抽出物) |
| 長所 | ベースラインが安定し、次の分析にすぐ移れる。RI 検出器も使える | 遅い成分も細いピークで出せ、1回の分析で全体を見渡せる |
| 注意点 | 遅い成分のピークが広がる | 分析のたびに初期組成へ戻して平衡化する時間が要る。装置が変わると保持時間がずれることがある |
装置が変わるとグラジエントの保持時間がずれるのは、ポンプで溶媒を混ぜた場所からカラムの入口までの配管にも溶媒がたまっていて、組成の変化がカラムに届くまでに遅れが生じるからです。日本薬局方はこの容量をデュエルボリューム(グラジエント遅延容量)と定義しています。この容量は装置ごとに違います。
クロマトグラムの読み方——保持時間・ピーク面積
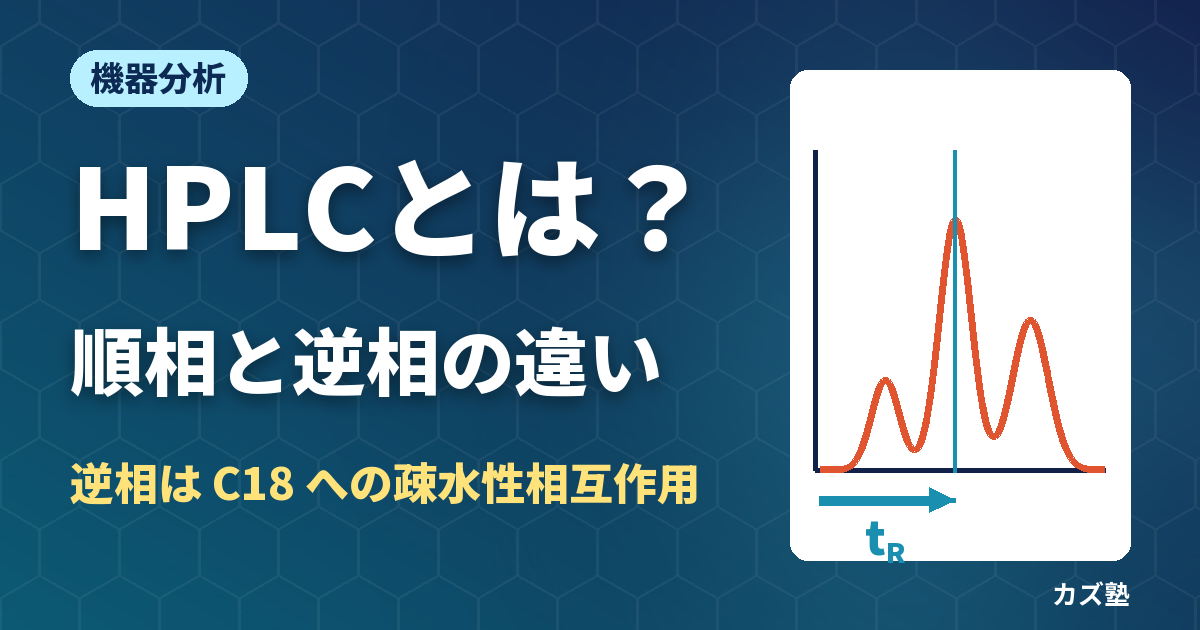
クロマトグラムは、横軸に時間、縦軸に検出器の応答をとったグラフです。理想的には、平らなベースラインの上に釣鐘形(ガウス型)のピークが並びます。1本のピークから読み取る情報は、どこに出たか(保持時間)とどれだけ大きいか(面積)とどれだけ細いか(幅)の3つです。
保持時間とホールドアップタイム
保持時間 tR は、試料を注入してからピークの頂点が出るまでの時間です。固定相にまったく保持されない成分でも、カラムの中の移動相を押し出すまでの時間はかかります。この時間をホールドアップタイム tM といいます(日本薬局方の用語。デッドタイムとも呼ばれます)。注入直後に出る小さな乱れは、多くの場合この位置に現れます。
保持時間は流量やカラムの長さで変わってしまうので、固定相への保持の強さそのものを表すには保持係数 k を使います。k は「固定相にある量 ÷ 移動相にある量」で、クロマトグラムからは次の式で求めます。
k = (tR − tM) / tM   (保持係数)
α = k2 / k1       (分離係数。後に出るピークを 2 とする)

例:tM = 1.00 分、ピーク1 の tR1 = 5.00 分、ピーク2 の tR2 = 5.30 分
  k1 = (5.00 − 1.00) / 1.00 = 4.0
  k2 = (5.30 − 1.00) / 1.00 = 4.3
  α = 4.3 / 4.0 = 1.075
k=4.0 は、その分子が「固定相に 4、移動相に 1」の割合で時間を過ごしていることを意味します。移動相にいる時間しか進めないので、tM の 1+k=5 倍の時間で出てきます。
保持時間は、成分を見分ける手がかりになります。同じカラム・同じ移動相・同じ流量・同じ温度なら、同じ化合物はいつも同じ保持時間に出るからです。ただし、保持時間が一致しても同じ化合物だとは言い切れません。別の化合物がたまたま同じ時間に出ることがあるからです。標準品と試料を混ぜて注入してピークが1本のままかを見る、条件を変えても一致するかを見る、PDA のスペクトルや MS の分子量を比べる、といった確かめ方を重ねます。
ピーク面積と定量(検量線)
ピークの面積は、検出器を通過した成分の量に比例します(検出器の応答が直線的な範囲で)。そこで、量のわかった標準品を何段階か注入して「量(濃度)と面積」の関係をグラフにした検量線を作り、試料のピーク面積から量を読み取ります。日本薬局方 〈2.01〉 は、この方法を絶対検量線法として定めています。
注入量のわずかなばらつきまで打ち消したいときは、試料と標準液のどちらにも一定量の別の化合物(内標準物質)を加え、「目的物の面積 ÷ 内標準物質の面積」で検量線を作ります。これが内標準法です。注入量が少しずれても、目的物と内標準物質の面積は同じ割合で増減するので、比をとれば打ち消されます。
反応の粗生成物で「目的物のピーク面積が全ピーク面積の 95%」となっても、それは重量の 95% ではありません。日本薬局方 〈2.01〉 も、面積百分率法で正確な組成比を得るには、成分ごとの感度係数でピーク面積を補正するとしています。
分離度と理論段数の考え方
2本のピークがどれだけきれいに分かれているかを表すのが分離度 RS です。ピークの頂点どうしの距離が同じでも、ピークが太ければ重なり、細ければ分かれます。そこで分離度は「頂点の間隔 ÷ ピークの幅」で定義されます。ピークの細さを表すのが理論段数 N で、保持時間に対してピークが細いほど N は大きくなります。日本薬局方 〈2.00〉 は、ピーク高さの半分の位置での幅(半値幅)wh を使って次のように定めています。
N = 5.54 × (tR / wh)2          (理論段数)
RS = 1.18 × (tR2 − tR1) / (wh1 + wh2) (分離度。tR2 > tR1)

例1:tR = 6.0 分、wh = 0.12 分 のピーク
  N = 5.54 × (6.0 / 0.12)2 = 5.54 × 2500 = 13,850

例2:tR1 = 5.00 分(wh1 = 0.12 分)、tR2 = 5.30 分(wh2 = 0.13 分)
  RS = 1.18 × 0.30 / (0.12 + 0.13) = 1.18 × 0.30 / 0.25 ≒ 1.42
5.54 や 1.18 という係数は、ピークをガウス分布とみなしたことから出てきます。ガウス型のピークの標準偏差を σ とすると、理論段数の定義は N=(tR/σ)2、ピークの底の幅は 4σ、半値幅は約 2.355σ です。底の幅で書いた分離度 RS=2(tR2−tR1)/(W1+W2) や理論段数 N=16(tR/W)2 を、測りやすい半値幅に書き換えると、2.3552≒5.54、2.355/2≒1.18 という係数になります。底の幅はベースラインとの交点を決めにくいので、半値幅で測るほうが誤差が小さくなります。
日本薬局方は、分離度 1.5 以上をピークの「完全な分離」(ベースライン分離)としています。例2 の RS≒1.42 は、ほぼ分かれて見えても、この基準には届いていません。2本のピークの間が完全にベースラインまで下がらないと、どちらのピークにどこまでの面積を割り振るかが曖昧になり、定量の値がずれます。
分離をよくするには:N・α・k の3つで考える
分離度は、理論段数 N、分離係数 α、保持係数 k の3つに分けて書くことができます(Purnell, 1960)。
RS = (√N / 4) × ((α − 1) / α) × (k2 / (1 + k2))
この式から、分離が足りないときにどこを動かせばよいかが見えてきます。
- N(ピークの細さ):√N でしか効きません。分離度を2倍にするには N を4倍、つまりカラムを4倍の長さにする必要があり、分析時間も背圧も4倍になります。粒径の小さいカラムに替えるのも N を上げる方法です。
- α(選択性):α を 1.05 から 1.10 にすると、(α−1)/α は 0.048 から 0.091 へとほぼ2倍になります。k2=5 で RS=1.5 を得るのに必要な N を式から逆算すると、α=1.05 では約 23,000、α=1.10 では約 6,300 です。移動相の有機溶媒をメタノールからアセトニトリルに替える、pH を変える、固定相の種類を替えるといった操作で α を動かすと、N を上げるよりも少ない代償で分離度を大きく改善できます。
- k(保持の大きさ):k/(1+k) は k=1 で 0.50、k=5 で 0.83、k=10 で 0.91 と、k が大きくなるほど頭打ちになります。ホールドアップタイムの近く(k が小さい)で出る成分は分離しにくいので、有機溶媒を減らして k を上げます。ただし k/(1+k) が頭打ちになってからさらに上げても分離はあまり良くならず、時間が延び、ピークも広がります。
ピークの形:テーリングとシンメトリー係数
ピークが左右対称でなく、後ろに尾を引く形をテーリングといいます。日本薬局方はピークの形をシンメトリー係数 AS で表し、AS=1 が対称、1 より大きいとテーリング、1 より小さいとリーディング(前に広がる)としています。テーリングの主な原因は、アミンと残存シラノール基の相互作用のように一部の分子だけが強く引っかかる場所があることと、試料の入れすぎです。入れすぎると固定相の保持できる量を超え、ピークの形が崩れます。TLC でスポットを大きく付けすぎると縦に伸びるのと同じです。
有機合成の現場でのHPLCの使いどころ
反応追跡と純度確認
反応の進み具合は TLC で見るのが基本ですが、HPLC には TLC に無い強みがあります。Rf 値の近い原料と生成物を分けられること、ピーク面積で「原料があとどれだけ残っているか」を数字で追えること、記録が残ることです。反応液を少量とってクエンチし、移動相に近い溶媒で薄めてから注入します。
注入する前には、試料溶液をメンブレンフィルターでろ過します。カラムの入口には充填剤を押さえる細かいフィルター(フリット)があり、粒子や析出物が詰まると背圧が上がってカラムを傷めるからです。また、試料を移動相よりはるかに強い溶媒(逆相なら純粋なアセトニトリルや DMSO など)に溶かして多めに注入すると、試料がカラムの入口で保持されないまま流され、ピークが割れたり広がったりします。試料溶媒はできるだけ移動相に近づけます。
カラムで精製した化合物の純度確認にも HPLC を使います。再結晶やカラムで精製したあと、ピークが1本になったか、不純物のピークがどれだけ残っているかを確かめます。精製操作の選び方は有機化学実験の基本操作まとめにまとめています。
キラルHPLCでエナンチオマー過剰率(ee)を測る
エナンチオマーどうしは、沸点も極性も同じです。ふつうの C18 やシリカゲルの上では、どちらの分子も固定相と同じように相互作用するので、同じ保持時間に出てしまいます。そこで、セルロースやアミロースの誘導体などキラルな分子を固定相にしたカラムを使います。キラルな固定相と2つのエナンチオマーがつくる一時的な会合体は、互いにジアステレオマーの関係になり、安定さが違います。そのため保持係数に差が生じ、2本のピークに分かれます。
不斉合成の成績であるエナンチオマー過剰率(ee、鏡像体過剰率)は、2本のピーク面積から計算します。
ee(%)= (A多 − A少) / (A多 + A少) × 100

例:面積の比が 92.5 : 7.5 のとき ee = (92.5 − 7.5) / (92.5 + 7.5) × 100 = 85%
ここで面積の比をそのまま物質量の比として使ってよいのは、エナンチオマーどうしはアキラルな UV 検出器に対してまったく同じ吸収を示すからです。前の節で「面積百分率は純度そのものではない」と書いたのとは事情が違い、同じ化合物のエナンチオマーどうしなら応答の差がありません。日本薬局方 〈2.01〉 も、別に規定するもののほか、試料の異性体比は面積百分率法により求めるとしています。
実際の測定では、先にラセミ体を注入して、2本のピークが分かれる条件と、それぞれの保持時間を確かめます。ラセミ体なら面積がほぼ 1:1 になるはずなので、2本のピークが本当にエナンチオマーどうしであることも確認できます。そのうえで不斉合成の生成物を注入します。ee が高い試料では、少ないほうのピークが大きいピークの裾に隠れやすいので、分離度が十分にとれる条件を選ぶことが大切です。キラル HPLC は光学分割の手段にもなります(ラセミ体の光学分割)。
分取HPLC
分析用より太いカラムに多くの試料を注入し、ピークごとに溶出液を分けて集める方法を分取 HPLC といいます。フラッシュカラムでは分けられない、保持の近い位置異性体やジアステレオマー、生理活性試験に出す化合物の最終精製、キラルカラムを使ったエナンチオマーの分取などに使います。理論段数の高いカラムで分けられる代わりに、1回に扱える量はフラッシュカラムより少なく、溶媒も多く使います。逆相で分取した場合は集めた溶液に水が多く含まれるので、有機溶媒を留去したあと抽出する、凍結乾燥するなどして水を除きます。
LC-MS
HPLC の検出器に質量分析計をつないだものが LC-MS です。分かれたピークの1本1本について分子量の情報が得られるので、反応液の中の生成物・副生成物・中間体の見当をつけるのに役立ちます。イオン化には ESI(エレクトロスプレーイオン化)がよく使われ、移動相には揮発性の酸や塩を使います。マススペクトルの読み方は質量分析・赤外分光法による構造決定で、GC/MS・LC/MS を含む機器分析の全体像は機器分析総まとめで扱っています。
ESI と APCI の使い分け、LC-MS/MS の MRM、TIC・EIC と付加イオン([M+H]+・[M+Na]+)の読み方はLC-MSとは?原理・ESIとAPCIの違い・LC-MS/MSとマススペクトルの読み方で説明しています。
TLC・カラム・GC・HPLCの比較
クロマトグラフィーには移動相が液体のものと気体のものがあります。移動相に気体を使うガスクロマトグラフィー(GC)は、試料を気化させてカラムに通すので、揮発しやすく、加熱しても分解しない化合物に向きます。HPLC は試料を溶液のまま分けるので、揮発しにくい化合物、熱に弱い化合物、分子量の大きい化合物も扱えます。
GC の原理、キャピラリーカラム、検出器(FID・TCD・ECD・MS)の違いはガスクロマトグラフィー(GC)の原理|検出器の種類・GC-MS・HPLCとの違いで説明しています。
| 比べる点 | TLC | カラム(フラッシュ) | GC | HPLC |
|---|---|---|---|---|
| 主な目的 | 反応追跡・溶媒の検討 | 精製(分取) | 分析・定量 | 分析・定量・分取 |
| 移動相 | 液体(展開溶媒) | 液体 | 気体 | 液体(高圧で送液) |
| 向く試料 | ほぼ何でも(揮発しすぎるものは不可) | TLC で分かれる化合物 | 揮発性で熱に安定な化合物 | 溶媒に溶ける化合物。不揮発性・熱に弱いものも可 |
| 分離の細かさ | 粗い | TLC 程度 | 細かい | 細かい |
| 定量 | 目安程度 | 回収量(重さ)で見る | ピーク面積でできる | ピーク面積でできる |
| 手軽さ | 手軽。大きな装置は不要 | ガラス器具とシリカゲル | 装置が必要 | 装置が必要。溶媒の調製とカラムの平衡化に手間 |
研究室では、反応追跡は TLC、精製はカラム、そして「本当に1成分か」「どれだけ純粋か」「ee はいくつか」を数字で示すのが HPLC(揮発性の化合物なら GC)、という分担になります。
試験・院試での問われ方
分析化学や機器分析の試験、大学院入試で HPLC が問われるときの形としては、次のようなものがあります。どれもこの記事の原理から答えを組み立てられます。
- 溶出順を答える:「逆相(ODS)カラム、水–メタノール移動相で、A・B・C はどの順に出るか」。疎水性の小さい(極性の高い)ものから先に出る、と考えます。順相なら逆です。電離する化合物は、移動相の pH で電離しているかどうかも考えます。
- 理論段数・分離度・保持係数を計算する:保持時間と半値幅(または底の幅)が与えられ、N・RS・k・α を求めます。半値幅の式(5.54・1.18)と底の幅の式(16・2)のどちらを使うかを、与えられた幅の種類で選びます。
- 分離を改善する方法を説明する:N・α・k のどれを動かすか。カラムを長くする・粒径を小さくする(N)、移動相や固定相を替える(α)、有機溶媒の割合を変える(k)。
- 検出器を選ぶ・理由を述べる:「糖の分析に UV が向かないのはなぜか」「RI 検出器でグラジエントが使えないのはなぜか」。
まとめ
HPLC のチャートに並ぶピークは、カラムの中で起きた分配のくり返しの記録です。「どの成分が固定相に長くとどまったか」と「ピークがどれだけ細いか」を意識して読めば、保持時間も分離度も、ただの数字ではなく分子のふるまいとして見えてきます。
よくある質問
HPLC(High Performance Liquid Chromatography、高速液体クロマトグラフィー)は、細かい粒子の充填剤を詰めたカラムに移動相を高圧で流し、試料の成分を固定相と移動相への分配の差で分けて、検出器で連続的に記録する分析法です。保持時間で成分を見分け、ピーク面積で量を求めます。原理は TLC やカラムクロマトグラフィーと同じで、粒子を小さくして高い分離性能を出している点が違います。
順相はシリカゲルのような極性の高い固定相と、ヘキサン系のような極性の低い移動相の組み合わせで、極性の低い化合物が先に出ます。逆相は C18(ODS)のような極性の低い固定相と、水とメタノールやアセトニトリルの混合溶媒のような極性の高い移動相の組み合わせで、極性の高い化合物が先に出ます。固定相と移動相の極性の関係が逆なので、溶出順も逆になります。逆相で極性の高い化合物が先に出るのは、化合物が疎水性相互作用で C18 に保持されるからです。水を多く含む移動相は炭化水素の部分を水素結合のネットワークから押し出すので、疎水性の部分が大きい化合物ほど C18 の鎖の間に長くとどまり、OH などで水と水素結合できる極性の高い化合物は移動相に溶けていやすく先に出てきます。
言い切れません。同じカラム・移動相・流量・温度なら同じ化合物は同じ保持時間に出ますが、別の化合物がたまたま同じ保持時間に出ることもあるからです。標準品を試料に混ぜて注入しピークが1本のままか確かめる、条件を変えても一致するか見る、PDA の紫外可視スペクトルや LC-MS の分子量を比べる、といった方法を組み合わせて確かめます。
分離度は、2本のピークの頂点の間隔をピークの幅で割った値で、日本薬局方では分離度 1.5 以上をピークの完全な分離(ベースライン分離)としています。半値幅を使う場合は、分離度=1.18×(後のピークの保持時間−前のピークの保持時間)÷(2本の半値幅の和)で計算します。1.5 に届かないと2本のピークの間がベースラインまで下がらず、面積を正確に分けられません。
GC は移動相に気体を使い、試料を気化させて分けるので、揮発しやすく加熱しても分解しない化合物に向きます。HPLC は試料を溶液のまま分けるので、揮発しにくい化合物、熱に弱い化合物、分子量の大きい化合物、塩なども扱えます。有機合成の生成物で沸点が高いもの、極性の高いもの、ee を測りたいキラル化合物の多くは HPLC で分析します。
GC の装置の構成と、GC-MS による同定の流れはガスクロマトグラフィー(GC)の原理|検出器の種類・GC-MS・HPLCとの違いにまとめています。
関連記事
分液・カラム・TLC・再結晶などの実験操作は、有機化学実験の基本操作まとめに、1回の合成実験の流れに沿って並べています。
- TLCのやり方とRf値の求め方|展開溶媒の選び方・コスポット・テーリング
- カラムクロマトグラフィーのやり方|展開溶媒の決め方・詰め方・失敗例
- 不斉合成とは?片方の鏡像異性体だけを作れる理由【不斉触媒・ee計算】
- ラセミ体の光学分割|塩法・HPLC・酵素分割と収率50%の壁を超える方法
- 質量分析・赤外分光法による構造決定|MS・IRスペクトルの読み方
- 共役化合物と紫外分光法|共役ジエンとUV分光法
- 再結晶のやり方と溶媒の選び方|手順・結晶が出ないとき・油状化の対処