マルコフニコフ則とは?カルボカチオンで決まる理由と逆マルコフニコフ
カテゴリ:化学の基礎(付加反応の位置選択性) / 難易度:★★☆☆〜★★★☆ / 参考:McMurry Organic Chemistry 9th Ed./Clayden Organic Chemistry 2nd Ed./V. Markownikoff, Ann. Chem. 1870, 153, 228
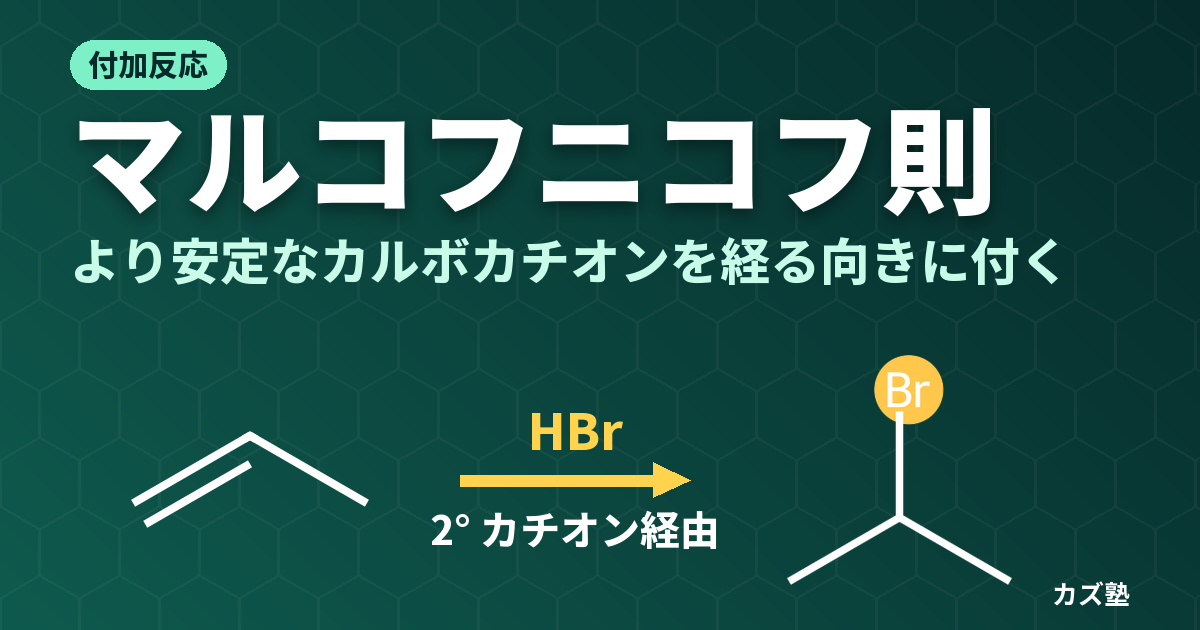
プロペン CH3CH=CH2 に臭化水素 HBr を付加させると、Br が端の炭素に付いた 1-ブロモプロパンと、真ん中の炭素に付いた 2-ブロモプロパンの2通りが考えられます。実際に主生成物になるのは 2-ブロモプロパンです。この「どちらの炭素に付くか」を予測するのがマルコフニコフ則です。
教科書の最初には「H は、H を多く持つ炭素に付く」と書かれています。ところが、この言い方では答えが出ない問題があります。たとえば 1-フェニルプロペン PhCH=CHCH3 では、二重結合の2つの炭素がどちらも H を1個ずつしか持っていません。HBr+過酸化物やヒドロホウ素化では、向きが逆になります。こうした問題を同じ考え方で解くには、則をカルボカチオン(中間体)の言葉で言い直す必要があります。
マルコフニコフ則とは——古い言い方と現代的な言い方
マルコフニコフ則(Markovnikov’s rule)は、ロシアの化学者 V. V. マルコフニコフ(Vladimir Vasilyevich Markovnikov)が1870年に Annalen der Chemie に発表した論文の中で述べた経験則です。もとの論文は異性体の酪酸を扱ったもので、付加の向きについての記述はその補遺の部分にあります。当時はまだカルボカチオンという概念がなく、規則は「どの炭素に何が付くか」という結果の形で書かれていました。
現在の教科書では、同じ内容を2通りに表現します。
| 言い方 | 内容 | 使える範囲 |
|---|---|---|
| 古典的(結果の形) | HX の付加で、H は H を多く持つ炭素に、X は置換基の多い炭素に付く | 単純なアルキル置換アルケンへの HX・H2O の付加 |
| 現代的(機構の形) | 求電子剤は、より安定なカルボカチオン(または正電荷がより安定に乗る中間体)を生じる側の炭素に付く | 共鳴で安定化されるカチオン、Br+ などの H 以外の求電子剤、転位を伴う反応まで |
単純なアルキル置換アルケンでは、2つの言い方は同じ答えを出します。H を多く持つ炭素に H が付けば、正電荷は置換基の多い炭素に残り、置換基の多いカルボカチオンほど安定だからです。違いが出るのは、置換基の数ではなく共鳴が安定性を決める場合と、付加するのが H ではない場合です。
先ほどの 1-フェニルプロペンでは、どちらの炭素も H を1個ずつ持つので、古典的な言い方では決まりません。現代的な言い方なら、H+ がメチル基の付いた側の炭素に付けば、フェニル基の隣に正電荷が残るベンジルカチオンになります。ベンジルカチオンは正電荷がベンゼン環に非局在化して安定なので、この向きが優先され、Br はフェニル基の付いた炭素に入ります(例題4で確かめます)。
機構——HX 付加を巻矢印で追う
アルケンへの HX の付加は、求電子付加の代表例で、2段階で進みます。巻矢印は、電子対がどこからどこへ動くかを表す記号です(書き方は巻矢印の書き方を参照)。
第1段階(プロトン化):C=C の π 電子対から HBr の H へ巻矢印を引き、同時に H–Br の結合電子対から Br へ巻矢印を引きます。π 電子対は新しい C–H 結合になり、H を受け取らなかった方の炭素は電子を1対失ってカルボカチオンになります。Br は結合電子対を持って Br− として離れます。
第2段階(求核攻撃):Br− の孤立電子対からカルボカチオンの炭素へ巻矢印を引きます。C–Br 結合ができて、付加生成物になります。
位置選択性が決まるのは第1段階です。H+ の付き方は2通りあります。
第二級カルボカチオンは第一級よりずっと安定なので、経路Aが優先されます。第2段階の Br− は、第1段階でできたカチオンの正電荷炭素に結合するしかありません。つまり、第1段階でどちらのカチオンができたかで、生成物の位置が決まってしまうのです。
カルボカチオンの安定性の順序(第三級 > 第二級 > 第一級 > メチル)と、その理由である超共役・誘起効果・共鳴は、カルボカチオンの安定性で詳しく扱っています。ここでは「置換基が多いほど、また共鳴できるほど安定」とだけ押さえておけば十分です。
なぜ安定なカチオンを経る向きが速いのか——ハモンドの仮説
ここで1つ、論理の穴があります。「第二級カチオンの方が安定」というのは中間体のエネルギーの話です。一方、どちらの経路が主に進むかを決めるのは速さ、つまり第1段階の遷移状態のエネルギー(活性化エネルギー)です。中間体が安定だからといって、そこへ至る山が低いとは限りません。この穴を埋めるのがハモンドの仮説です。
ハモンドの仮説は、「ある段階の遷移状態は、エネルギーの近い側の化学種(反応物か生成物)に構造が似る」という考え方です。アルケンのプロトン化は、中性の分子から電荷を持ったカルボカチオンを作る段階なので、大きく吸熱的です。吸熱段階では、遷移状態はエネルギーの高い生成物側、つまりカルボカチオンに近い位置に来ます(遅い遷移状態)。
遷移状態がカルボカチオンに似ているということは、遷移状態の炭素にはすでにかなりの部分正電荷(δ+)が生じているということです。すると、カルボカチオンを安定化する超共役や誘起効果は、遷移状態の δ+ もほぼ同じように安定化します。その結果、次のようにつながります。
マルコフニコフ則は、生成物が安定だから成り立つのではありません。2-ブロモプロパンと 1-ブロモプロパンのどちらが安定かは、主生成物を決めている理由ではありません。より安定なカチオンへ至る経路の方が速いから、その経路の生成物が多くできる——速度論支配の規則です。反応座標図の読み方そのものは反応エネルギー図の読み方にまとめています。
HX 以外への適用——水和・ハロヒドリン・オキシ水銀化
現代的な言い方の強みは、H+ 以外の求電子剤にもそのまま使えることです。共通する考え方は「求電子剤が付いた後、正電荷(または δ+)が置換基の多い炭素に乗る向きが有利」です。
酸触媒水和——OH が置換基の多い炭素へ
希硫酸などの酸触媒の存在下でアルケンに水を付加させると、アルコールができます。機構は HX の付加とほぼ同じで、最後に脱プロトンが1段階加わります。
2-メチルプロペンでは、H+ が CH2 側に付くと第三級カチオン、反対側に付くと第一級カチオンになります。第三級を経る向きが圧倒的に有利なので、OH は置換基の多い炭素に入り、tert-ブチルアルコール(2-メチル-2-プロパノール)が得られます。H3O+ は最後に再生するので、酸は触媒として働きます。
この反応は各段階が可逆で、逆向きに進めばアルコールの酸触媒脱水(E1)になります。水が多い条件では水和側に、水を除く条件や加熱では脱水側に傾きます。また、カルボカチオンを経るので、後で述べる転位が起こりうる点も HX の付加と同じです。水和の方法の使い分けはアルケンの水和で扱っています。
ハロヒドリン生成——付くのは Br、残るのは OH
アルケンに Br2 を水の存在下で作用させると、隣り合う炭素に Br と OH が1つずつ付いたブロモヒドリンができます。ここで求電子剤として最初に付くのは H+ ではなくBrです。だから「H は H の多い方へ」という古典的な言い方は、そもそも当てはまりません。
この反応では、開いたカルボカチオンではなく、Br が2つの炭素に橋をかけた三員環のブロモニウムイオンが中間体になります。ただし、2本の C–Br 結合は対等ではありません。置換基の多い炭素の側の C–Br 結合は長く弱くなっていて、その炭素に δ+ が多く乗っています。大量にある水は、この δ+ の大きい炭素を、Br と反対側から攻撃します。
結果として、求電子剤(Br)は置換基の少ない炭素に、求核剤(H2O 由来の OH)は置換基の多い炭素に付きます。これは HX の付加で「求電子剤(H)は置換基の少ない炭素、求核剤(X)は置換基の多い炭素」となるのと同じ形で、マルコフニコフ型の位置選択性です。立体化学は、水が Br と反対側から攻撃するので anti 付加になります。詳しくはアルケンのハロゲン化とハロヒドリン生成を参照してください。
オキシ水銀化–脱水銀化——転位しないマルコフニコフ水和
Hg(OAc)2 と水でオキシ水銀化し、NaBH4 で脱水銀化すると、OH が置換基の多い炭素に入ったアルコールが得られます。中間体はブロモニウムイオンと同じ型の三員環(メルクリニウムイオン)で、水は δ+ の大きい置換基の多い炭素を攻撃します。考え方はハロヒドリン生成と同じです。開いたカルボカチオンを経ないので、酸触媒水和で起こる転位が起こりにくいのが利点です。
転位を伴う例——カチオンがより安定な形に組み替わる
カルボカチオンを経る付加では、「より安定なカチオンへ」という同じ原理が、もう一段働くことがあります。生じたカチオンの隣の炭素に、H やアルキル基が結合電子対ごと移ってくることで、より安定なカチオンに変わる場合です。これをカルボカチオン転位(1,2-ヒドリドシフト、1,2-アルキルシフト)といいます。
代表例が、3-メチル-1-ブテンへの HCl の付加です。
なぜ H が移れるのでしょうか。第二級カチオンの空の p 軌道の隣には、第三級炭素の C–H 結合があります。この C–H の σ 電子対は、空の p 軌道と重なる向きを取れます(超共役と同じ重なりです)。重なりが進むと、H は電子対を持ったまま隣の炭素へ移り、正電荷は H を失った第三級炭素に移ります。移った先の方が安定なので、この移動は下り坂です。
3,3-ジメチル-1-ブテンに HCl を付加させると、今度は隣の炭素に H がなく、メチル基が電子対ごと移る1,2-メチルシフトが起こり、2-クロロ-2,3-ジメチルブタンが主生成物になります。転位生成物と非転位生成物の比は基質と条件によって変わるので、試験では「両方を書き、転位生成物ができる理由をカチオンの安定性で説明する」のが確実です。
転位のしくみと、移りやすさの考え方はカルボカチオンの安定性でも扱っています。同じ 1,2-移動がケトン生成まで進む反応がピナコール転位です。
逆マルコフニコフ付加との対比——原理は同じ、付く原子が違う
マルコフニコフ則と逆の位置に付く反応を、逆マルコフニコフ付加(反マルコフニコフ付加、anti-Markovnikov addition)と呼びます。代表的なのは次の2つです。どちらも「則が破れた」のではなく、最初に付く原子と中間体が変わったので、同じ原理から逆の結果が出ると考えると整理できます。
HBr+過酸化物——ラジカル付加
1933年、M. S. Kharasch(カラッシュ)と F. R. Mayo は、HBr のアルケンへの付加の向きが試料によって変わる原因を調べ、過酸化物が混じっていると逆の位置に Br が入ることを報告しました。これを過酸化物効果と呼びます。過酸化物があると、反応はイオン機構ではなくラジカル連鎖機構で進むようになります。ラジカルの電子の動きは、電子1個の動きを表す片羽矢印で書きます。
ここで最初にアルケンに付くのは H+ ではなく Br· です。Br· が末端の CH2 に付けば中央に第二級ラジカルが、中央に付けば末端に第一級ラジカルが残ります。炭素ラジカルもカルボカチオンと同じく置換基が多いほど安定(第三級 > 第二級 > 第一級)なので、第二級ラジカルを経る向きが優先されます。Br は末端に入り、H は後から中央の炭素に付きます。「より安定な中間体を経る」という原理はまったく同じで、最初に付く原子が H から Br に入れ替わったから、正味の位置が逆になったのです。
この逆転は HBr でしか実用になりません。理由は連鎖の2つの成長段階が両方とも進みやすいかどうかにあります。
- HCl:H–Cl 結合が強く、炭素ラジカルが HCl から H を引き抜く段階(成長②に相当)が吸熱的で遅い。連鎖が続かない。
- HI:C–I 結合が弱く、I· がアルケンに付加する段階(成長①に相当)が吸熱的で進みにくい。
- HBr:2つの成長段階がどちらも発熱的で、連鎖が回る。
したがって、HCl・HI は過酸化物があってもマルコフニコフ型の付加になります。逆に言えば、HBr でマルコフニコフ型の生成物がほしいときは、過酸化物を含まない条件にする必要があります。Kharasch らの実験で結果がばらついたのも、試料に空気中の酸素から生じた過酸化物が混じるかどうかの違いでした。ラジカル連鎖の三段階はアルケンのラジカル付加と重合で扱っています。
ヒドロホウ素化–酸化——協奏的な付加
BH3(THF 錯体など)をアルケンに作用させ、続いて H2O2/NaOH で酸化すると、OH が置換基の少ない炭素に入ったアルコールが得られます。1-ブテンなら 1-ブタノールです。
ヒドロホウ素化は、B–H 結合が C=C に一度に付加する協奏反応で、カルボカチオン中間体はできません。それでもヒドロホウ素化–酸化の記事で述べたとおり、4中心遷移状態では π 電子がホウ素の空軌道へ流れ込み、炭素に δ+ が生じます。この δ+ は置換基の多い炭素に乗る方が安定です。つまり、求電子剤であるホウ素は、δ+ が置換基の多い炭素に乗る向き=置換基の少ない炭素に付くのです。かさ高いホウ素が空いた炭素に付く方が有利という立体的な理由も、同じ向きに働きます。
ここでも原理はマルコフニコフ則と同じです。求電子剤(HX では H、ヒドロホウ素化では B)は、正電荷がより安定に乗る側の反対の炭素に付きます。違うのは、酸化の段階で求電子剤だった B の位置に OH が入ることです。そのため、OH の位置で見ると逆マルコフニコフになります。
対比表——付く順番と中間体で整理する
| 反応 | 最初に付く種 | 中間体・遷移状態 | 位置選択性 | 転位 | 立体 |
|---|---|---|---|---|---|
| HX 付加(過酸化物なし) | H+ | カルボカチオン | マルコフニコフ(X が置換基の多い炭素) | 起こりうる | 立体特異性なし |
| 酸触媒水和(H3O+) | H+ | カルボカチオン | マルコフニコフ(OH が置換基の多い炭素) | 起こりうる | 立体特異性なし |
| ハロヒドリン生成(X2/H2O) | X(ハロゲン) | ハロニウムイオン | マルコフニコフ型(OH が置換基の多い炭素) | 起こりにくい | anti |
| オキシ水銀化–脱水銀化 | Hg(OAc)+ | メルクリニウムイオン | マルコフニコフ(OH が置換基の多い炭素) | 起こりにくい | オキシ水銀化の段階は anti(脱水銀化で立体は保たれない) |
| HBr+過酸化物 | Br· | 炭素ラジカル | 逆マルコフニコフ(Br が置換基の少ない炭素) | 考えなくてよい | 立体特異性なし |
| ヒドロホウ素化–酸化 | B–H(協奏的) | 4中心遷移状態(中間体なし) | 逆マルコフニコフ(OH が置換基の少ない炭素) | 起こらない | syn |
表を縦に見ると、位置選択性を決めているのは「最初に付く種」と「正電荷(またはラジカル)がどこに乗るか」の2つだけだと分かります。マルコフニコフか逆かを試薬名で丸暗記するより、この2列を自分で埋められるようにする方が、見たことのない試薬にも対応できます。
試験での問われ方と解き方の手順
定期試験や院試では、マルコフニコフ則は次のような形で問われます。
- 主生成物を書け:非対称アルケンへの HX・H2O・X2/H2O の付加。
- 機構を巻矢印で書け:2段階(水和なら3段階)の求電子付加。
- 理由を説明せよ:カルボカチオンの安定性とハモンドの仮説で、主生成物が多い理由を述べる。
- 条件で作り分けよ:同じアルケンから、酸触媒水和とヒドロホウ素化–酸化、HBr と HBr+過酸化物で異なる生成物を答える。
- 転位生成物を含めて答えよ:カチオンの隣に第三級炭素などがある基質。
どの問題も、次の手順で解けます。
- 手順1:最初にアルケンに付く種(H+、Br、Br·、B など)を決める。
- 手順2:その種を二重結合のそれぞれの炭素に付けてみて、残る中間体(カチオン・ラジカル・δ+)を2つとも書き、どちらが安定か比べる。
- 手順3:カルボカチオンなら、隣の炭素から H やアルキル基が移ってさらに安定になれるか確かめる。
- 手順4:残りの原子(X、OH など)を正電荷やラジカルの炭素に付ける。ヒドロホウ素化なら B の位置を OH に置き換える。
例題
例題1:基本の HX 付加
問題:2-メチルプロペン (CH3)2C=CH2 に HBr を付加させたときの主生成物と、その理由を答えよ。
解答:2-ブロモ-2-メチルプロパン((CH3)3CBr)。H+ が CH2 側に付くと第三級カチオン、置換基の多い側に付くと第一級カチオンが生じる。プロトン化は吸熱的な律速段階で、遷移状態はカチオンに似る(ハモンドの仮説)ので、第三級カチオンを経る経路の活性化エネルギーが小さく、速く進む。Br− はその第三級炭素に付く。
例題2:同じアルケンで4つの条件
問題:1-メチルシクロヘキセンに、(a) HBr、(b) H2O/H2SO4、(c) HBr/過酸化物、(d) BH3·THF の後 H2O2/NaOH を作用させたときの主生成物を答えよ。
解答:(a) 1-ブロモ-1-メチルシクロヘキサン。(b) 1-メチルシクロヘキサノール。(a)(b) はともに H+ が環の CH 側に付き、メチル基の付いた炭素に第三級カチオンが生じる。(c) 1-ブロモ-2-メチルシクロヘキサン(立体は問わない。シス・トランスの両方が生じうる)。Br· が CH 側に付き、第三級ラジカルを経る。(d) トランス-2-メチルシクロヘキサノール(ラセミ体)。B は置換基の少ない CH 側に付き、H とともに同じ面から付加(syn)し、酸化で立体保持のまま OH になるので、OH と隣の H がシスの関係(OH とメチル基はトランス)になる。
例題3:転位を伴う付加
問題:3,3-ジメチル-1-ブテン CH2=CH–C(CH3)3 に HCl を付加させると、主生成物は 2-クロロ-2,3-ジメチルブタンになる。この生成物ができる機構を説明せよ。
解答:H+ が末端の CH2 に付き、第二級カチオン CH3–CH+–C(CH3)3 が生じる(マルコフニコフ向き)。隣の第四級炭素には H がないが、メチル基の C–C 結合電子対が空の p 軌道と重なり、メチル基が電子対ごと移る(1,2-メチルシフト)。正電荷はメチル基を失った炭素に移り、第三級カチオン (CH3)2C+–CH(CH3)2 になる。ここに Cl− が付いて 2-クロロ-2,3-ジメチルブタンになる。
例題4:置換基の数では決まらない場合
問題:1-フェニルプロペン C6H5–CH=CH–CH3 に HBr(過酸化物なし)を付加させたときの主生成物を答えよ。
解答:1-ブロモ-1-フェニルプロパン(C6H5–CHBr–CH2CH3)。二重結合の2つの炭素はどちらも H を1個ずつ持ち、どちらに H+ が付いても第二級カチオンになるが、メチル側に H+ が付くとフェニル基の隣に正電荷が残るベンジルカチオンになる。正電荷がベンゼン環に非局在化して安定なので、この経路が優先され、Br はフェニル基の付いた炭素に入る。
例題5:ハロヒドリン
問題:プロペンを Br2 の水溶液で処理したときの主生成物を答え、OH がどちらの炭素に入るか理由とともに述べよ。
解答:1-ブロモ-2-プロパノール(CH3–CH(OH)–CH2Br)。中間体のブロモニウムイオンでは、置換基の多い中央の炭素の方に δ+ が大きく乗り、その側の C–Br 結合が弱い。大量にある水はこの炭素を Br と反対側から攻撃するので、OH は中央の炭素に、Br は末端の炭素に入る。
まとめ
マルコフニコフ則は、「H は H の多い炭素へ」という結果の形で覚えると、ベンジル位のある基質やヒドロホウ素化のような問題で行き詰まります。「最初に付く種は何か」「残る中間体はどちらが安定か」の2点を毎回考えれば、マルコフニコフ型も逆マルコフニコフ型も、転位も、同じ手順で予測できます。
よくある質問
非対称アルケンへの求電子付加で、H+ などの求電子剤が、より安定なカルボカチオンを生じる側の炭素に付くという規則です。単純なアルキル置換アルケンへの HX 付加では、その結果として H は H を多く持つ炭素に、X は置換基の多い炭素に付きます。
安定性だけでは半分です。主生成物を決めるのは第1段階(プロトン化)の速さです。プロトン化は吸熱的なので、ハモンドの仮説により遷移状態はカルボカチオンに似ます。そのため、カチオンを安定化する超共役や誘起効果が遷移状態も安定化し、より安定なカチオンを経る経路の活性化エネルギーが小さくなります。ここまで述べると説明が完結します。
例外ではなく、同じ原理の別の現れです。HBr+過酸化物では最初に Br ラジカルが付いてより安定な炭素ラジカルを経るので、Br が置換基の少ない炭素に入ります。ヒドロホウ素化では、δ+ が置換基の多い炭素に乗る向きにホウ素が置換基の少ない炭素へ付き、酸化でその位置が OH になります。最初に付く種が H から変わったために、正味の位置が逆になります。
なりません。HCl では H–Cl 結合が強く、炭素ラジカルが HCl から H を引き抜く段階が吸熱的で連鎖が続きません。HI では C–I 結合が弱く、ヨウ素ラジカルがアルケンに付加する段階が吸熱的で進みにくくなります。過酸化物効果で逆マルコフニコフ付加になるのは HBr だけです。
オキシ水銀化–脱水銀化(Hg(OAc)2 と水の後、NaBH4)を使います。中間体は三員環のメルクリニウムイオンで、開いたカルボカチオンを経ないため、酸触媒水和で起こるヒドリドシフトやアルキルシフトが起こりにくく、OH が置換基の多い炭素に入ったアルコールが得られます。
次に読むべき記事
- 「アルケンの反応と合成」完全解説|ハロゲン化・水和・還元・酸化・ラジカル重合を徹底解説
- 中間体の安定性:カルボカチオン・ラジカル・アニオン
- 反応エネルギー図の読み方|遷移状態・中間体・律速段階とハモンドの仮説
- 求核剤・求電子剤の見分け方:反応点の探し方
- アルケンの求電子付加|π結合が攻める理由とマルコフニコフ則
- ヒドロホウ素化・酸化とは?逆マルコフニコフとsyn付加・水和との違い
- アルケンのラジカル付加と重合:連鎖成長反応の基本