ICP-MSとは?原理と多原子イオン干渉の対策、ICP発光・原子吸光との違い
有機化合物の質量分析では、分子をなるべく壊さずにイオンにして、分子の質量を読みます。ICP-MS はその逆を行きます。試料を 6000〜8000 K のアルゴンプラズマに吹き込み、分子という形をいったん完全に失わせて、元素ごとのイオンだけにしてから数えるのです。
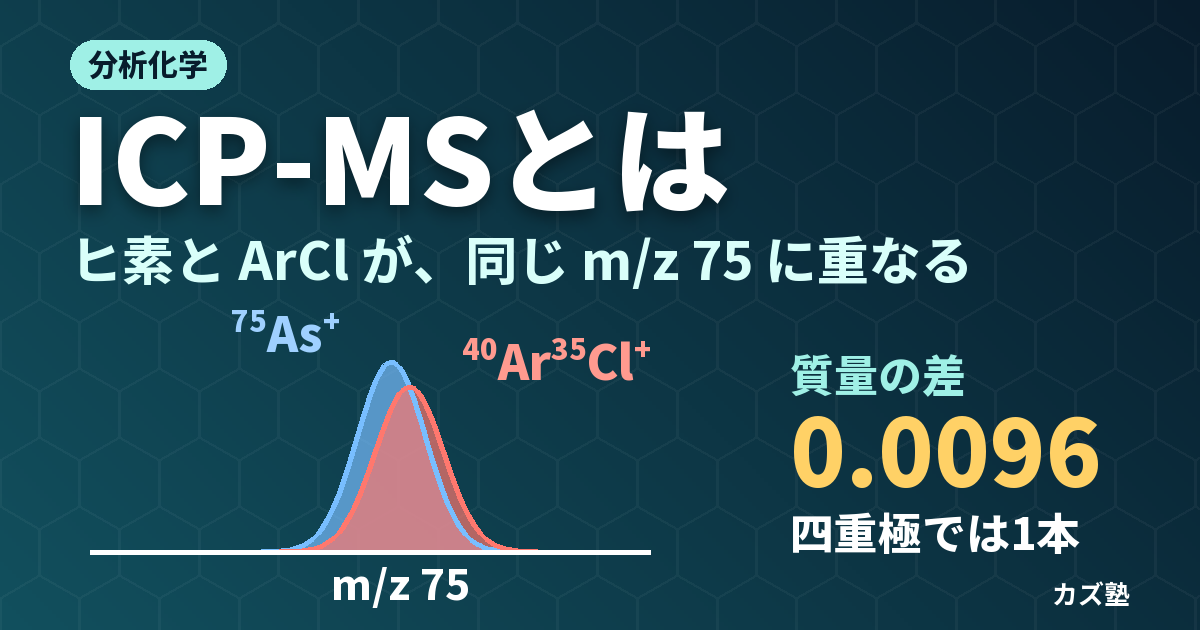
分子の情報を捨てる代わりに手に入るのは、ppb(μg/L)より下の濃度の元素を、何十種類も一度に測れる感度です。ただし、その感度をそのまま信じてよいとは限りません。アルゴンと塩素がくっついた 40Ar35Cl+ は、ヒ素 75As+ と同じ m/z 75 に現れます。この記事では、装置の部品がなぜその形をしているのかから始めて、干渉がどこで生まれ、どう取り除くのかまでを順に追います。
ICP-MSとは——プラズマでイオンにして、m/zで数える元素分析
ICP は Inductively Coupled Plasma(誘導結合プラズマ)の略です。日本薬局方の一般試験法〈2.63〉は、ICP を励起源に使う ICP 発光分光分析法と、イオン源に使う ICP 質量分析法を1つの試験法にまとめていて、後者を次のように定義しています。「ICPは良い励起源であると同時に良いイオン化源でもあることから,検出器として質量分析計を用い,ICPによりイオン化された元素をm/z 値ごとに分離してイオンのピーク強度を測定することにより,定性分析及び定量分析を行う方法をICP質量分析法という.」
この定義の主語は「元素」です。有機化合物の質量分析(質量分析とは?原理とマススペクトルの見方)が分子量・組成式・部分構造を読むための方法なのに対して、ICP-MS は「どの元素が、どれだけあるか」を読む元素分析法です。イオンを m/z(エム・オーバー・ジー。イオンの質量を電荷数で割った値)で分けるという質量分析計の仕組みは同じでも、何を見たいかがまったく違います。
なぜ分子の情報が消えるのか
プラズマの中では、霧になった試料の液滴から溶媒が飛び(脱溶媒)、残った塩や粒子が蒸発・解離して原子になり(原子化)、その原子から電子が1個はぎ取られてイオンになります(イオン化)。この間に、分子の中の結合はほぼすべて切れ、元の化合物の形は残りません(CeO+ のような酸化物イオンや ArO+ などが一部できますが、プラズマの中で新しくできたもので、元の化学形とは関係ありません)。ですから、塩化鉛として入れても硝酸鉛として入れても、出てくるのは Pb+ です。
化合物の形によらず元素の総量を測れるのは長所ですが、ヒ素が無機か有機か、クロムが 3 価か 6 価か(クロムの記事)といった化学形の違いは、ICP-MS 単独では区別できません。化学形を分けたいときは、先に HPLC などで分けてから ICP-MS に入れます(LC-ICP-MS)。
ICP-MSでわかること・わからないこと
| 知りたいこと | ICP-MS で | 理由 |
|---|---|---|
| どの元素が入っているか(定性) | わかる | 元素ごとに同位体の m/z と存在比が決まっている |
| どれだけ入っているか(定量) | わかる(検量線・内部標準法・同位体希釈法) | イオンの数がその元素の量に比例する範囲で測る |
| 同位体の比 | わかる | 同位体は質量が違うので別の m/z に分かれる |
| 化学形(価数・化合物) | 単独ではわからない | プラズマで結合がほぼすべて切れ、元の形が残らない |
| 有機分子の構造 | 対象外 | 同上。構造は NMR・EI-MS・LC-MS の仕事 |
ICP-MSの装置構成と原理
日本薬局方〈2.63〉は、ICP 質量分析計を「励起源部,試料導入部,イオン化部,インターフェース部,イオンレンズ部,質量分離部,イオン検出部及びデータ処理部」で構成されるとしています。溶液が霧になり、プラズマでイオンになり、大気圧から高真空へ引き込まれ、m/z で選ばれて数えられる。この流れに沿って、部品ごとに「なぜその形なのか」を見ていきます。
試料導入部:ネブライザーとスプレーチャンバー
ICP-MS には、ふつう溶液を入れます。溶液はネブライザー(噴霧器)で、霧吹きと同じ原理でアルゴンの気流によって細かい霧(エアロゾル)にされます。その霧はすぐにはプラズマに入らず、スプレーチャンバー(噴霧室)を通ります。スプレーチャンバーの役目は、液滴を選り分けて、細かくそろった液滴だけをプラズマへ送ることです。
なぜ大きな液滴を捨てるのでしょうか。試料がプラズマの中にいる時間は、藤森英治氏の講演資料(環境省 令和7年度環境測定分析統一精度管理調査のブロック会議、2025年。以下「藤森(2025)」)によれば約 2〜3 ms しかありません。その短い間に、溶媒を飛ばし、塩を蒸発・解離させ、原子にし、イオンにするところまで済ませなければなりません。大きな液滴は乾ききる前にプラズマを通り過ぎてしまい、イオンになる割合がばらつきます。粒をそろえることで、試料のイオン化を安定させているわけです。裏を返すと、試料溶液の大部分はプラズマに届かずに排液として捨てられます。
ICPトーチ:高周波誘導でアルゴンプラズマをつくる
トーチは三重管の構造になっていて、中心の管から試料の霧が入り、まわりの管をアルゴンが流れます(日本薬局方〈2.63〉)。トーチの先には高周波誘導コイルが巻いてあります。コイルに高周波電流(装置によって 27.12 MHz や 40.68 MHz のものがあります)を流すと、コイルの中に向きが激しく入れ替わる磁場ができ、その磁場がアルゴンの中に渦状の電場(誘導電場)をつくります。プラズマの中の電子がこの電場で加速され、アルゴン原子にぶつかってさらに電子をはじき出し、という連鎖でアルゴンの電離が続き、高温のプラズマが保たれます。コイルとプラズマが電極で直接つながっておらず、電磁誘導だけでエネルギーを渡しているので「誘導結合」と呼びます。
藤森(2025)の資料では、アルゴン ICP の温度を 6000〜8000 K、電子密度を約 1015 cm−3 としていて、アルゴン自身は約 0.1% しか電離していません。温度の値は資料や測り方、プラズマのどこを測るかで幅があります。ICP は上から見るとドーナツ形で、温度と電子密度は中心部で低く、周辺部で高くなっています。この「中心が少し冷たい」構造のおかげで、中心の管から吹き込んだ試料の霧がはじかれずにプラズマの芯へ入っていけます。
なぜ多くの元素が1価の陽イオンになるのか
理由は、イオン化エネルギーの大小関係にあります。アルゴンの第一イオン化エネルギーは 15.76 eV です。金属元素の第一イオン化エネルギーはどれもこれより小さく(ナトリウム 5.14 eV、鉄 7.90 eV、鉛 7.42 eV、水銀でも 10.44 eV。NIST の値)、アルゴンとの差は大きく開いています。アルゴンを電離させるだけのエネルギーがある環境では、それより電子を手放しやすい金属は大部分がイオンになります。藤森(2025)の資料には、アルゴン ICP の中で多くの元素が 90% 以上イオン化することを示す周期表が載っています。
ただし、全部の元素が同じようにイオンになるわけではありません。プラズマの中で原子とイオンの割合を決めるサハの電離式によれば、温度と電子密度が同じなら、イオンと原子の数の比はおおよそ exp(−E/kT)(E はイオン化エネルギー)に比例するので、イオン化エネルギーが大きい元素ほどイオンになりにくくなります。同じ資料の図では、ヒ素(9.79 eV)は約半分、セレン(9.75 eV)は約 3 割、水銀(10.44 eV)は 3 割強しかイオンにならず、イオン化率はアルゴンの準安定原子の持つエネルギー(11.5 eV・11.7 eV)のあたりを境に数%以下へ落ちています(資料はこの図に、準安定アルゴン原子が別の原子をイオンにするペニングイオン化の式を添えていて、これが説明の1つとされています)。ヒ素・セレン・水銀の感度が、イオンになりやすい金属より低くなりやすいのは、このためです。
電子が2個とれた二価イオンも、一部の元素ではできます。たとえばバリウムは、2個目の電子をとるのに要るエネルギー(Ba+ → Ba2+)が 10.00 eV で、アルゴンの 15.76 eV より小さいからです。日本薬局方〈2.63〉は、セリウムの溶液で二価イオンの生成比 140Ce2+/140Ce+ が 0.05 以下、酸化物イオンの生成比 140Ce16O+/140Ce+ が 0.03 以下になるよう条件を整えることを望ましいとしています。二価イオンや酸化物イオンは、後で見るスペクトル干渉の原因になるからです。
インターフェース:サンプリングコーンとスキマーコーン
プラズマは大気圧で燃えています。一方、四重極などの質量分離部は、イオンが気体の分子にぶつからないよう高真空に保たなければなりません(理由は質量分析とはの記事の「なぜ質量分析計には高真空が要るのか」)。この2つをつなぐのがインターフェース部で、日本薬局方〈2.63〉は「大気圧下でプラズマにより生成されたイオンを高真空の質量分離部に導入するための境界部分」で、サンプリングコーンとスキマーコーンからなると説明しています。
コーンは先端に小さな穴の開いた円錐形の金属板で、プラズマ側から順にサンプリングコーン、スキマーコーンと2枚並びます。藤森(2025)の資料では、圧力が約 105 Pa(大気圧)→ 102 Pa → 10−4 Pa と、2〜3段の差動排気で下がっていきます。小さな穴を通して少しずつ引き込み、部屋ごとにポンプで引くことで、気体の大部分を捨てながらイオンを奥へ送るのです。そのぶんイオンも失われ、同じ資料ではプラズマで生まれたイオンのうちイオンレンズまで届くのは約 1% とされています。
コーンは数千 K のプラズマに直接さらされるので、熱伝導のよい金属でつくられています(藤森資料ではニッケル・銅・白金)。塩濃度の高い試料を入れると、穴のまわりに塩が積もって穴が狭くなり、通るイオンが減っていきます。U.S. EPA Method 200.8 が溶存固形分を 0.2%(w/v)以下にするよう勧めているのは、この沈着を抑えるためです。
イオンレンズ:光と中性粒子をよける
スキマーコーンを抜けてきたのはイオンだけではありません。プラズマが出す強い光(光子)や、電荷を持たない原子も一緒に飛んできます。これらが検出器に届くと、元素とは無関係なバックグラウンドの信号になります。イオンレンズは、イオンの束を電場で絞って質量分離部へ送ると同時に、光や中性粒子によるバックグラウンドを減らすように設計されています(藤森資料が引く JIS K 0133 の図)。光と中性粒子は電場で曲がらず、イオンは曲がる。たとえばイオンの通り道を軸からずらしておけば、この差でイオンだけを先へ送れます。
質量分離部:四重極が主、高分解能型と飛行時間型も
日本薬局方〈2.63〉は、質量分離部には「多くの装置で四重極型の質量分析計が採用されている」と書いています。4本の棒状電極に直流と高周波の電圧をかけ、決めた m/z のイオンだけを通す方式です(仕組みは LC-MS の記事の「四重極:決めたm/zだけを通すフィルター」)。ICP-MS では、日本薬局方が質量分解能の目安を「測定ピークの10%の高さにおけるピーク幅が0.9以下」としていて、整数の m/z どうしを分けられる程度の分解能(単位分解能)です。m/z 75 なら 75 ÷ 0.9 ≒ 83 で、日本薬局方の規定はピーク幅の上限なので、分解能はおよそ 80 以上ということになります。
このほか、磁場と電場を組み合わせた二重収束型の高分解能 ICP-MS や、飛行時間(TOF)型の ICP-MS もあります。TOF 型は、JIS K 0133 の改正の議論で新しい技術として項目に加えられています(JAIMA の議事録抜粋)。どの方式でも、元素の測定に使う m/z は数〜二百数十なので、有機分子の質量分析とは扱う範囲がまったく違います。
検出部:イオンを1個ずつ数える
検出器は二次電子増倍管です。イオン1個が当たると電子がなだれのように増え、パルスとして数えられます。濃度の高い試料でパルスが数えきれなくなる領域は、増幅した電流そのもの(アナログ信号)で測り、両者をつないで使います(藤森資料)。同じ資料は、ICP-MS の検量線の直線範囲を 6〜9 桁としていて、低濃度と高濃度で検出のしかたを切り替えることがこの広さを支えています。
スペクトル干渉——同じm/zに別のイオンが来る
ICP-MS は m/z だけで元素を見分けるので、目的元素と同じ m/z に別のイオンが来ると、その分だけ信号が上乗せされ、結果が高く出ます。これをスペクトル干渉といいます。日本薬局方〈2.63〉は、スペクトル干渉を同重体干渉・多原子イオンによる干渉・二価イオンによる干渉の3つに分けています。
同重体干渉:別の元素の同位体が同じ質量数を持つ
質量数が同じ別元素の同位体(同重体)が重なるものです。日本薬局方〈2.63〉の例は、40Ca に対する 40Ar、204Pb に対する 204Hg です。カルシウムでいちばん多い同位体 40Ca(存在度 96.9%)が、プラズマの主成分 40Ar(99.6%)とまともに重なるので、何も手を打たなければカルシウムは m/z 40 では測れません。
多原子イオン干渉:アルゴンや溶媒・マトリックスからできるイオン
プラズマの中や、プラズマがコーンに当たって冷えるあたりでは、アルゴン・水・酸・試料中の主成分が結びついた多原子イオンができます。日本薬局方〈2.63〉は、40Ar16O、40Ar16O1H、40Ar2 がそれぞれ 56Fe、57Fe、80Se の測定に干渉すると書いています。EPA Method 200.8 の表には、塩化物から 35ClO+(m/z 51・バナジウム)、Ar35Cl+(m/z 75・ヒ素)、硫酸から SO+、リン酸から PO+、ナトリウムから ArNa+(m/z 63・銅)などが並んでいます。
二価イオン干渉:m/zが半分のところに現れる
m/z は質量を電荷数で割った値なので、電荷が 2 のイオンは質量数の半分の m/z に現れます。日本薬局方〈2.63〉は、二価イオンによる干渉を「試料溶液中に測定対象元素の2倍の質量数の同位体を持つ元素が共存する場合に干渉を生じる」と説明しています。藤森(2025)の資料の例は 138Ba2+ による 69Ga+ への干渉です。藤森資料が紹介する環境省の統一精度管理調査でも、ストロンチウムの二価イオン(86Sr2+・88Sr2+)がカルシウムの m/z 43・44 に重なった例や、希土類元素の二価イオンがヒ素の m/z 75 に重なった例が報告されています(質量数 150 のネオジムやサマリウムの同位体は、2価になると m/z 75 に来ます)。
なぜ四重極では分けられないのか
干渉イオンと目的イオンの質量は、整数では同じでも、小数点以下まで見るとわずかに違います。原子の質量が整数からずれる理由は質量分析とはの記事の「なぜ原子の質量は整数からずれるのか」で説明しました。NIST の同位体の質量から計算すると、次のようになります(電子の質量は両方に同じように効くので省きました)。
| 目的イオン | 干渉イオン | 質量の差 | 分けるのに要る分解能 m/Δm |
|---|---|---|---|
| 56Fe+(55.9349) | 40Ar16O+(55.9573) | 0.0224 | 約 2500 |
| 69Ga+(68.9256) | 138Ba2+(m/z 68.9526) | 0.0271 | 約 2500 |
| 75As+(74.9216) | 40Ar35Cl+(74.9312) | 0.0096 | 約 7800 |
| 80Se+(79.9165) | 40Ar2+(79.9248) | 0.0082 | 約 9700 |
| 40Ca+(39.96259) | 40Ar+(39.96238) | 0.0002 | 約 19 万 |
| 204Pb+(203.9730) | 204Hg+(203.9735) | 0.0005 | 約 45 万 |
四重極の分解能では、m/z 75 の窓に入ったイオンは、ヒ素も ArCl+ も1本のピークとして数えられてしまいます。高分解能型なら分解能を上げて分けることができ、藤森(2025)の資料には中分解能(m/Δm 約 5000)で 56Fe+ と 40Ar16O+ を分離したプロファイルが載っています。ただし、同じ資料は利用できる分解能を 10000 程度としています。上の表のとおり、ヒ素と ArCl+ はその上限に近く、同重体どうしは桁違いに足りません。分解能を上げるにはスリットを狭めて通すイオンを絞ることになるので、感度とも引き換えになります。同重体は質量分析計の分解能では分けられないので、干渉のない別の同位体を選ぶか、次に見るセルや補正式で対処します。
ヒ素がとくに厄介な理由——逃げる同位体がない
鉄なら、56Fe が ArO+ で使えなければ 54Fe や 57Fe に逃げる手があります(それぞれ別の干渉はありますが)。ところがヒ素は、天然には 75As の1種類しかない単核種元素です(NIST の存在度は 1)。ほかの m/z に逃げられないので、Ar35Cl+ の重なりを何らかの方法で除くしかありません。日本薬局方〈2.66〉元素不純物の ICP-MS の手順にも、「マトリックスによる干渉(例:ヒ素の検出における塩化アルゴンの干渉)を補正するために適切な対策を講じなければならない」という注が付いています。
セルを使わない古典的な方法が、補正式です。EPA Method 200.8 は、ヒ素の値を次の式で求めるとしています(C は各 m/z の、ブランクを引いた信号)。
As = C(75) − 3.127 × [ C(77) − 0.815 × C(82) ]
この式の意味は、塩素の同位体比から読み解けます。塩素には 35Cl(75.76%)と 37Cl(24.24%)があるので、m/z 75 の 40Ar35Cl+ ができれば、同時に m/z 77 に 40Ar37Cl+ もできます。その比は塩素の同位体比そのもので、75.76 ÷ 24.24 = 3.125 です。そこで m/z 77 の ArCl+ の量を測り、約 3.13 倍して m/z 75 に乗っている ArCl+ を見積もり、差し引くのです(EPA の係数 3.127 も同じ比で、存在比を 75.77% と 24.23% として計算すると 3.127 になります。存在比の値は改訂で少し動いています。EPA は、実際の比を試薬ブランクから求めてもよいとしています)。ただし m/z 77 にはセレンの 77Se も来るので、それを 82Se の信号から見積もって先に引いておく、というのが角かっこの中身です。同位体比が元素ごとに決まっていることを、干渉の見積もりに使っているわけです。補正が大きくなるほど誤差も大きくなるので、塩化物の多い試料ではこの方法には限界があります(藤森資料も「干渉が大きい場合には補正不可能」としています)。
コリジョン・リアクションセルとトリプル四重極
補正式より根本的な対策が、質量分離部の手前に置いた小部屋(セル)にガスを入れ、干渉イオンをそこで取り除くコリジョン・リアクションセルです。日本薬局方〈2.63〉は、セルに「水素,ヘリウム,アンモニア又はメタンなどのガス」を導入して多原子イオンによる干渉を抑えられると書いています。使い方は大きく2つ、ぶつけて落とす(コリジョン)か、反応させて変える(リアクション)かです。
コリジョン(衝突)モードと運動エネルギー弁別
セルにヘリウムを入れると、イオンはヘリウム原子と何度もぶつかりながら進みます。ここで効くのが大きさの違いです。同じ m/z 75 でも、75As+ は原子1個のイオン、40Ar35Cl+ は原子2個がつながったイオンで、後者のほうが図体が大きい(衝突断面積が大きい)ので、ヘリウムとぶつかる回数が多くなります。ぶつかるたびに運動エネルギーを失うので、セルを出るころには ArCl+ のほうが遅くなっています。そこでセルの出口に小さな電位の壁(藤森資料では 3 V 程度)を置くと、エネルギーの残っているヒ素イオンは越え、エネルギーを失った多原子イオンは越えられずに除かれます。これを運動エネルギー弁別(KED)といいます。
「大きいほどエネルギーを失う」という理屈はどの多原子イオンにも効くので、干渉の種類を1つずつ調べなくてもまとめて減らせます。ArNa+ のような弱く結合した多原子イオンが衝突でばらばらになる効果もあります(藤森資料の 40Ar23Na+ と 63Cu の例)。
リアクション(反応)モード——反応するかどうかは反応熱が目安
もう1つは、干渉イオンか目的イオンの片方だけが反応するガスを選ぶ方法です。例として、カルシウムを m/z 40 で測るための水素を見ます。Ar+ と H2 の反応には、H 原子を受け取って ArH+ になる経路(H 原子移動。プロトン移動とも呼ばれます)と、電子が移る経路(電荷移動)の2つがあり、発熱はそれぞれ約 1.5 eV と約 0.33 eV です(Michaelsen ら, J. Chem. Phys. 2017)。
Ar+ + H2 → ArH+ + H   H 原子移動(約 1.5 eV の発熱)
ArH+ + H2 → H3+ + Ar   続いて起こる反応
Ar+ + H2 → Ar + H2+   電荷移動(約 0.33 eV の発熱)
Ca+ + H2 → (進まない)
どちらの経路でも、m/z 40 にいた Ar+ は ArH+ か中性の Ar に変わるので、m/z 40 から除かれます。できた ArH+ も、さらに H2 と反応して H3+ と Ar になります(星間化学の反応網でも、Ar+ + H2 は速度定数 約 10−9 cm3/s の速い反応として扱われています。Das ら, ApJ 2020)。
電荷移動の熱収支は、イオン化エネルギーで読めます。電子を受け取る Ar+ は 15.76 eV を取り戻し、H2 はイオン化エネルギー 15.43 eV(NIST)を払って電子を手放すので、差し引き約 0.33 eV の発熱です。一方、Ca+ が取り戻せるのはカルシウムのイオン化エネルギー 6.11 eV だけなので、電荷移動には約 9.3 eV 足りません。CaH+ をつくる H 原子移動も、H–H 結合(4.48 eV)を切るぶんを Ca+–H 結合で取り戻せなければ進みません。藤森資料は Ca+ + H2 を反応熱から見て起こらない(吸熱の)側に分類していて、反応が起こるかどうかは反応熱から予測できると整理しています。こうして m/z 40 では Ar+ だけが除かれ、Ca+ が残ります。同じ水素で、40Ar2+ は ArH+ に変わり、Se+ は反応しないので、セレンの m/z 80 も測れるようになります(藤森資料)。
ヒ素では逆向きの発想をとります。セルに酸素を入れると、As+ は O2 と反応して AsO+(m/z 91)になりますが、ArCl+ は反応しません。目的イオンのほうを、干渉のない m/z へ引っ越させるのです(マスシフト)。
トリプル四重極(ICP-MS/MS):入口でもう1回選ぶ
マスシフトには落とし穴があります。引っ越し先の m/z 91 には、もともと 91Zr+(ジルコニウムの同位体の1つ、存在度 11.2%)のような別のイオンがいるかもしれません。四重極が1段しかない装置では、プラズマから来たすべてのイオンがセルに入るので、m/z 91 で測ると AsO+ と Zr+ が混ざります。
そこで、セルの前にもう1段の四重極(Q1)を置き、m/z 75 のイオンだけをセルに入れるのがトリプル四重極型(ICP-MS/MS)です。Q1 で 91Zr+ は入口で落とされ、セルには As+ や ArCl+ など m/z 75 のイオンだけが入ります。酸素で As+ だけが AsO+ になり、後ろの四重極を m/z 91 に合わせれば、「入口で 75、出口で 91」という組み合わせを満たすイオンだけが数えられます(藤森資料の図)。
LC-MS の三連四重極(LC-MS/MS の MRM)と形は似ていますが、セルの役目が違います。LC-MS/MS では衝突室で分子を壊してプロダクトイオンをつくり、その壊れ方で化合物を見分けます。ICP-MS/MS のセルは、元素のイオンを壊すのではなく、干渉イオンを消すか、目的イオンの質量をずらすために使います。呼び方も違い、藤森資料の図では ICP-MS/MS の後ろの四重極を Q2 と呼んでいます。LC-MS/MS の三連四重極は Q1・q2(衝突室)・Q3 と呼ぶので、同じ「Q2」でも指すものが違います。
セルは万能ではありません。藤森(2025)の資料は、スペクトル干渉が問題にならなければガスを入れないほうが高感度で、とくに低質量側で差が大きいと示しています。ガスとの衝突で目的のイオンも散らされるからです。元素ごとに、ガスなし・ヘリウム・水素などのモードを使い分けます。
非スペクトル干渉(マトリックス効果)と内部標準法
スペクトル干渉は「よその信号が上乗せされる」問題でした。これとは別に、試料に大量の共存成分(マトリックス)があると、目的元素の信号そのものが小さくなることがあります。日本薬局方〈2.63〉はこれを非スペクトル干渉と呼び、液の粘性や表面張力の違いで噴霧の効率が変わる物理干渉、共存元素の電離で電子密度が変わるイオン化干渉に加え、ICP-MS 特有のものとしてマトリックス干渉を挙げています。マトリックス干渉は「多量の共存元素が存在すると測定対象元素のイオンカウント数が一般的に減少する現象である.この傾向は,共存元素の質量数が大きく,その濃度が高いほど,また,測定元素の質量数が小さいほど顕著に表れる.」と説明されています。
なぜ重い共存元素ほど、軽い元素の信号を下げるのか
藤森(2025)の資料は、この現象を、インターフェースとイオンレンズで起こる空間電荷効果(イオン密度が高くなることによる静電反発)とし、質量数の大きいイオンほど影響を与え、質量数の小さいイオンほど影響を受けると説明しています。
なぜそうなるかは、一般に次のように説明されます。スキマーコーンを抜けたあと、軽い電子は先に散ってしまい、イオンの束は正電荷が詰まった状態になります。正電荷どうしは反発するので、束は外へ広がろうとします。このとき束の大部分を占めるのは、大量にある共存元素のイオンです。
束の中のイオンはプラズマから吹き出す噴流に乗って、質量によらずほぼ同じ速さで飛び出してくるとされます。速さが同じなら、運動エネルギーと運動量は質量に比例します。重いイオンは慣性が大きいので反発されても軸から外れにくく、軽いイオンは同じ力で簡単に押し出されて、イオンレンズの先へ届かなくなります。だから「重いマトリックスが多いほど」「軽い目的元素ほど」信号が下がるのです。同じ試料の中でも、軽い元素と重い元素で信号の下がり方が違うことになります。
内部標準法:同じように下がる元素を物差しにする
対策の基本が内部標準法です。試料にも検量線用の標準液にも、もともと試料に含まれない元素(内部標準元素)を同じ濃度で加え、目的元素の信号を内部標準元素の信号で割った比で検量します。噴霧効率の変化や信号のドリフト、マトリックスによる抑制が、目的元素と内部標準元素に同じ割合でかかっていれば、比をとることで打ち消されます(比をとると誤差が消える理屈と、内部標準法・標準添加法の使い分けは検量線とは?絶対検量線法・内部標準法・標準添加法の違い)。
計算の流れを、計算練習用の仮の数値で確かめます(実際の定量では、日本薬局方〈2.63〉のとおり4種類以上の濃度の標準液で検量線をつくります。ここでは原点を通る直線とみなし、1点で考えます)。
【計算練習用の仮の数値】Cd(m/z 111)を、内部標準元素 In(m/z 115)で補正する
標準液(Cd 1.00 μg/L):Cd 20,000 cps、In 100,000 cps → 比 0.200
試料溶液        :Cd 12,000 cps、In  80,000 cps → 比 0.150

内部標準法 :1.00 μg/L × 0.150 ÷ 0.200 = 0.75 μg/L
補正しない場合:1.00 μg/L × 12,000 ÷ 20,000 = 0.60 μg/L(2割低く出る)
※ In は質量の近さで選んだ例。イオン化エネルギーは Cd(8.99 eV)と In(5.79 eV)で離れている
試料では In の信号が標準液の 80% に下がっています。同じ溶液にいる Cd も同じ割合で下がったとみなすので、比で見れば下がる前の値に戻せます。この「同じ割合で下がる」が成り立つかどうかが、内部標準元素の選び方の核心です。
内部標準元素の選び方
日本薬局方〈2.63〉は、ICP 質量分析法の内部標準元素について「測定対象元素と,スペクトル干渉を起こさず,同程度のイオン化効率及び質量数を有する元素が望ましい」としています。藤森(2025)の資料は、選ぶポイントとして、試料に含まれていないこと、目的元素にスペクトル干渉を与えず共存成分からも受けないこと、目的元素と質量数が近いこと、リアクションガスと反応しないこと、第一イオン化エネルギーが近いことの5つを挙げています。
それぞれに理由があります。質量数を近づけるのは、空間電荷効果が質量によって違う割合で効くからです。イオン化エネルギーを近づけるのは、プラズマの温度や電子密度が変わったときのイオン化率の変わり方が、イオン化エネルギーで違うからです。試料に含まれていてはいけないのは、加えた量より多く見えて比がずれるからです。EPA Method 200.8 は、内部標準にスカンジウム・イットリウム・インジウム・テルビウム・ビスマスの5元素を使う手順を示しています。45Sc・89Y・115In・159Tb・209Bi と、軽い側から重い側まで散らばっていて、目的元素ごとに質量の近いものを選べる組み合わせです。
同位体比分析と同位体希釈法
日本薬局方〈2.63〉が ICP 発光に対する ICP-MS の特長として挙げるのが「同位体分析ができる」ことです。光の波長では同じ元素の同位体はほとんど区別できませんが、質量分析計なら同位体は別の m/z に分かれて数えられます。
同位体比が「情報」になる例——鉛
鉛の同位体のうち 206Pb・207Pb・208Pb は、それぞれ 238U・235U・232Th の放射壊変の終点としても生まれます。そのため、鉛の同位体比は産地(鉱床)によって違うことがあり、試料中の鉛の由来を探る手がかりに使われます。逆に、鉛の濃度だけを知りたいときには、この「同位体比がばらつく」性質が邪魔になります。EPA Method 200.8 が鉛を 206Pb・207Pb・208Pb の信号を足し合わせて求めるのは、同位体の比のばらつきの影響を受けないようにするためです(同位体存在比の考え方は質量分析とはの記事の同位体パターンの節と同じです)。204Pb を使うときは、前に見た 204Hg の同重体干渉に注意が要ります。
同位体比を正確に測るときは、軽いイオンと重いイオンで装置の通りやすさが少し違う(質量差別効果)ことを、同位体比がわかっている標準で確かめて補正します。
同位体希釈法の原理
同位体希釈法は、天然とは違う同位体組成をもつ濃縮同位体(スパイク)を量を正確に決めて試料に加え、混ざったあとの同位体比を測って、もともとあった元素の量を求める方法です。日本薬局方〈2.63〉は、この方法を「濃縮同位体の添加量と濃縮同位体混合試料溶液の同位体比の測定のみで定量が可能であるため,分析精度が高く,非スペクトル干渉の影響を受けないことが特長である」と説明し、天然に安定同位体が2つ以上ある元素に使えるとしています。単核種のヒ素には使えないわけです。ただし、影響を受けないのは非スペクトル干渉で、同じ m/z に重なるスペクトル干渉は比そのものをずらすので、別に除いておく必要があります。
式は物質量の収支から導けます。同位体 a と b をもつ元素について、試料中の元素の物質量を Nx、その同位体存在比を ax・bx、加えたスパイクの物質量を Ny、存在比を ay・by とします。混ぜたあとの同位体比 Rm(b の数 ÷ a の数。分解能の R とは別の記号です)は、
Rm = (Nxbx + Nyby) ÷ (Nxax + Nyay)

これを Nx について解くと
Nx = Ny × (by − Rmay) ÷ (Rmax − bx)
右辺にあるのは、加えたスパイクの量と、天然とスパイクの存在比(どちらも既知)と、測った比 Rm だけです。信号の絶対値はどこにも出てきません。マトリックスで信号が2割下がっても、63Cu も 65Cu も同じ元素の同位体なので同じように下がり、比 Rm はほとんど変わりません。これが「非スペクトル干渉の影響を受けない」理由です。さらに、スパイクを加えて試料とよく混ぜ、化学形をそろえたあとなら、前処理で元素の一部を失っても比は変わらないので、回収率の誤差も効きません。なお、Rm には、前に見た質量差別効果を補正した値を使います。
【計算練習用の仮の数値】銅(a = 63Cu、b = 65Cu)
天然の存在比 :ax = 0.6915、bx = 0.3085(NIST)
スパイクの存在比:ay = 0.010、by = 0.990(65Cu を濃縮したものと仮定)
加えたスパイク :Ny = 1.000 × 10⁻⁸ mol
混合後に測った比:Rm = 65Cu/63Cu = 1.200

Nx = 1.000 × 10−8 × (0.990 − 1.200 × 0.010) ÷ (1.200 × 0.6915 − 0.3085)
  = 1.000 × 10−8 × 0.978 ÷ 0.5213
  ≒ 1.876 × 10⁻⁸ mol → × 63.546 g/mol ≒ 1.19 μg

検算:65Cu = 1.876 × 10−8 × 0.3085 + 0.990 × 10⁻⁸ ≒ 1.569 × 10⁻⁸ mol
   63Cu = 1.876 × 10−8 × 0.6915 + 0.010 × 10⁻⁸ ≒ 1.307 × 10⁻⁸ mol → 比 1.200
式の分母 Rmax − bx を見ると、Rm が天然の比(bx/ax = 0.446)に近いと分母が 0 に近づき、Rm のわずかな測定誤差が結果を大きく動かすことがわかります。スパイクが少なすぎても、天然の比からほとんど動かないので同じことが起こります。混合後の比が、天然とスパイクの比の間のほどよいところに来るようにスパイクの量を決めるのは、このためです。
前処理——溶液にして、汚さない
分解の方法
ICP-MS には溶液を入れるので、固体や有機物の試料は分解して溶液にします。日本薬局方〈2.63〉は、医薬品原薬などの有機物を試料とする場合、通例、乾式灰化法か湿式分解法で有機物を灰化・分解し、残りを少量の硝酸か塩酸に溶かすとしています。分解しにくい試料は、密閉した加圧容器の中でマイクロ波分解装置を使って分解できます。〈2.66〉元素不純物は、密閉容器内分解が揮発性の不純物の損失を最小限にできる方法だとしています。開放容器で加熱すると、水銀のように揮発しやすい元素が逃げてしまうからです。
密閉容器での分解は、内部の圧力が上がるので、操作は安全側に組みます。〈2.66〉の例では、試料に濃い酸を加えたあと、ドラフトチャンバー内で緩く覆った状態でしばらく置いて前分解し、それから酸を足して密閉して分解しています。最初の反応で出るガスを、密閉する前に逃がしておく意味があると読めます。容器と装置は、製造業者の使用手順に従います。少量の有機溶媒を含む液体試料は前処理なしで入れられますが、炭素がトーチやインターフェースに積もるのを防ぐために酸素を加える方法があります(〈2.63〉)。
硝酸が好まれる理由
EPA Method 200.8 は、多原子イオン干渉を最小にするため ICP-MS には硝酸が好ましいとしています。理由は、酸の元素がそのまま多原子イオンの材料になるからです。硝酸の H・N・O は、もともとプラズマに入ってくる水や空気にも含まれる元素で、ArO+ や ArN+ は硝酸を使わなくてもできています。一方、塩酸を使えば Cl から ArCl+・ClO+ が、硫酸なら S から SO+ が、リン酸なら PO+ が新しく加わります。ただし EPA も、アンチモンや銀を溶液中に安定に保つには塩酸が要ると注記していて、その場合は塩化物の干渉を補正するとしています。目的元素が溶液の中で安定にいられることと、干渉を増やさないことの両方を見て酸を選びます。
汚染を防ぐ
ppb より下を測る分析では、測る前に入り込む汚染が結果を左右します。日本薬局方〈2.63〉は、水に導電率 1 μS·cm−1(25 °C)以下の ICP 分析用水を使い、試薬も ICP 分析に適した高品質のものを使うとしています。藤森(2025)の資料には、新品のペリスタルティックポンプ用チューブに硝酸を流すと亜鉛が溶け出してくる例や、局所的にクリーンな環境を整える対策が紹介されています。前の試料の元素が装置に残って次の試料に出てくるメモリー効果にも注意します。また、〈2.66〉は、水銀を測るときは必要に応じて適切な安定剤を加えるとしています。
ICP発光分光分析(ICP-OES)・原子吸光との違い
ICP 発光分光分析法(ICP-OES。ICP-AES とも書きます)は、ICP-MS と同じプラズマ・同じ試料導入部を使います(日本薬局方〈2.63〉は、ICP-MS の励起源部・試料導入部・イオン化部を ICP 発光のそれと「同一の構造」としています)。違うのは、プラズマから出てくるもののうち光を測るか、イオンを測るかです。ICP-OES は、励起された原子やイオンが基底状態に戻るときに出す元素固有の波長の光を分光器で分けて、その強さを測ります。原子吸光は、炎や電気加熱炉で原子にした試料に、目的元素の中空陰極ランプの光を通し、吸収された量(吸光度)を測ります(〈2.23〉。吸光度そのものの考え方はランベルト・ベールの法則の記事)。原子吸光の原理(中空陰極ランプ・原子化法・干渉)は原子吸光分析の記事で説明しています。
| 比べる点 | ICP-MS | ICP-OES | 原子吸光(フレーム/電気加熱) |
|---|---|---|---|
| 測るもの | m/z ごとのイオンの数 | 元素固有の発光線の強さ | 元素固有の光の吸収(吸光度) |
| 濃度の目安 | ppb〜ppt(ng/mL〜pg/mL) | μg/mL〜ng/mL | フレーム mg/L、電気加熱 μg/L〜ng/L |
| 検量線の直線範囲 | 6〜9 桁 | 4〜5 桁 | 2 桁程度まで |
| 多元素の同時分析 | できる | できる | できない(1回に1元素。ランプを替える) |
| 同位体の区別 | できる(同位体比・同位体希釈法) | ふつうはしない | ふつうはしない |
| 主な干渉 | 同重体・多原子イオン・二価イオン、マトリックス効果 | 発光線の重なり、物理干渉・イオン化干渉 | バックグラウンドの吸収など(〈2.23〉はバックグラウンド補正部を備えた装置を挙げる) |
| 塩濃度の高い試料 | コーンに積もる。溶存固形分 0.2% 以下が目安(EPA 200.8)。高塩対応をうたう装置もある | コーンが無いぶん高塩に強い(ネブライザー・インジェクターへの塩の析出には注意)。非スペクトル干渉にも注意 | 原子化の方式(フレーム・電気加熱)によって違う |
| 初期投資(メーカー資料) | いちばん高い | 中程度 | フレームは低い、電気加熱は中〜やや高い |
表の出典:ICP-MS・ICP-OES の濃度と直線範囲は藤森(2025)、原子吸光の濃度と直線範囲・多元素分析・初期投資は Thermo Fisher Scientific の比較資料(2025)、塩濃度は EPA Method 200.8。数値は元素・装置・試料で変わる目安です。同じメーカー資料は最新の ICP-MS で溶存固形分を最大 25% まで扱えるとしていて、上限は装置の仕様で確かめます。
同じプラズマなのに、ICP-MSのほうが感度が高い理由
ICP-OES では、目的元素の発光線を、プラズマ自身が出す強い光(アルゴンの発光線や連続光)を背景にして測ります。ICP-MS では、元素のイオンを1個ずつ数え、元素が存在しない m/z では背景がほとんど0になります。日本薬局方〈2.63〉の装置の目安を使うと、この差が数字で見えます。感度は 1 μg/L 当たり数万 cps、バックグラウンド(m/z 4・8・220 など、ふつう試料由来のイオンが来ない m/z。日本薬局方は「天然には存在しない元素のm/z 値」と表現)は 10 cps 以下が望ましいとされています。計算練習用の仮の数値として、1 μg/L で 30,000 cps なら、1 ng/L(1000 分の 1)でも 30 cps で、背景の 10 cps と比べられる大きさです。背景が小さいから、小さな信号を見分けられるわけです(検出限界の考え方は検出限界と定量限界の違いと求め方)。実際の検出限界は、この計算だけでは決まらず、ブランクの汚染や干渉にも左右されます。
使い分けの考え方
- ppb より下の濃度・同位体比・多元素を一度に:ICP-MS。ただし塩濃度・干渉・汚染の管理が要る
- ppm〜ppb の多元素・主成分から微量成分まで:ICP-OES。発光線を選び直して干渉を避けられる
- 決まった数元素だけ・装置を安く:原子吸光。1元素ずつ測る
日本薬局方〈2.66〉元素不純物も、分析手順1を ICP-OES、分析手順2を ICP-MS とし、原子吸光光度法などもバリデートされていれば使えるとしています。どれか1つが常に上というより、必要な濃度・元素の数・試料の塩濃度で選ぶものです。
ICP-MSの用途——医薬品の元素不純物・環境・材料
医薬品の元素不純物(ICH Q3D・日本薬局方〈2.66〉)
医薬品の中の金属などの不純物は、ICH Q3D(元素不純物ガイドライン)で、元素ごとに許容一日曝露量(PDE)を決めて管理するようになりました。日本薬局方〈2.66〉は、元素不純物の起源として、原薬の合成過程の触媒のように意図的に加えたものの残留物、原薬や添加剤に含まれる天然由来の不純物、製造機器や容器から混入するものを挙げています。
ICH Q3D(R2) は、元素を毒性と製剤に入る可能性で分類しています。Class 1 は As・Cd・Hg・Pb(ヒ素・カドミウム・水銀・鉛)で、すべての起源・投与経路について評価します。Class 2A は Co・Ni・V、Class 2B は Ag・Au・Ir・Os・Pd・Pt・Rh・Ru・Se・Tl で、2B は意図的に加えない限りリスク評価から外してよいとされています。パラジウムや白金は、鈴木・宮浦カップリングのような遷移金属触媒の反応で意図的に使われるので、使った工程があれば評価の対象になります。Class 3 は Ba・Cr・Cu・Li・Mo・Sb・Sn です。
なぜ ICP-MS のような方法が要るのかは、旧来の試験と比べるとわかります。日本薬局方〈1.07〉重金属試験法は、「酸性で硫化ナトリウム試液によって呈色する金属性混在物」を、まとめて鉛の量として比べる限度試験です。どの元素が何 ppm かはわかりません。一方、ICH Q3D は、特に妥当性を示さない限り、リスク評価で管理対象とした元素不純物ごとに特異的な試験を求めています。薬局方の分析手順1・2 が ICP-OES と ICP-MS なのは、元素ごとに、低い濃度まで、多元素をまとめて測れるこの2つがその要求に合うからだと考えられます。日本薬局方の通則34は、製剤などで元素不純物の管理を行った場合には、各条の重金属・ヒ素などの管理は要しないとしています。
環境水・材料・そのほか
環境分析では、水や大気の粒子に含まれる微量の金属の測定に ICP-MS が使われています。環境省の統一精度管理調査の資料(藤森 2025)には、模擬排水の鉛や模擬大気試料の多元素を ICP 質量分析法で測った各機関の結果が並んでいて、干渉や測定条件による値のずれが検討されています。このほか、JIS K 0133 の改正の議論では、超純水や半導体の試料、固体を直接削って入れるレーザーアブレーション、LC-ICP-MS などが扱われています(JAIMA の議事録抜粋)。
試験・院試での問われ方
機器分析の科目や院試で ICP-MS が出るときは、次のような形が考えられます。
- 原理:多くの元素が1価の陽イオンになる理由(Ar 15.76 eV との比較)、インターフェースが要る理由
- 干渉と対策:ArCl+ と As+、ArO+ と Fe+、Ar+ と Ca+ に、セル・高分解能・同位体の選び直し・補正式のどれが効くか
- 計算:R = m/Δm、内部標準法の比、同位体希釈法の物質量の収支
- 比較:ICP-OES・原子吸光との、測るもの・感度・多元素・同位体・塩濃度の違い
まとめ
よくある質問
ICP-MS(誘導結合プラズマ質量分析)は、試料の溶液を霧にしてアルゴンプラズマに入れ、6000〜8000 K ほどの高温で原子・イオンにばらし、できたイオンを質量分析計で m/z ごとに数えて元素を定性・定量する分析法です。ppb より下の微量の元素を多元素まとめて測れ、同位体の比も測れます。プラズマの中で結合がほぼすべて切れ、元の化合物の形は残らないので、価数や化学形は単独ではわかりません。
どちらも同じアルゴンプラズマと試料導入部を使いますが、ICP-OES はプラズマ中の原子・イオンが出す元素固有の光の波長と強さを測り、ICP-MS はプラズマでできたイオンを m/z で分けて数えます。ICP-MS は背景の信号が小さいので感度が高く、同位体も区別できます。一方、ICP-MS はイオンをコーンの小さな穴から真空へ引き込むため、塩濃度の高い試料ではコーンが詰まりやすく、多原子イオンなどのスペクトル干渉にも注意が要ります。
プラズマのアルゴンや、溶媒・酸・試料の成分が結びついてできたイオンが、目的元素と同じ m/z に重なる干渉です。例として、塩化物を含む試料でできる 40Ar35Cl+(m/z 75)がヒ素 75As+ に重なるもの、40Ar16O+(m/z 56)が鉄 56Fe+ に重なるものです。質量の差は約 0.01〜0.02 で、四重極では分けられないため、ヘリウムで多原子イオンを減らすコリジョンモード、水素や酸素と反応させるリアクションモード、トリプル四重極、高分解能型、補正式などで対処します。
ICP-MS の信号は、噴霧の効率の変化、時間とともに起こるドリフト、共存成分による信号の低下(マトリックス効果)で変わりやすいからです。試料と標準液に同じ濃度の内部標準元素を加え、目的元素との信号の比で検量すると、両者に同じ割合でかかった変化は打ち消されます。マトリックス効果は質量やイオン化エネルギーによって効き方が違うので、内部標準元素には、試料に含まれず、目的元素と質量数・イオン化エネルギーが近く、スペクトル干渉を受けない元素を選びます。
同位体希釈法は、同位体組成を変えた濃縮同位体を量を決めて加え、混ざったあとの同位体比だけから元の量を計算するからです。マトリックスで信号が下がっても、同じ元素の同位体どうしは同じ割合で下がるので、比はほとんど変わりません。計算式に信号の絶対値が入らないため、日本薬局方〈2.63〉も、この方法は非スペクトル干渉の影響を受けないとしています。ただし、安定同位体が2つ以上ある元素にしか使えず、単核種のヒ素には使えません。
関連記事
機器分析の全体像は機器分析総まとめにまとめています。
- 質量分析とは?原理とマススペクトルの見方・同位体パターン・精密質量
- LC-MSとは?原理・ESIとAPCIの違い・LC-MS/MSとマススペクトルの読み方
- 検量線とは?絶対検量線法・内部標準法・標準添加法の違いと使い分け
- 検出限界と定量限界の違いと求め方|S/N比・3.3σ/S・分析法バリデーション
- ランベルト・ベールの法則とは?吸光度・透過率・モル吸光係数の求め方
- HPLCとは?原理・順相と逆相の違い・保持時間とクロマトグラムの読み方
- ヒ素 As の元素図鑑
- 原子吸光分析とは?原理・中空陰極ランプ・原子化法・干渉とICPとの違い