転位反応とは?一覧と分類|1,2-転位・シグマトロピー転位と巻矢印の書き方
有機化学の教科書を最後まで読むと、「〇〇転位」という名前の反応が十数個たまります。ピナコール転位、ベックマン転位、ホフマン転位、クルチウス転位、シュミット転位、ウォルフ転位、クライゼン転位……。名前と試薬の組み合わせで1つずつ覚えようとすると、試験の直前に混ざりがちです。「シクロヘキサノンからラクタムができたのはベックマンだったか、シュミットだったか」「ラクトンができるのはどれだったか」という迷い方です。
混ざるのは、名前の数に対して、仕組みの種類がずっと少ないからです。転位反応の多くは、電子が足りない原子ができる → 隣の原子から基が結合電子対ごと移ってくるという同じ動きでできています。違うのは「電子不足になる原子が炭素か窒素か酸素か」と「その電子不足をどうやって作るか」だけです。残りは、6員環の遷移状態で結合が組み替わる[3,3]シグマトロピー転位という別の系統にまとまります。
この記事では、サイト内で個別に解説している主な転位反応を「何がどこへ移動するか」で並べ直した一覧を作ります。各反応の機構の詳しい説明は個別記事に任せ、ここではどの棚に入る反応かとなぜその棚に入るのかを押さえます。
転位反応とは——骨格が組み替わる反応
有機反応は、結果の形で見ると置換・付加・脱離・転位・酸化還元の5つに分けられます(分類の全体は有機反応の分類)。このうち転位反応(rearrangement)は、分子の中で原子や基が別の位置へ移り、原子どうしのつながり方そのものが変わる反応です。置換なら「どの基が入れ替わったか」、付加なら「どの多重結合に何が付いたか」を見れば済みますが、転位では出発物質と生成物の骨格を見比べないと、何が起きたのか分かりません。
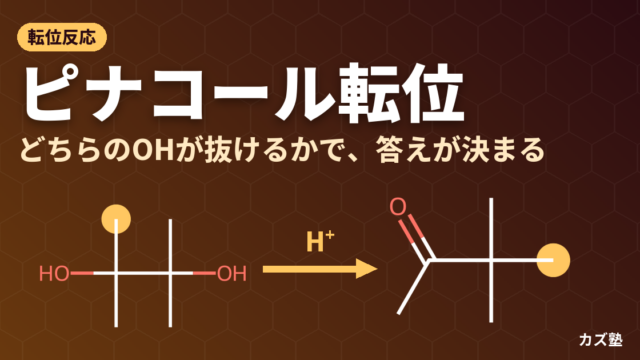
典型例はピナコール転位です。ピナコール(2,3-ジメチルブタン-2,3-ジオール)を硫酸と加熱すると、ピナコロン(3,3-ジメチルブタン-2-オン)ができます。出発物質では中央の2つの炭素にメチル基が2個ずつ付いていましたが、生成物では片方の炭素にメチル基が3個集まっています。メチル基が1個、隣の炭素へ移ったのです。
ここで注意したいのは、「転位反応=出発物質と分子式が同じ異性体ができる反応」とは限らないことです。ベックマン転位のようにオキシムとアミドが同じ分子式(異性化)になるものもあれば、ピナコール転位のように水が抜けるもの、ホフマン転位のように最終的に CO2 まで失うものもあります。転位と呼ばれるのは、反応の途中に分子内で基が移る段階を含んでいるからです。小分子の出入りは、その前後の段階で起こります。
反応式が転位かどうかを見分けるコツ
反応式を見たら、まず出発物質の炭素に番号を振り、生成物で同じ番号の炭素が同じ相手と結合しているかを確かめます。どこか1か所でも結合相手が変わっていれば、転位が起きています。ピナコール転位なら「C3 に付いていたメチル基が C2 に付いている」、ベックマン転位なら「カルボニル炭素に付いていた R 基が窒素に付いている」という形で見つかります。官能基の種類が変わっただけで炭素の並びが同じなら、それは置換や酸化還元であって転位ではありません。
転位反応の分類——「何がどこへ移動するか」で並べる
サイト内で扱っている転位反応を、移動の向きで並べると次のようになります。「C→N」は、炭素に結合していた基が窒素へ移る(移動元が炭素、移動先が窒素)という意味です。
| 型 | 移動の向き | 電子不足になる原子 | 代表的な転位 |
|---|---|---|---|
| 1,2-転位(炭素へ) | C→C、H→C | カルボカチオン・カルベンの炭素 | ヒドリド転位・アルキル転位(Wagner–Meerwein 転位)、ピナコール転位、セミピナコール転位、Tiffeneau–Demjanov 転位、ウォルフ転位 |
| 1,2-転位(窒素へ) | C→N | 脱離基が外れる窒素 | ベックマン転位、ホフマン転位、クルチウス転位、シュミット転位、ロッセン転位 |
| 1,2-転位(酸素へ) | C→O | O–O 結合が切れる酸素 | バイヤー・ビリガー酸化、クメン法の転位(Hock 転位。Hock 開裂とも) |
| [3,3]シグマトロピー転位 | σ結合がπ系の端から端へ移る | なし(協奏的・6員環遷移状態) | クライゼン転位、コープ転位、オキシ-コープ転位、エッシェンモーザー・クライゼン転位 |
| [1,5]シグマトロピー転位 | H が1番の原子から5番の原子へ移る | なし(協奏的) | シクロペンタジエンの[1,5]水素シフト |
| 官能基の位置が移るもの | 骨格はそのまま、O や C=C の位置が移る | 反応ごとに異なる | ペイン転位、ワートン反応、アリル転位 |
表の上3段(1,2-転位)は、電子不足の原子に隣から基が移るという同じ仕組みの反応です。4段目と5段目のシグマトロピー転位は、イオンを経ずに環状の遷移状態で結合が組み替わる別の仕組みです。この2系統を区別できるだけで、名前の数ほど覚えることは多くありません。
1,2-転位に共通する仕組み——なぜ隣の基が移るのか
電子不足の原子が「隣の結合電子対」を引き寄せる
カルボカチオンの炭素は価電子を6個しか持たず、空の p 軌道があります。窒素や酸素も、脱離基が電子対を持って外れようとしている瞬間には同じように電子が足りなくなります。こうした電子不足の原子のすぐ隣に C–C 結合や C–H 結合があると、その結合電子対が基ごと電子不足の原子へ滑り込みます。これが1,2-転位(1,2-シフト)です。「1,2」は、移動元と移動先が隣り合った原子(1番と2番)であることを表しています。
移動が起こる理由は、移った後のほうが安定になるからです。カルボカチオンの転位なら、第二級カチオンが第三級カチオンになるように、より安定なカチオンへ向かいます(カルボカチオンの安定性)。ピナコール転位では、基が抜けた炭素に OH が付いているので、その正電荷を酸素の孤立電子対が受け止めてオキソカルベニウムイオン(プロトン化されたケトン)になります。炭素も酸素もオクテットを満たせる形に落ち着くことが、転位を前へ進める力になっています。
電子不足の中心をどう作るか——反応ごとの違いはここだけ
1,2-転位の名前が多いのは、電子不足の原子を作る方法がいくつもあるからです。外れる脱離基で並べると、反応どうしの関係が見えてきます。
| 転位 | 電子不足になる原子 | 外れるもの(脱離基) |
|---|---|---|
| ヒドリド転位・アルキル転位 | 炭素 | H2O、ハロゲン化物イオンなど(SN1・E1・付加の途中でできるカチオン) |
| ピナコール転位 | 炭素 | プロトン化された OH(H2O) |
| Tiffeneau–Demjanov 転位 | 炭素 | ジアゾニウムの N2 |
| ウォルフ転位 | 炭素(カルベン炭素) | N2 |
| ベックマン転位 | 窒素 | 活性化された OH(プロトン化した OH やスルホナートなど) |
| ホフマン転位 | 窒素 | Br− |
| クルチウス転位・シュミット転位 | 窒素 | N2 |
| ロッセン転位 | 窒素 | カルボン酸イオン |
| バイヤー・ビリガー酸化 | 酸素 | カルボン酸イオン(過酸の O–O 結合が切れる) |
N2 が外れる反応が多いのは偶然ではありません。N2 は非常に安定な気体分子なので、脱離基として抜群に外れやすく、いったん外れれば戻ってきません。そのため、本来なら正電荷を置きにくい第一級炭素や、窒素のような電気陰性な原子でも、電子不足の状態を作り出せます。
脱離と転位は同時に起こることが多い
ホフマン転位・クルチウス転位・シュミット転位では、教科書によって「ナイトレン中間体を経て」と書かれることがあります。しかし現在の理解では、熱条件のこれらの反応は遊離のナイトレンを経由せず、脱離基が外れるのと R 基が窒素へ移るのが同時に(協奏的に)進むと考えられています。根拠は、遊離のナイトレンなら起こすはずの C–H 結合への挿入やアルケンへの付加の副生成物が熱条件では見つからないことと、計算結果です。詳しい議論はナイトレンとはで扱っています。バイヤー・ビリガー酸化の O–O 結合の開裂と転位も、同じく協奏的に進むと説明されます。
移動する基の立体配置は保持される
1,2-転位の立体化学には共通の規則があります。移動する基が不斉炭素であれば、その立体配置は反応の前後で保持されます。ホフマン転位・シュミット転位・ウォルフ転位・バイヤー・ビリガー酸化の個別記事で、どれも「配置保持」と書いているのはこのためです。
理由は、移動する基が自分の結合電子対を手放さないからです。基は電子対を抱えたまま、同じ面を使って隣の原子へ乗り移ります。途中で裸のカチオンやラジカルになって平面化する瞬間がないので、反転もラセミ化も起こりません。この保持は「移動する基が電子対を保ったまま分子内で移る」ことの帰結なので、仮に遊離のナイトレンを経由したとしても同じように成り立ちます。そのため、立体保持は協奏的であることの証拠にはなりません(協奏的と考える根拠は、前の項で述べた副生成物の有無と計算です)。
もう1つの共通点がアンチペリプラナーの要請です。脱離と転位が同時に起こる反応では、移動する基は、外れていく脱離基の反対側(背面)から入る必要があります。ベックマン転位で「脱離基に対してアンチの位置にある基だけが移動する」のも、環状ジオールのピナコール転位で「外れる C–O 結合とアンチペリプラナーの基が優先して移る」のも、この要請から出てきます。
1,2-転位の巻矢印の書き方
1,2-転位の巻矢印には、ほかの反応にはない書き方の決まりがあります。巻矢印は電子対がどう動くかを紙の上で表す記号です(基本は巻矢印の書き方)。1,2-転位では次の4点を守ります。
- 始点は移動する基と移動元をつなぐσ結合の中央。移動する基の原子そのもの(例:CH3 の C)から引かない。動くのは結合電子対だから
- 終点は電子不足の原子(移動先)。正電荷の炭素や、脱離基が外れる窒素・酸素に向ける
- 脱離と転位が同時なら、脱離基へ向かう矢印をもう1本。N–Br 結合や O–O 結合の中央から脱離基の原子へ引く
- 移動元の後始末を書く。移動元は電子を失って電子不足になるので、隣の O や N の孤立電子対からπ結合を作る矢印、または脱プロトンの矢印で締める
[3,3]シグマトロピー転位では、3本の巻矢印を環状に書きます。切れるσ結合から隣の結合へ、π結合から隣の結合へと、6員環を一周する向きにそろえます。3本の矢印は、6個の電子が同時に環状に動くことを表しています。
電子不足の炭素への転位(C→C・H→C)
ヒドリド転位・アルキル転位(Wagner–Meerwein 転位)
カルボカチオンの隣の炭素から、H が結合電子対ごと移るのがヒドリド転位(1,2-ヒドリドシフト)、アルキル基が移るのがアルキル転位です。アルキル基が移って炭素骨格が組み替わるものを、2人の化学者の名から Wagner–Meerwein 転位と呼びます。どちらも第二級から第三級のように、より安定なカルボカチオンになる向きに起こります。仕組みと例題はカルボカチオンの安定性の記事で扱っています。
この転位は、カルボカチオンを経る反応ならどこにでも顔を出します。SN1 と E1 で骨格が変わる理由はE1反応、アルケンへの HX 付加で予想外の位置にハロゲンが付く例はマルコフニコフ則、塩化プロピルからイソプロピルベンゼンができる「転位による失敗例」はフリーデル・クラフツアルキル化で見られます。
ピナコール転位・セミピナコール転位・Tiffeneau–Demjanov 転位
ピナコール転位は、1,2-ジオールが酸の作用で水を失い、隣の炭素から基が1つ移動してケトン(またはアルデヒド)になる反応です。非対称なジオールでは「より安定なカルボカチオンができる側の OH が抜ける」で移動元が決まり、移動元に候補が複数あるときだけ移動しやすさの傾向を使います。
OH の隣に別の脱離基を持たせて、電子不足になる側を基質の設計で決めてしまうのがセミピナコール転位、1-アミノメチルシクロアルカノールをジアゾ化して N2 を抜き、炭素が1個多い環状ケトンを作るのが Tiffeneau–Demjanov 転位です。3つともピナコール転位の記事で比較しています。
ウォルフ転位——カルベン炭素への転位
ウォルフ転位は、α-ジアゾケトンが N2 を失い、R 基がカルベン炭素へ1,2-転位してケテンになる反応です。電子不足になるのが窒素ではなく炭素である点が、ベックマン・ホフマン・シュミット転位との決定的な違いです。ケテンを水で捕まえるとカルボン酸になり、これを酸塩化物 → ジアゾケトン → ケテン → カルボン酸とつなぐと、炭素鎖を1つ延ばす Arndt–Eistert 合成になります。詳しくはウォルフ転位で解説しています。
電子不足の窒素への転位(C→N)
窒素への1,2-転位は、どれも「窒素上の脱離基が外れるのと同時に、隣の炭素から R 基が窒素へ移る」反応です。転位の直後にできる中間体は、出発物質によってイソシアネート(R–N=C=O)かニトリリウムイオン(R–C≡N+–R’)のどちらかになります。
| 転位 | 出発物質 | 主な試薬・条件 | 外れるもの | 転位直後の中間体 | 最終生成物 |
|---|---|---|---|---|---|
| ベックマン転位 | ケトオキシム | 酸・活性化剤 | 活性化された OH | ニトリリウムイオン | アミド(環状ならラクタム) |
| シュミット転位(ケトン) | ケトン | HN3、酸 | N2 | ニトリリウムイオン | アミド(環状ならラクタム) |
| ホフマン転位 | 第一級アミド | Br2、NaOH | Br− | イソシアネート | 炭素が1つ少ない第一級アミン+CO2 |
| クルチウス転位 | アシルアジド | 加熱 | N2 | イソシアネート | 炭素が1つ少ない第一級アミン+CO2(イソシアネートを加水分解した場合) |
| シュミット転位(カルボン酸) | カルボン酸 | HN3、酸 | N2 | イソシアネート | 炭素が1つ少ない第一級アミン+CO2 |
| ロッセン転位 | 活性化したヒドロキサム酸 | 塩基など | カルボン酸イオン | イソシアネート | 炭素が1つ少ない第一級アミン+CO2(イソシアネートを加水分解した場合) |
ベックマン転位
ベックマン転位は、ケトンのオキシムを酸などで処理すると、OH が脱離基に変わって外れるのと同時に、OH に対してアンチの位置にある基が窒素へ移り、アミドになる反応です。移る基がアンチに限られるのは、前節のアンチペリプラナーの要請によるもので、「大きい基が移る」わけではありません。シクロヘキサノンオキシムからは環が1員増えた ε-カプロラクタムができ、これがナイロン6の原料になります。機構と立体特異性はベックマン転位で解説しています。
ホフマン転位・クルチウス転位・ロッセン転位
ホフマン転位は、第一級アミドを Br2/NaOH で処理して、炭素が1つ少ない第一級アミンと CO2 を得る反応です。N-ブロモアミドから Br− が外れるのと同時に R 基が窒素へ移ってイソシアネートになり、加水分解と脱炭酸でアミンになります。アシルアジドを加熱して N2 を外すクルチウス転位、活性化したヒドロキサム酸からカルボン酸イオンを外すロッセン転位も、同じイソシアネートを経る兄弟反応です。三者の比較はホフマン転位の記事、遊離のナイトレンを経由しない理由と、光照射のクルチウス転位が例外になる話はナイトレンとはにまとめています。イソシアネートが水・アルコール・アミンとどう反応するかはイソシアネートとはで扱っています。
シュミット転位
シュミット転位は、HN3(アジ化水素酸)と酸を使う転位で、出発物質によって2つの顔を持ちます。カルボン酸からはアシルアジドを経てイソシアネート、さらに第一級アミンになり(クルチウス転位と同じ到達点)、ケトンからはニトリリウムイオンを経てアミドになります(ベックマン転位と同じ到達点)。HN3 は毒性と爆発性が高いので、扱いには十分な注意が要ります。2つの版の機構と、ベックマン転位との違いはシュミット転位で比べています。
電子不足の酸素への転位(C→O)
バイヤー・ビリガー酸化
バイヤー・ビリガー酸化は、ケトンを過酸(mCPBA など)で処理して、カルボニル炭素の隣に酸素を差し込み、エステル(環状ケトンならラクトン)を得る反応です。名前は「酸化」ですが、機構の核心は1,2-転位です。過酸がカルボニルに付加してできる Criegee 中間体で、弱い O–O 結合が切れてカルボン酸イオンが外れるのと同時に、カルボニル炭素上の基が酸素へ移ります。どちらの基が移るかは移動しやすさで決まり、第三級アルキル基が移りやすく、メチル基は最も移りにくい基です。詳しくはバイヤー・ビリガー酸化、試薬の側から見た整理はmCPBAの記事にあります。
クメン法の転位(Hock 転位)
フェノールの工業的製法であるクメン法の最終段階も、酸素への1,2-転位です。クメンヒドロペルオキシドを酸で処理すると、O–O 結合が切れて水が外れるのと同時にフェニル基が酸素へ移り、最終的にフェノールとアセトンが得られます。バイヤー・ビリガー酸化と同じ「O–O 結合が切れる酸素へ基が移る」型です。前段の空気酸化がなぜクメンの第三級ベンジル位だけで起こるのかと合わせて、自動酸化の記事で解説しています。
[3,3]シグマトロピー転位——6員環の遷移状態で組み替わる
[i,j] の数字の意味
シグマトロピー転位は、σ結合した原子(または基)がπ電子系を横切って、ある位置から別の位置へ移る周辺環状反応です。反応物でσ結合が1本切れ、生成物で別の位置に新しいσ結合が1本でき、その間にπ結合の位置がずれます。
[i,j] の数字は、切れるσ結合の両端の原子をそれぞれ1番として数え、新しいσ結合がどの番号の原子どうしにできるかを表します。[3,3]なら、1番と1’番の間のσ結合が切れて、3番と3’番の間に新しいσ結合ができます。数えると、切れる結合と新しくできる結合を含む6個の原子が環をつくることが分かります。これが「6員環遷移状態」です。
クライゼン転位・コープ転位
クライゼン転位は、アリルビニルエーテルを加熱すると γ,δ-不飽和カルボニル化合物になる[3,3]転位です。アリルアリールエーテルでは、いったんシクロヘキサジエノンができ、ケト–エノール型の異性化で芳香環に戻って o-アリルフェノールになります。コープ転位は、1,5-ジエンが加熱で別の1,5-ジエンに組み替わる[3,3]転位です。どちらもイオンやラジカルを経ず、1段階で進みます。
クライゼン転位が生成物側へ大きく進むのは、生成物でC=O 結合ができるからです。C=O のπ結合は C=C のπ結合より強いので、組み替わったほうが安定になります。一方、ふつうのコープ転位は C=C が C=C に置き換わるだけなので、両側の安定性の差で平衡の位置が決まります。二重結合の隣に OH を持つ1,5-ジエンでは、転位後にエノールができてカルボニル化合物へ異性化するので反応が一方向に進み、これをオキシ-コープ転位と呼びます。塩基(KH など)で OH をアルコキシドにすると、さらに進みやすくなります。軌道対称性による説明と、[1,5]水素シフトを含むシグマトロピー転位の全体像は周辺環状反応の章記事で扱っています。
エッシェンモーザー・クライゼン転位とクライゼン転位ファミリー
クライゼン転位の「ビニルエーテル」の部分を、別のヘテロ原子を持つ構造に置き換えた変法がいくつもあります。どれも本体は同じ[3,3]転位で、出発時に付けたヘテロ原子が生成物の官能基を決めます。
| 変法 | アリルアルコールに組み合わせるもの | 生成物の官能基 |
|---|---|---|
| クライゼン転位(通常) | ビニルエーテル | アルデヒド・ケトン |
| Johnson–クライゼン転位 | オルトエステル | エステル |
| Ireland–クライゼン転位 | アリルエステルのエノラート(シリルケテンアセタール) | カルボン酸 |
| エッシェンモーザー・クライゼン転位 | N,N-ジメチルアセトアミドジメチルアセタール | アミド |
協奏的に進むので立体特異的で、出発物質の二重結合の E/Z は、新しくできる立体中心の配置に写ります。一方、新しくできる二重結合は、椅子形の遷移状態を経るため主に E 体になります。詳しくはエッシェンモーザー・クライゼン転位で解説しています。
[1,5]水素シフト
シクロペンタジエンの環上で H が移る反応は、[1,5]シグマトロピー転位の代表例です。5-メチル-1,3-シクロペンタジエンは室温でも、メチル基の位置が異なる異性体の混合物に変わっていきます。加熱での[1,5]水素シフトは知られている一方、加熱での[1,3]水素シフトは知られていません。違いは軌道対称性の選択則で説明され、周辺環状反応の章記事にまとめています。
骨格は変わらず、官能基の位置が移る転位
炭素骨格はそのままで、酸素や二重結合の位置だけがずれる反応にも「転位」という名前が付いています。
ペイン転位
ペイン転位は、2,3-エポキシ-1-アルコールを塩基で処理すると、エポキシドの位置が1つずれた 1,2-エポキシ-3-アルコールになる反応です。C1 の OH が脱プロトンされてアルコキシドになり、それが分子内で隣のエポキシド炭素を背面から攻撃する(分子内 SN2)ことで、古いエポキシドの酸素が新しいアルコキシドとして押し出されます。可逆な平衡反応である点が、ほかの多くの転位と違います。求核剤を共存させて片方だけを消費させ、平衡を引き込む使い方はペイン転位で解説しています。
ワートン反応
ワートン反応は、α,β-エポキシケトンをヒドラジンで処理してアリルアルコールにする反応です。ヒドラゾンから N2 が抜ける過程でエポキシドの C–O 結合が開き、もとのカルボニルの位置に C=C ができ、酸素は遠い側の炭素に OH として残ります。カルボニルと二重結合の位置が入れ替わるので「転位」と呼ばれます。同じ N2 脱離を経る Wolff–Kishner 還元との関係を含め、ワートン反応で扱っています。
アリル転位
アリルカチオンやアリルラジカルは、共鳴によって両端の炭素が反応点になります。そのため、相手がもとの位置とは反対の端に結合すると、二重結合の位置が1つずれた生成物ができます。これをアリル転位と呼びます。NBS によるアリル位臭素化で生成物が混ざる理由や、共役ジエンへの付加で1,4-付加体ができる理由は、すべてこの性質から出てきます。共鳴の仕組みはアリル位の安定性、ラジカル側の例はNBSの記事で見られます。
このほかに名前を知っておきたい転位
サイト内にはまだ個別の解説記事がありませんが、教科書や院試で名前が出てくることのある転位を、型だけ並べておきます。
| 転位 | 何が起こるか | 型 |
|---|---|---|
| ベンジル酸転位 | 1,2-ジケトン(ベンジルなど)が水酸化物イオンの付加を受け、隣のカルボニル炭素へ基が移って α-ヒドロキシカルボン酸になる | C→C(移動先はカルボニル炭素) |
| ファボルスキー転位 | α-ハロケトンがアルコキシドなどの塩基と反応し、骨格の組み替わったカルボン酸誘導体になる。環状の基質では環が1員縮む | 炭素骨格の組み替え |
| フリース転位 | フェノールのエステルがルイス酸の作用で、アシル基を芳香環の炭素へ移してヒドロキシアリールケトンになる | アシル基が O→C |
番外:名前に「転位」とつくが溶液の反応ではないもの
質量分析で出てくる McLafferty 転位は、溶液中の合成反応ではなく、イオン化したカルボニル化合物(ラジカルカチオン)の中で起こる開裂です。γ位の水素がカルボニル酸素へ移り、続いて Cα–Cβ 結合が切れて、Cβ=Cγ の中性のアルケンが抜けます。6員環の遷移状態を組めるときだけ起こる点はシグマトロピー転位と似ていますが、1電子ずつ動くので巻矢印は片羽矢印で書きます。読み方はMSフラグメンテーションの読み方で解説しています。
試験での見分け方——出発物質と試薬から転位の名前を決める
院試や定期試験では、「次の反応の生成物を書け」「この変換に使う反応の名前を答えよ」という形で転位が問われます。出発物質の官能基と試薬の組み合わせで、多くの転位は1つに絞れます。
| 出発物質 | 試薬・条件 | 生成物 | 転位の名前 |
|---|---|---|---|
| 1,2-ジオール | 酸 | ケトン・アルデヒド | ピナコール転位 |
| ケトオキシム | 酸・活性化剤 | アミド・ラクタム | ベックマン転位 |
| ケトン | HN3、酸 | アミド・ラクタム | シュミット転位 |
| ケトン | 過酸(mCPBA など) | エステル・ラクトン | バイヤー・ビリガー酸化 |
| 第一級アミド | Br2、NaOH | 炭素が1つ少ないアミン | ホフマン転位 |
| アシルアジド | 加熱 | イソシアネート | クルチウス転位 |
| α-ジアゾケトン | Ag(I)・光・加熱 | ケテン(→ カルボン酸・エステル) | ウォルフ転位 |
| アリルビニルエーテル | 加熱 | γ,δ-不飽和カルボニル | クライゼン転位 |
| 1,5-ジエン | 加熱 | 異性体の1,5-ジエン | コープ転位 |
| 2,3-エポキシ-1-アルコール | 塩基 | 1,2-エポキシ-3-アルコール | ペイン転位 |
| α,β-エポキシケトン | ヒドラジン | アリルアルコール | ワートン反応 |
クライゼン縮合はクライゼン縮合、Wolff–Kishner 還元はクレメンゼン還元とウォルフ・キッシュナー還元で扱っています。転位以外も含めた人名反応の索引は人名反応の一覧にあります。
生成物を書くときの手順
- 電子不足になる原子を見つける(どの脱離基が外れるか、カチオンはどこにできるか)
- その隣の原子に付いている基を候補として挙げる
- 立体の制約(アンチペリプラナー)で移れる基を絞り、残った候補を移動しやすさで比べる
- 移った後の移動元を、孤立電子対からのπ結合・脱プロトン・水の付加で中性の分子に戻す
- 最後に、出発物質と生成物で炭素の数とつながりを数え直す
手順の4までを巻矢印で書けば、機構を問う設問にもそのまま答えられます。
まとめ
よくある質問
転位反応(rearrangement)は、1つの分子の中で原子や基が別の位置へ移り、骨格や結合の位置が組み替わる反応です。ピナコール転位・ベックマン転位などの反応名はすべてこちらの「転位」です。「転移」は基が別の分子へ移るアミノ基転移や、状態が変わる相転移などに使う語で、有機反応の名前に「転移」を使うのは誤りです。
移動しやすさの序列は反応ごとに少しずつ違います。ピナコール転位ではアリール基や水素が移りやすく、バイヤー・ビリガー酸化では第三級アルキル基が移りやすい基とされ、どちらでもメチル基は最も移りにくい基です。ただし序列が使えるのは、立体的に移動できる候補が複数あるときだけです。ベックマン転位のように脱離基とアンチの基しか移れない反応では、移動しやすさではなく立体配置で答えが決まります。
1,2-転位では、移動する基の立体配置は保持されます。移動する基は自分の結合電子対を手放さずに同じ面を使って隣の原子へ乗り移り、途中で平面のカチオンやラジカルになる瞬間がないためです。この保持は移動する基が電子対ごと分子内で移ることの帰結なので、仮に遊離のナイトレンを経由しても成り立ちます。ホフマン転位やクルチウス転位を協奏的と考える根拠は立体保持ではなく、ナイトレン由来の挿入・付加の副生成物が熱条件で見つからないことと計算結果です。
ケトンからアミドを作る点は同じですが、出発物質と窒素源が違います。ベックマン転位はケトンをいったんオキシムにしてから酸などで転位させる2段階の方法で、移動する基はオキシムの OH とアンチの基に決まります。シュミット転位はケトンに HN3 と酸を直接作用させ、N2 が外れるのと同時に基が窒素へ移ります。どちらもニトリリウムイオンを経てアミドになり、環状ケトンからはラクタムが得られます。
切れるσ結合の両端の原子をそれぞれ1番として数えたとき、新しいσ結合がどの番号の原子どうしにできるかを表しています。[3,3]では、1番と1’番の間のσ結合が切れて、3番と3’番の間に新しいσ結合ができます。この6個の原子が環をつくるので、クライゼン転位やコープ転位は6員環の遷移状態を経て1段階で進みます。