結晶場理論と配位子場理論|d軌道の分裂と分光化学系列・高スピン低スピン
硫酸鉄(II)の水溶液に入っている [Fe(H2O)6]2+ と、黄色い血塩(ヘキサシアニド鉄(II)酸カリウム)の [Fe(CN)6]4− は、どちらも中心は同じ Fe2+ で、d 電子も同じ 6 個です。それなのに、前者は不対電子を 4 個もつ常磁性、後者は不対電子 0 個の反磁性です。変わったのは、鉄のまわりの 6 個の配位子が水かシアン化物イオンかだけです。
この違いを、配位子が d 軌道のエネルギーをどれだけ分けるか(分裂の幅)で説明するのが結晶場理論と配位子場理論です。配位子を分裂の大きさの順に並べた分光化学系列は、1938 年に大阪帝国大学の槌田龍太郎が、錯体の吸収帯が配位子の交換でずれる向きから並べたのが始まりです。
大学の講義や院試で問われるのは、分裂図を描けるかだけではありません。「四面体の分裂がなぜ八面体の約 4/9 なのか」「分光化学系列で中性の CO が陰イオンの Cl− より強いのはなぜか」「高スピンと低スピンをどう見分けるか」「配位子場安定化エネルギーを、対形成のエネルギーまで含めてどう計算するか」です。この記事では、Δo の値を 1 つの表(Shriver ほかの教科書)にそろえ、別の出典の値を使うところはそう書きました。計算は Python で確かめています。
結晶場理論とは:d 軌道が分裂する理由
結晶場理論(crystal field theory)は、金属イオンのまわりの配位子を負の点電荷(または双極子の負の端)とみなし、配位子と d 電子の静電的な反発だけで d 軌道のエネルギーを考える模型です。もとは結晶の中のイオンの準位がまわりのイオンの電場で分かれる問題として、物理学者のベーテ(1929 年)とファン・ブレック(1932 年)が考えたもので、「結晶場」の名はそこから来ています。錯体に使うときも、配位子のつくる電場を「結晶場」と呼びます。
5 つの d 軌道の向き
孤立した金属イオンでは、方位量子数 l = 2 の 5 つの d 軌道は同じエネルギーです(量子数の記事)。ただし向きは違い、2 つのグループに分けられます。
| グループ | 軌道 | ローブ(電子の濃い部分)の向き |
|---|---|---|
| 軸を向く | dz2、dx2−y2 | z 軸の上、x 軸と y 軸の上 |
| 軸の間を向く | dxy、dyz、dzx | 2 本の軸のちょうど間(45° の方向) |
八面体では eg が上がり t2g が下がる
正八面体の錯体では、6 個の配位子が x・y・z 軸の上(±x、±y、±z)に来ます。軸を向いた dz2 と dx2−y2 の電子は、配位子の負電荷と正面から向き合うので強く反発され、エネルギーが上がります。軸の間を向いた 3 つの軌道の電子は、配位子から離れた方向にいるので反発が小さく、相対的に下がります。
こうして 5 つの d 軌道は、上の 2 つ(eg)と下の 3 つ(t2g)に分かれます。この差が八面体の配位子場分裂(結晶場分裂エネルギー)Δo です(o は octahedral。10Dq と書く教科書もあります)。eg・t2g は点群 Oh の既約表現の名前で、g は対称中心に対して符号が変わらない(偶)という意味です(群論と点群の記事)。
重心の規則:t2g は −0.4Δo、eg は +0.6Δo
実際には、負電荷に囲まれると d 軌道は 5 つとも反発で上がります。その「全体の持ち上げ」は軌道の区別に関係ないので、5 つの平均(重心)を基準にとり、そこからのずれだけを見ます。分裂しても 5 つの軌道のエネルギーの合計(各軌道に電子が 1 個ずつ入ったときの合計)は変わらない、というのが重心の規則です。
t2g(3 つ):−0.4Δo(−4Dq)
eg(2 つ) :+0.6Δo(+6Dq)
重心:3 × (−0.4) + 2 × (+0.6) = 0
3 つの軌道が下がり 2 つが上がるので、下がる幅は上がる幅の 2/3 です。この −0.4 と +0.6 が、あとで配位子場安定化エネルギーを数えるときの係数になります。
四面体と平面四角形の d 軌道の分裂
配位子の並び方が変われば、どの d 軌道が配位子に近いかが変わり、分裂の形も変わります。八面体と四面体を、同じ縮尺で重心の規則から描いたのが図1です。
四面体:上下が逆で、幅は約 4/9
正四面体の 4 個の配位子は、立方体の頂点を 1 つおきに選んだ位置((1, 1, 1) や (1, −1, −1) の方向)に来ます。配位子は x・y・z 軸の上には来ません。dxy などのローブが向く立方体の辺の中点の方向((1, 1, 0) など)は配位子の方向から 35.3°、dx2−y2 などが向く面の中心の方向((1, 0, 0) など)は 54.7° 離れています。配位子に近いのは軸の間を向く 3 つの方なので、八面体とは逆に t2(3 つ)が上、e(2 つ)が下になります。四面体には対称中心が無いので、記号に g が付きません。
分裂の幅 Δt が小さいのは、①配位子が 6 個から 4 個に減ること、②どの軌道も配位子を正面に向かないことの 2 つが重なるからです。点電荷の結晶場模型でも、配位子との重なりから軌道のエネルギーを足し合わせる角重なり模型(angular overlap model、AOM)でも、同じ金属・同じ配位子・同じ金属–配位子距離なら次の関係になります。
角重なり模型(eσ・eπ は配位子 1 個あたりの
σ と π の相互作用の大きさ)
八面体:Δo = 3eσ − 4eπ
四面体:Δt = (4/3)eσ − (16/9)eπ
      = (4/9)Δo
この記事の計算スクリプトで d 軌道の角度部分から足し直すと、σ の項も π の項もちょうど 4/9 になります。ただし、4/9 は模型の中で、配位子と距離をそろえたときの比です。実際の四面体錯体と八面体錯体では、結合距離も配位子も違うので、「実測の Δt がいつも Δo の 4/9」という意味ではありません。実測の例では、[CoCl4]2− の Δt は 3,300 cm−1、[CoBr4]2− は 2,900、[CoI4]2− は 2,700 cm−1 です(Shriver ほかの表)。ハロゲン化物の順は、次に見る分光化学系列の順と同じです。
Δt が小さいことには、大事な帰結があります。四面体錯体では分裂が電子を対にするエネルギーより小さくなりやすく、四面体錯体はほぼすべて高スピンです(高スピンと低スピンは後の節)。
平面四角形:dx2−y2 だけが飛び抜けて高い
平面四角形では、4 個の配位子が xy 平面の ±x と ±y に来ます。配位子を正面に向くのは dx2−y2 だけなので、この 1 本だけが大きく上がります。角重なり模型の σ の項だけで数えると、dx2−y2 が 3eσ、dz2 が 1eσ(ドーナツ形の輪が xy 平面にある分)、残り 3 つが 0 です。下の 4 本の並び方は、模型(点電荷か AOM か)や配位子の π の性質、d 軌道と s 軌道の混ざり方で入れ替わるので、試験で順位まで問われたら、使っている教科書の図に合わせるのが安全です。
ゆるがないのは「最も高い dx2−y2 が 1 本だけ離れている」ことです。d 電子が 8 個なら、下の 4 本をちょうど満たして dx2−y2 を空にでき、大きな安定化が得られます。だから d8 の Pd2+・Pt2+・Au3+ や、強い配位子と組んだ Ni2+ は平面四角形になります(錯体の記事・ニッケルの記事・白金の記事)。平面四角形は、八面体の z 軸の 2 個の配位子を無限に遠ざけた極限とみなせます。その途中の「伸びた八面体」は、ヤーン・テラー効果の節で扱います。
分光化学系列:Δo の大きさを決める配位子と金属
Δo の大きさは、配位子の種類、金属の種類と酸化数、配位の形で決まります。配位子を Δo を大きくする順に並べたものが分光化学系列(spectrochemical series)です。
配位子の分光化学系列
(Δo 小・弱い配位子)
I− < Br− < SCN− < Cl− < S2− < F−
 < O2− < OH− < H2O        …π 供与
 < NH3(< en)             …σ 供与だけ
 < CN− < CO < NO+         …π 受容
(Δo 大・強い配位子)
系列の骨格(ハロゲン化物 < 水 < アンモニア < シアン化物イオン・CO)はどの教科書でも同じですが、近い配位子どうしの順(S2− と SCN−、C2O42− と H2O など)は資料によって入れ替わります。SCN− は S で結合すると弱い側、N で結合する NCS− は水より少し強い側に置かれます。系列の左側を弱い配位子(弱配位子場)、右側を強い配位子(強配位子場)と呼びます。エチレンジアミン(en)はアンモニアより少し強い側です(キレート効果の記事)。
同じ金属イオンで配位子だけを変えると、Δo は 2 倍以上変わります。
| 配位子 | Cr3+ の錯体の Δo / cm−1 | Rh3+ の錯体の Δo / cm−1 |
|---|---|---|
| Cl−([MCl6]3−) | 13,000 | 20,400 |
| H2O([M(H2O)6]3+) | 17,400 | 27,000 |
| NH3([M(NH3)6]3+) | 21,500 | 34,000 |
| CN−([M(CN)6]3−) | 26,600 | 45,500 |
値は Shriver・Atkins・Langford の教科書(第2版)の表です。Cl− から CN− へ、Cr3+ では 2.05 倍、Rh3+ では 2.23 倍になり、どちらの金属でも配位子の順は同じです。配位子の順が金属によらずほぼ同じことが、系列として表にまとめられる理由です。
金属の分光化学系列:酸化数と周期
同じ配位子なら、金属イオンでも Δo の順がほぼ決まります。同じ表のアクア錯体を小さい順に並べると、Mn2+(8,500)≈ Ni2+(8,500)< Co2+(9,300)< Fe2+(10,400)< V2+(12,600)< Cr2+(13,900)< Fe3+(14,300)< Cr3+(17,400)< V3+(18,900)< Ti3+(20,300)< Mn3+(21,000)です(単位 cm−1)。ここから 2 つの傾向が読めます。
| 傾向 | データ(Δo / cm−1) | 理由 |
|---|---|---|
| 酸化数が高いほど大きい | [V(H2O)6] 12,600 → 18,900(1.50 倍)、[Fe(H2O)6] 10,400 → 14,300(1.38 倍)、[Cr(H2O)6] 13,900 → 17,400(1.25 倍)。いずれも 2+ → 3+ | 電荷が大きいほど配位子を強く引き寄せ、金属–配位子の距離が縮んで軌道の重なりが増える |
| 周期を下るほど大きい | [M(NH3)6]3+:Co 22,900 → Rh 34,000(1.48 倍)→ Ir 41,000(Rh の 1.21 倍) | 4d・5d 軌道は 3d より動径方向に広がり、配位子との重なりが大きい |
この表では、3d から 4d へ約 1.5 倍、4d から 5d へ約 1.2 倍(塩化物の [RhCl6]3− 20,400 → [IrCl6]3− 25,000 でも 1.23 倍)で、伸び方は 4d で大きく、5d ではゆるやかです。4d・5d の錯体では Δo が大きいので、後で見るようにほとんどが低スピンになります。
分光化学系列はなぜその順になるのか:点電荷では説明できない
結晶場理論が正しく配位子を点電荷とみなせるなら、電荷の大きい陰イオンほど強く反発し、Δo を大きくするはずです。ところが実際の系列では、陰イオンの I−・Cl−・F−・OH− が中性の H2O より弱く、電荷をもたない CO が最も強い側にいます。分光化学系列の順は、点電荷の大きさでは説明できません。
説明できるのは、配位子と金属の間の共有結合、とくに π 結合を考えたときです。配位子を「π 供与(ハロゲン化物・OH−・H2O)< σ 供与だけ(NH3・en)< π 受容(CN−・CO)」に分けると、系列の順とほぼ重なります(上の系列の右の注)。この理由は、後の節「結晶場理論と配位子場理論の違い」で分子軌道から説明します。
Δo は光の吸収で測る
Δo は、t2g の電子が光を吸って eg へ移る(d–d 遷移)ときの吸収から測ります。d 電子が 1 個だけの [Ti(H2O)6]3+(d1)では、電子どうしの反発を考えなくてよいので、吸収の極大がそのまま Δo です。ただしこの吸収帯には肩があり、極大の読み方で 20,000 cm−1 とする教科書もあります(錯体の色の記事は Weller ほかの表の 20,000 を使っています。Cr(III) の値も資料によって数百 cm−1 違います)。肩が出るのは、励起状態 t2g0eg1 では電子が eg の 2 本に不均等に入り、強いヤーン・テラー効果(後の節)で励起状態の縮退が解けるからです。表の値は波数 cm−1 で、1 cm−1 は 1 mol あたり hcNA × 100 = 11.96 J mol−1 に当たります(例題2)。d2 や d7 などでは、吸収帯の位置に d 電子どうしの反発の変化も入るので、吸収極大を読むだけでは Δo は出ず、田辺・菅野ダイアグラムで解析します(八面体の d3・d8 では、エネルギーの最も低いスピン許容の吸収帯が Δo に等しくなります。上の Cr3+(d3)の値はそう読んだものです)。色との関係は錯体の色の記事、吸光度の測り方は分光光度計の記事で扱っています。
高スピンと低スピン:Δo と対形成エネルギー P
八面体錯体に d 電子を入れていくとき、d1〜d3 は迷いません。3 つの t2g に 1 個ずつ、同じ向きのスピンで入ります(フント則)。迷うのは 4 個目からです。
d4〜d7 では 2 通りの入り方がある
4 個目の電子には 2 つの選択肢があります。
- eg に入る:Δo だけ高い軌道に入る損があるが、電子を対にしなくてよい。不対電子が多くなるので高スピン(high spin)と呼ぶ
- t2g で対をつくる:低い軌道に入れるが、同じ軌道の 2 個の電子どうしの反発と、同じ向きのスピンの電子が増えることで得られた安定化(交換エネルギー)を失う損がある。不対電子が少ないので低スピン(low spin)と呼ぶ
対をつくる損を、電子 1 対あたりで対形成エネルギー P(pairing energy、教科書によっては Π)と呼びます。P は「同じ軌道に入る反発(クーロンの項)」と「失われる交換の安定化(交換の項)」を合わせた量です。d8〜d10 は、t2g を満たしたうえで eg に入るしかないので、高スピンと低スピンの区別がありません。八面体の Ni2+(d8)は、どんな配位子でも不対電子 2 個です。
見分け方:Δo > P なら低スピン
低スピンと高スピンのエネルギー差を、軌道の項(Δo の係数)と増える対の数(P の係数)で書き出すと、d4〜d7 のすべてで同じ条件にまとまります。
E(低スピン) − E(高スピン)
d4:−1.0Δo + 1P
d5:−2.0Δo + 2P
d6:−2.0Δo + 2P
d7:−1.0Δo + 1P
→ どれも Δo > P のとき負(低スピンが安定)
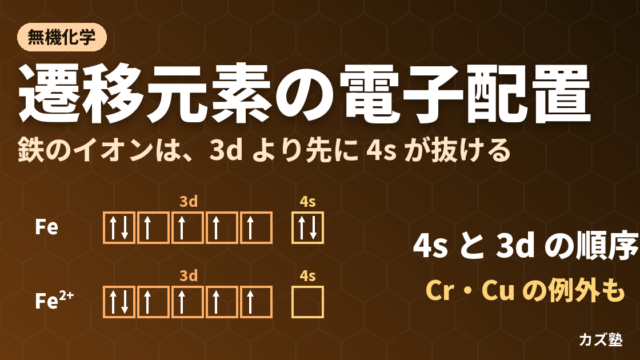
たとえば d6 では、高スピン t2g4eg2 の軌道の項は 4 × (−0.4) + 2 × 0.6 = −0.4Δo、低スピン t2g6 は 6 × (−0.4) = −2.4Δo で、差は −2.0Δo です。対の数は、高スピンが 1 対、低スピンが 3 対なので、2 対ぶん(2P)増えます。同じ Fe2+(d6)で、水とシアン化物イオンの錯体を同じ縮尺で描いたのが図2です。
判定の表:Δo と P を並べる
教科書の表の対形成エネルギー P(Miessler ほかの値。イオンごとに 1 つの値)と、上の表の Δo を並べて判定すると、次のようになります。
| 錯体(dn) | Δo | P | 判定(実際) |
|---|---|---|---|
| [Fe(H2O)6]2+(d6) | 10,400 | 17,600 | 高スピン(高スピン) |
| [Fe(CN)6]4−(d6) | 32,800 | 17,600 | 低スピン(低スピン) |
| [Fe(H2O)6]3+(d5) | 14,300 | 30,000 | 高スピン(高スピン) |
| [Fe(CN)6]3−(d5) | 35,000 | 30,000 | 低スピン(低スピン) |
| [CoF6]3−(d6) | 13,000 | 21,000 | 高スピン(高スピン) |
| [Co(NH3)6]3+(d6) | 22,900 | 21,000 | 低スピン(低スピン) |
| [Mn(H2O)6]2+(d5) | 8,500 | 25,500 | 高スピン(高スピン) |
| [Mn(H2O)6]3+(d4) | 21,000 | 28,000 | 高スピン(高スピン) |
| [Co(H2O)6]2+(d7) | 9,300 | 22,500 | 高スピン(高スピン) |
単位はすべて cm−1 です。[Co(NH3)6]3+ は Δo が P を 1,900 cm−1(P の 9%)上回るだけの「ぎりぎりの低スピン」です(Δo は MIT 5.03 の講義ノートでは 22,870 cm−1 で、コバルトの記事はこちらの値を使っています。この記事は表の出典を 1 つにそろえるため 22,900 にしました。結論は変わりません)。Co(III) の錯体はほとんどが低スピンですが、分光化学系列のいちばん弱い側の F− と組んだ [CoF6]3− は高スピンになります。
判定が外れる例:表の P は錯体によっては大きすぎる
この方法には限界があります。[Co(H2O)6]3+ の Δo は約 18,200 cm−1(MIT 5.03 の講義ノートの表)で、Co3+ の P(21,000)より 2,800 cm−1 小さいので、表の上では高スピンと判定されます。ところが [Co(H2O)6]3+ は、磁気測定や NMR から低スピン(反磁性)と考えられています。
主な理由として考えられるのは、表の P がイオンごとに 1 つの値を割り当てた目安で、配位子による違いを含んでいないことです。錯体の中では、d 電子が配位子との共有結合で配位子の側へ広がり、電子どうしの反発が弱くなります(電子雲拡大効果、nephelauxetic effect)。その度合いは配位子によって違うので、錯体の中での実際の P は表の値より小さくなりうり、Δo と P が近い境界の錯体では、表の P で判定すると外れることがあります。Δo と P がほぼ等しい Fe(II) などの錯体の中には、温度や圧力で高スピンと低スピンが入れ替わるスピンクロスオーバーを示すものもあります。
実際に使う目安
試験で Δo と P の数値が与えられないときは、次の目安で判断します。
- 第 2・第 3 遷移系列(4d・5d)の錯体は、ほとんど低スピン:Δo が 3d より約 1.5 倍以上大きく、4d・5d 軌道は広がっていて P も小さい
- 四面体錯体は、ほぼすべて高スピン:Δt が小さい(例題4)
- 3d の八面体錯体は配位子と酸化数しだい:CN−・CO なら低スピン。bpy・phen は Fe(II) では低スピンだが、Co(II)・Mn(II) では高スピン。ハロゲン化物・水なら M2+ はほぼ高スピン。M3+ は Δo が大きいぶん低スピン寄り(Co3+ は F− 以外ほぼ低スピン)
高スピンか低スピンかは、磁気モーメントで実験的に見分けます。不対電子 n 個のスピンだけからの値は √(n(n+2)) μB で、[Fe(H2O)6]2+(n = 4)なら 4.90 μB、[Fe(CN)6]4−(n = 0)なら 0 です。測定の方法と、軌道の寄与が残る例外は錯体の磁性の記事で扱います。
スピン状態はイオンの大きさにも出る
eg の軌道は配位子の方向を向いているので、eg に電子が入ると配位子を押し返し、金属–配位子の距離が伸びます。そのため同じイオンでも、eg に電子のいる高スピンの方が大きくなります。Shannon(1976)の有効イオン半径(6 配位)では、Fe2+ が低スピン 61 pm・高スピン 78 pm(差 17 pm)、Co3+ が 54.5 pm・61 pm、Mn2+ が 67 pm・83 pm です(低スピンの Mn2+ 67 pm と Fe2+ 61 pm は、Shannon の表で推定値〔E〕の印が付いた値です)。半径の表を引くときは、配位数だけでなくスピン状態の列を確かめる必要があります(原子半径とイオン半径の記事)。
配位子場安定化エネルギー(LFSE)の計算
d 電子が分裂した軌道に入ることで、重心(分裂しなかった場合)と比べて得られる安定化を配位子場安定化エネルギー(ligand field stabilization energy、LFSE)と呼びます。結晶場理論の言葉では結晶場安定化エネルギー(CFSE)と呼び、計算のしかたは同じです。理論の名前で呼び分けているだけで、別の量ではありません。
定義と、この記事の流儀
八面体:LFSE = (−0.4 nt2g + 0.6 neg)Δo
四面体:LFSE = (−0.6 ne + 0.4 nt2)Δt
(n はその組に入った電子の数)
Dq 単位:t2g −4Dq、eg +6Dq(Δo = 10Dq)
教科書で割れる点が 2 つあるので、この記事の流儀を宣言しておきます。
- 符号:安定化を負で書く(d3 は −1.2Δo)。キレート効果の記事では、安定化の大きさを正の値で「1.2Δo」と書いています。中身は同じです
- 対形成エネルギー:表の LFSE は軌道の項だけにし、自由イオンより増えた対の数 × P を別に足す。高スピンでは対の数が自由イオンと同じなので 0、低スピンの d4・d7 で 1 対、d5・d6 で 2 対ぶん増える。対の総数を数えて足す教科書もありますが、高スピンと低スピンの差(判定に使う量)は同じになります
| dn | 高スピン:配置・LFSE・不対 | 低スピン:配置・LFSE・不対・増える対 |
|---|---|---|
| d0 | —・0・0 | (区別なし) |
| d1 | t2g1・−0.4・1 | (区別なし) |
| d2 | t2g2・−0.8・2 | (区別なし) |
| d3 | t2g3・−1.2・3 | (区別なし) |
| d4 | t2g3eg1・−0.6・4 | t2g4・−1.6・2・+1P |
| d5 | t2g3eg2・0・5 | t2g5・−2.0・1・+2P |
| d6 | t2g4eg2・−0.4・4 | t2g6・−2.4・0・+2P |
| d7 | t2g5eg2・−0.8・3 | t2g6eg1・−1.8・1・+1P |
| d8 | t2g6eg2・−1.2・2 | (区別なし) |
| d9 | t2g6eg3・−0.6・1 | (区別なし) |
| d10 | t2g6eg4・0・0 | (区別なし) |
LFSE の単位は Δo、「増える対」は自由イオンと比べた数です。高スピンの d5〜d10 の 0・−0.4・−0.8・−1.2・−0.6・0 は、キレート効果の記事のアーヴィング・ウィリアムス系列の説明(大きさで 0・0.4・0.8・1.2・0.6・0)と同じ値です。
計算の手順
- d 電子の数を数える:族番号 − 酸化数(4s を空にして数える。遷移元素の電子配置の記事)。中心金属の酸化数は、錯体の電荷から配位子の電荷を引いて出す(錯体の記事)
- 形を決める:八面体・四面体・平面四角形
- d4〜d7 の八面体なら、高スピンか低スピンかを決める:Δo と P の比較か、配位子・金属の目安
- 電子を入れて係数を足す:t2g の電子 1 個につき −0.4、eg の電子 1 個につき +0.6
- 必要なら P を足し、cm−1 から kJ mol−1 に換算:× 11.96 J mol−1(例題1)
LFSE が見える実験:二つの谷
図3の高スピンの線は、d0・d5・d10 で 0 に戻り、d3 と d8 で谷になる「二つの谷」の形です。第 4 周期の 2 価イオン(Ca2+ が d0、Mn2+ が d5、Zn2+ が d10)の水和エンタルピーや格子エネルギーを並べると、Ca2+・Mn2+・Zn2+ を結ぶなめらかな線から、その間のイオンが発熱の側(より安定な側)へはみ出す形になることが知られており、そのはみ出しがこの谷の形をしています。核の電荷が増えてイオンが小さくなる効果をなめらかな線が受け持ち、はみ出し分が LFSE だ、という読み方です。キレート効果の記事のアーヴィング・ウィリアムス系列(エチレンジアミン錯体の生成の ΔH が Cu2+ まで大きくなり、d10 の Zn2+ で下がる)も、同じ考え方で説明されます。
ただし、LFSE は錯体の結合エネルギー全体から見れば一部です。錯体の安定性や反応性を LFSE だけで決めてよいのは、同じ配位子・同じ形で金属だけを変えて比べるときのように、ほかの寄与がなめらかに変わる場合に限られます。
応用:スピネルの「正」と「逆」を LFSE で読む
AB2O4 の組成をもつスピネル型の酸化物では、酸化物イオンのすき間に四面体の位置と八面体の位置があり、2 価の A が四面体に入るものを正スピネル、3 価の B の半分が四面体に入り A が八面体に入るものを逆スピネルと呼びます。どちらになるかの手がかりが、イオンが八面体の位置を好む度合い(八面体の LFSE と四面体の LFSE の差。四面体は Δt = 4/9 Δo で換算)です。
| 化合物 | 八面体を好む度合い(Δo 単位、高スピン) | 予想(実際) |
|---|---|---|
| Fe3O4(Fe2+ d6・Fe3+ d5) | Fe2+ 0.133、Fe3+ 0 | Fe2+ が八面体へ → 逆スピネル(逆) |
| Mn3O4(Mn2+ d5・Mn3+ d4) | Mn2+ 0、Mn3+ 0.422 | Mn3+ が八面体へ → 正スピネル(正) |
| NiFe2O4(Ni2+ d8・Fe3+ d5) | Ni2+ 0.844、Fe3+ 0 | Ni2+ が八面体へ → 逆スピネル(逆) |
d5 の Fe3+ と Mn2+ は高スピンで LFSE が 0 なので、どちらの位置にも好みがありません。好みのある相手のイオンが八面体の位置を取ります。磁鉄鉱 Fe3O4 が逆スピネルなのは、この見方で説明できる代表例です。イオンの大きさや電荷の配置も効くので、LFSE だけで全部のスピネルが当たるわけではありません。結晶構造そのものはイオン結晶の構造の記事で扱います。
結晶場理論と配位子場理論の違い
結晶場理論は、配位子を点電荷とみなすだけで分裂の形(どの軌道が上がるか)を正しく出せ、LFSE や高スピン・低スピンの議論にも使えます。しかし、分光化学系列の順は説明できませんでした。この欠点を、金属と配位子の軌道の重なり(共有結合)で埋めたのが配位子場理論(ligand field theory)です。分子軌道法の考え方で錯体を扱い、Griffith と Orgel の 1957 年の総説などでまとめられました。
| 観点 | 結晶場理論 | 配位子場理論 |
|---|---|---|
| 配位子の見方 | 点電荷(または双極子) | σ・π の軌道をもつ分子・イオン |
| 結合 | 静電的な相互作用だけ | 軌道の重なり(共有結合)を含む |
| Δo の正体 | 配位子の負電荷による反発の差 | t2g(非結合性か π 性)と eg*(σ 反結合性)の差 |
| 説明できること | 分裂の形、LFSE、スピン状態、ヤーン・テラー効果 | 左に加えて、分光化学系列の順、逆供与、電子雲拡大効果 |
| 説明できないこと | 中性の CO が最も強い、F− が H2O より弱い | (定量には計算が要る) |
σ 結合だけの分子軌道:t2g は非結合性、eg* は反結合性
八面体錯体で、6 個の配位子がそれぞれ 1 つの σ 供与軌道(孤立電子対)を出すとします。6 つの σ 軌道の組み合わせ(対称性の合った線形結合)は、Oh で a1g・t1u・eg の対称性をとり、金属の 4s(a1g)・4p(t1u)・dz2 と dx2−y2(eg)と重なって結合性と反結合性の軌道をつくります。dxy・dyz・dzx(t2g)には対称性の合う σ の相手が無いので、非結合性のまま残ります。
配位子の電子対は結合性の軌道を埋め、金属の d 電子は非結合性の t2g と、σ 反結合性の eg* に入ります。結晶場理論の「t2g と eg の差 Δo」は、分子軌道の言葉では「非結合性の t2g と反結合性の eg* の差」です。配位子の σ 供与が強いほど eg* が押し上げられ、Δo が大きくなります。角重なり模型の Δo = 3eσ は、この押し上げの大きさです。
π 供与の配位子は Δo を小さくする
ハロゲン化物イオン・OH−・O2− は、σ の孤立電子対のほかに、金属–配位子の結合軸に垂直な向きの満ちた p 軌道をもっています。これは t2g と同じ対称性で重なれる π 軌道です。配位子の満ちた π 軌道は、電気陰性度の大きい原子の軌道なので金属の t2g より低いところにあります。低い満ちた軌道と相互作用すると、上側にいる金属の t2g は押し上げられ(π 反結合性になり)、eg* との差 Δo が小さくなります。角重なり模型の Δo = 3eσ − 4eπ の −4eπ(eπ > 0)がこの効果です。
ハロゲン化物が系列の弱い側にいるのは、負電荷が小さいからではなく、π 供与で t2g を押し上げるからです。水も酸素の孤立電子対を 2 組もつので、弱い π 供与の配位子に数えられます。π 供与の軌道をもたない NH3(N の孤立電子対は σ に使われ 1 組だけ)は、水より強い側に来ます。
π 受容の配位子は Δo を大きくする
CO・CN− は、t2g と重なれる空の π* 軌道をもっています(ホスフィンで t2g の電子を受け取るのは、P–R 結合の空の σ* 軌道です)。空の π* は金属の t2g より高いところにあるので、相互作用すると下側にいる金属の t2g は引き下げられ(π 結合性になり)、Δo が大きくなります。このとき金属の d 電子は、配位子の π* 軌道へ一部流れ込みます。これが逆供与(π 逆供与)です(錯体の記事の配位結合の節)。CO は σ 供与としては弱くても、逆供与で t2g を大きく下げるので、系列の最も強い側に来ます。
図4の 3 つの場合を並べると、分光化学系列の「π 供与 < σ 供与だけ < π 受容」が、t2g がどちらへ動くかで説明できることがわかります。同じ考え方は、配位子の π 軌道の性質を変えない限り金属によらず成り立つので、系列が金属をまたいで使えることとも合います。有機金属化学で CO やホスフィンが低い酸化数の金属を安定にするのも、同じ逆供与のはたらきです(パラジウム錯体の触媒反応の例はHeck 反応の記事)。
共有結合性の証拠:電子雲拡大効果
配位子場理論が必要な証拠は、分光化学系列のほかにもあります。錯体の吸収スペクトルを解析すると、d 電子どうしの反発の大きさを表すパラメーターが、自由イオンより小さく出ます。d 電子が金属だけに閉じこもらず、共有結合で配位子の側へ広がっているからです。この現象を電子雲拡大効果と呼び、反発の減り方の配位子による序列(電子雲拡大系列)もまとめられています。前の節で、表の P では [Co(H2O)6]3+ のスピン状態を外した主な理由も、この効果だと考えられます。
試験での書き分けは、次の 1 文が要点です。「結晶場理論は配位子を点電荷とみなす静電模型で、分裂の形と LFSE・スピン状態を説明する。配位子場理論は金属と配位子の軌道の重なりを考える分子軌道の模型で、π 供与と π 受容によって分光化学系列の順まで説明する。」なお、配位結合の一般論(ルイス酸と塩基)はルイス酸とルイス塩基の記事、二原子分子の分子軌道は分子軌道法の記事で扱っています。
ヤーン・テラー効果:なぜ銅(II)の八面体は伸びるのか
Jahn と Teller は 1937 年に、直線でない分子が、軌道の縮退した電子状態にあるとき、対称性を下げるようにゆがんで縮退を解き、エネルギーを下げることを示しました(ヤーン・テラーの定理)。八面体錯体では、縮退した eg の 2 本や t2g の 3 本に電子が不均等に入ると、この状況になります。
d9 が得をする理由
Cu2+(d9)の八面体錯体で、z 軸の 2 個の配位子が遠ざかる(z 方向に伸びる)とします。z 方向を向いた dz2 は配位子との反発が減って下がり、dx2−y2 は重心を保つように上がります。eg の分裂の幅を δ1 とすると、dz2 が −δ1/2、dx2−y2 が +δ1/2 です。
d9(eg に 3 個):
dz2 に 2 個、dx2−y2 に 1 個
2 × (−δ1/2) + 1 × (+δ1/2) = −δ1/2
→ ゆがむと δ1/2 だけ安定

d8(eg に 1 個ずつ):
1 × (−δ1/2) + 1 × (+δ1/2) = 0
→ ゆがんでも得をしない
t2g も伸びると分かれます(dyz・dzx が下がり dxy が上がる)が、満席の t2g6 では重心の規則で得も損も 0 です。ゆがみの得は、eg に電子が不均等に入っていることだけから来ます。実際の Cu(II) の錯体は、上下の 2 本の結合が長い伸びた八面体や、上下のどちらかが抜けた四角錐、平面四角形に近い形をとります。錯体の記事の [Cu(NH3)4(H2O)]SO4·H2O の四角錐も、この流れの中にあります。定理が言うのは「ゆがむ」ことまでで、伸びるか縮むかの向きは定理からは決まりませんが、Cu(II) では伸びた形が多く見られます。
効果が強い配置と弱い配置
| 強さ | 八面体の配置 | 例 |
|---|---|---|
| 強い(eg が不均等) | d9、高スピン d4、低スピン d7 | Cu2+、Cr2+・Mn3+(高スピン) |
| 弱い(t2g だけが不均等) | d1、d2、低スピン d4・d5、高スピン d6・d7 | Ti3+、Fe2+(高スピン) |
| 起こらない | d0、d3、高スピン d5、低スピン d6、d8、d10 | Cr3+、Mn2+、Co3+(低スピン)、Ni2+、Zn2+ |
eg は配位子を正面に向く軌道なので、そこでの不均等はゆがみに強く結びつきます。t2g は配位子の間を向くので、不均等でもゆがみは小さく、はっきり見えないことが多いです。銅(II)の錯体の安定度定数がニッケル(II)より大きくなるアーヴィング・ウィリアムス系列の山にも、このゆがみが効いています(キレート効果の記事)。伸ばし切った極限が平面四角形で、d8 は空の dx2−y2 を高く押し上げても電子が入っていないので損をしない、というのが図5の右端です。
例題
値は本文の表(Δo・Δt は Shriver ほか、P は Miessler ほか)を使い、1 cm−1 = 11.96 J mol−1 で換算します。
例題1(d 電子の数と LFSE):次の八面体錯体の d 電子の数、電子配置、不対電子の数、LFSE(cm−1 と kJ mol−1)を求めよ。(a) [Cr(NH3)6]3+(Δo = 21,500 cm−1)(b) [CoF6]3−(13,000、高スピン)(c) [Fe(CN)6]4−(32,800、低スピン。P = 17,600 cm−1 も含めよ)
(a) Cr は 6 族、酸化数 +3 なので 6 − 3 = d3。t2g3、不対電子 3 個。LFSE = 3 × (−0.4) = −1.2Δo = −25,800 cm−1 = −308.6 kJ mol−1。
(b) Co は 9 族、+3 なので d6。高スピン t2g4eg2、不対電子 4 個。LFSE = 4 × (−0.4) + 2 × 0.6 = −0.4Δo = −5,200 cm−1 = −62.2 kJ mol−1。高スピンなので増える対は 0。
(c) Fe は 8 族、+2 なので d6。低スピン t2g6、不対電子 0 個(反磁性)。軌道の項 = −2.4Δo = −78,720 cm−1(−941.7 kJ mol−1)。自由イオン(d6 で 1 対)より 2 対増えるので +2P = +35,200 cm−1 を足し、−43,520 cm−1 = −520.6 kJ mol−1。
例題2(d1 の吸収と Δo):[Ti(H2O)6]3+ は 20,300 cm−1 に吸収の極大をもつ。この吸収の波長、1 mol あたりのエネルギー、この錯体の LFSE を求めよ。
波長は波数の逆数で、λ = 1/(20,300 cm−1) = 4.926 × 10⁻⁵ cm = 492.6 nm(約 493 nm、青緑の光)。エネルギーは 20,300 × 11.96 J mol−1 = 242.8 kJ mol−1(光子 1 個では 2.517 eV)。d1 では電子どうしの反発の変化が無いので、この値がそのまま Δo。LFSE = −0.4Δo = −8,120 cm−1 = −97.1 kJ mol−1。青緑から緑の光が吸われるので、残りの光で紫に見える(チタンの記事)。
例題3(高スピンか低スピンか):Fe3+ の P を 30,000 cm−1 とする。[Fe(H2O)6]3+(Δo = 14,300 cm−1)と [Fe(CN)6]3−(35,000 cm−1)のスピン状態、不対電子の数、低スピンと高スピンのエネルギー差を求めよ。
Fe3+ は d5。E(低スピン) − E(高スピン) = −2Δo + 2P。
[Fe(H2O)6]3+:−2 × 14,300 + 2 × 30,000 = +31,400 cm−1(+375.6 kJ mol−1)で正 → 高スピン t2g3eg2、不対電子 5 個(スピンのみの磁気モーメント 5.92 μB)。
[Fe(CN)6]3−:−2 × 35,000 + 2 × 30,000 = −10,000 cm−1(−119.6 kJ mol−1)で負 → 低スピン t2g5、不対電子 1 個(1.73 μB)。
例題4(四面体):[CoCl4]2−(Δt = 3,300 cm−1)の電子配置と LFSE を求めよ。また、四面体の Co(II) では高スピンか低スピンかを考えなくてよい理由と、四面体錯体が一般に高スピンになる理由を述べよ(Co2+ の P = 22,500 cm−1)。
Co2+ は d7。四面体では e が下、t2 が上なので e4t23、不対電子 3 個。LFSE = 4 × (−0.6) + 3 × 0.4 = −1.2Δt = −3,960 cm−1 = −47.4 kJ mol−1。下の e(2 本)に 4 個入れると e は満席で、残り 3 個は t2 の 3 本に 1 個ずつ入るしかないので、d7 の四面体には入り方が 1 通りしかない。四面体で入り方が 2 通りになるのは d3〜d6 で、低スピンになる条件は八面体と同じ形の Δt > P。ところが Δt は同じ条件の Δo の約 4/9 と小さく、この錯体でも Δt/P = 0.147 しかない。だから四面体錯体はほぼすべて高スピンになる。
例題5(スピネル):磁鉄鉱 Fe3O4(Fe2+Fe3+2O4)が逆スピネルになることを、高スピンの LFSE(Δt = 4/9 Δo)から説明せよ。
Fe2+(d6):八面体 −0.4Δo、四面体 e3t23 で −0.6Δt = −0.6 × 4/9 Δo = −0.267Δo。八面体の位置の方が 0.133Δo(2/15Δo)安定。Fe3+(高スピン d5):どちらの位置でも LFSE = 0 で、好みが無い。したがって八面体の位置は Fe2+ に譲られ、Fe3+ の半分が四面体の位置に入る逆スピネル Fe3+[Fe2+Fe3+]O4 になる(角かっこの中が八面体の位置)。
例題6(ヤーン・テラー効果):次の八面体錯体のうち、ヤーン・テラー効果によるゆがみがはっきり現れると予想されるものを選び、理由を述べよ。[Cu(H2O)6]2+、[Ni(H2O)6]2+、[Cr(H2O)6]2+(高スピン)、[Fe(CN)6]4−、[Cr(NH3)6]3+
はっきり現れるのは [Cu(H2O)6]2+(d9:eg3)と [Cr(H2O)6]2+(高スピン d4:t2g3eg1)。どちらも配位子を向く eg の 2 本に電子が不均等に入るので、z 方向に伸びて dz2 を下げると δ1/2 だけ安定になる。[Ni(H2O)6]2+(d8:eg に 1 個ずつ)、[Fe(CN)6]4−(低スピン d6:t2g6)、[Cr(NH3)6]3+(d3:t2g に 1 個ずつ)は縮退した軌道に均等に入っているので、ヤーン・テラー効果は起こらない。
よくある間違い
もう 1 つ多いのが、LFSE の符号と対形成の数え方を途中で混ぜる間違いです。安定化を負で書くなら、P は「損」なので正で足します。対を「総数」で数えるか「自由イオンより増えた数」で数えるかは、高スピンと低スピンの両方で同じ流儀を使えば、差は変わりません。答案では、最初に「LFSE は安定化を負、P は増えた対の数だけ足す」のように流儀を 1 行書いておくと、採点者に意図が伝わります。
試験での問われ方
- 分裂図を描く:八面体・四面体・平面四角形の d 軌道の分裂と、各軌道の名前・重心からの位置(−0.4Δo・+0.6Δo)
- 理由を述べる:八面体で eg が上がる理由、四面体で逆になり幅が小さい理由
- 分光化学系列:系列の順と、π 供与・σ 供与・π 受容による説明(点電荷模型では説明できない点)
- スピン状態の判定:Δo と P を与えて高スピンか低スピンか、不対電子の数、磁気モーメント
- LFSE の計算:dn ごとの値、対形成エネルギーを含めた計算、kJ mol−1 への換算
- 応用:平面四角形になる d8、ヤーン・テラー効果(Cu(II))、スピネルの正・逆、アーヴィング・ウィリアムス系列
まとめ
結晶場理論は「配位子は点電荷」という大胆な単純化の模型ですが、分裂の形・スピン状態・LFSE という錯体の基本的な性質の多くをこの模型で整理できます。単純化で説明できなかった分光化学系列の順を、軌道の重なりで説明し直したのが配位子場理論です。2 つは対立する理論ではなく、同じ d 軌道の分裂を、静電気の言葉と分子軌道の言葉で読む 2 つの段階だと考えると、使い分けがはっきりします。
よくある質問
結晶場理論は、配位子を負の点電荷とみなし、d 電子との静電的な反発だけで d 軌道の分裂を説明する模型です。配位子場理論は、金属と配位子の軌道の重なり(共有結合)を分子軌道で考える模型で、八面体錯体では非結合性の t2g と σ 反結合性の eg* の差を Δo とみなします。配位子場理論は、π 供与と π 受容によって分光化学系列の順(中性の CO が陰イオンの Cl− より強いこと)まで説明できます。
配位子の π 結合の性質で決まるからです。ハロゲン化物や OH− のような π 供与の配位子は、満ちた p 軌道で金属の t2g を押し上げて Δo を小さくします。NH3 のように σ 供与だけの配位子は中間です。CO や CN− のような π 受容の配位子は、空の π* 軌道への逆供与で t2g を引き下げ、Δo を大きくします。配位子の負電荷の大きさの順ではないので、点電荷の結晶場理論ではこの順を説明できません。
八面体錯体の d4〜d7 では、配位子場分裂 Δo と、電子を対にするのに要る対形成エネルギー P を比べ、Δo が P より大きければ低スピン、小さければ高スピンです。数値が無いときは、CN− や CO のような強い配位子と組んだ錯体や、第2・第3遷移系列の金属の錯体なら低スピン、ハロゲン化物や水と組んだ第一遷移系列の2価イオンや四面体錯体なら高スピン、と判断します。酸化数が高いほど低スピンになりやすくなりますが、水やハロゲン化物と組んだ Mn3+・Fe3+ や [CoF6]3− は高スピンです。実験では磁気モーメントから不対電子の数を求めて確かめます。
八面体では、t2g の電子1個につき −0.4Δo、eg の電子1個につき +0.6Δo を足します。たとえば高スピンの d6(t2g4eg2)は −0.4Δo、低スピンの d6(t2g6)は −2.4Δo です。低スピンでは、自由イオンより増えた電子対の数(d6 なら2対)だけ対形成エネルギー P を足します。四面体では e の電子1個につき −0.6Δt、t2 の電子1個につき +0.4Δt です。
直線でない分子が軌道の縮退した電子状態にあるとき、ゆがんで縮退を解き、エネルギーを下げる現象です。銅(II)は d9 で、配位子を向いた eg の2本の軌道に電子が3個(2個と1個)と不均等に入ります。z 方向に伸びると dz2 が下がり dx2−y2 が同じだけ上がるので、下の軌道に2個、上に1個入る d9 では差し引き安定になります。そのため銅(II)の八面体錯体は伸びた形になりやすくなります。
参考文献
- D. F. Shriver, P. W. Atkins, C. H. Langford, Inorganic Chemistry, 2nd ed., W. H. Freeman, 1994(Δo・Δt の表。LibreTexts “Factors That Affect Crystal Field Splitting”(Centre College CHE 332)の写しで確認、2026-11-22 閲覧)
- G. L. Miessler, P. J. Fischer, D. A. Tarr, Inorganic Chemistry, 5th ed., Pearson, 2014(対形成エネルギーの値。LibreTexts “10.3.2 Orbital Splitting and Electron Spin”(C. Schaller)の表で確認、2026-11-22 閲覧)
- D. G. Nocera, MIT 5.03 Inorganic Chemistry, Lecture 25 “Angular Overlap Method”・Lecture 27 “Spectrochemical Series”
- R. Tsuchida, “Absorption Spectra of Co-ordination Compounds. I”, Bull. Chem. Soc. Jpn. 1938, 13, 388–400
- H. Bethe, “Termaufspaltung in Kristallen”, Ann. Phys. 1929, 395, 133–208;J. H. Van Vleck, Phys. Rev. 1932, 41, 208–215
- J. S. Griffith, L. E. Orgel, “Ligand-field theory”, Q. Rev. Chem. Soc. 1957, 11, 381–393
- H. A. Jahn, E. Teller, “Stability of polyatomic molecules in degenerate electronic states. I. Orbital degeneracy”, Proc. R. Soc. Lond. A 1937, 161, 220–235
- R. D. Shannon, “Revised effective ionic radii and systematic studies of interatomic distances in halides and chalcogenides”, Acta Crystallogr. A 1976, 32, 751–767
関連記事
- 無機化学の基礎まとめ|錯体・結晶構造・周期性・バンド理論・群論の要点
- 錯体とは?配位結合・錯イオンの配位数と形・命名法と酸化数の求め方
- 錯体の色の原理|d-d遷移と電荷移動遷移の違い・選択則とモル吸光係数
- 常磁性と反磁性の見分け方|錯体の磁気モーメントとスピンオンリーの式
- キレート効果とは?エントロピーだけではない安定化の理由と安定度定数
- 遷移元素とは?電子配置と酸化数|4sと3dの順序とCr・Cuが例外の理由
- 化学の群論入門|分子の点群の決め方・指標表の見方と既約表現の求め方
- 原子半径とイオン半径の違いと周期性|大きさの順・ランタノイド収縮
- イオン結晶の構造と限界半径比|NaCl型・閃亜鉛鉱型・蛍石型・ルチル型
- 量子数とは?主量子数・方位量子数・磁気量子数・スピン量子数の取りうる値
- 物理化学の基礎まとめ|熱力学・化学平衡・反応速度・電気化学の公式
- 分光光度計の原理と使い方|UV-Visの構成・ダブルビーム・迷光と校正
- Heck反応とは|syn挿入とβ-ヒドリド脱離が立体・位置選択性を決める
- 【元素図鑑】ニッケル Ni【ステンレスが磁石につかない理由とモンド法】
- 【元素図鑑】コバルト Co【コバルトブルーと塩化コバルト紙の色の理由】