アミド基とは?アミノ基との違い・一級アミド・命名法と回転しない理由
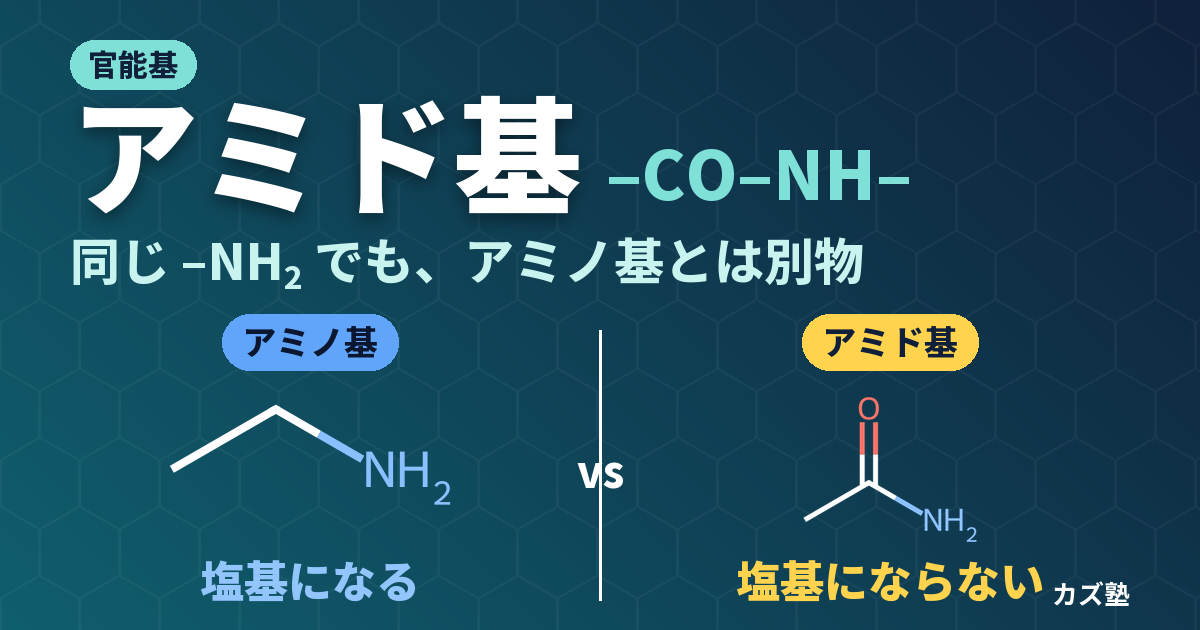
アセトアミド CH3CONH2 とメチルアミン CH3NH2。どちらも分子の端に –NH2 をもっています。ところがメチルアミンは水に溶かすと塩基性を示し、塩酸と出会えばすぐに塩になるのに、アセトアミドは希塩酸の中でもプロトンをほとんど受け取りません。
この差を生んでいるのは、窒素の隣にカルボニル基があるかどうかだけです。窒素の孤立電子対がカルボニルへ流れ込む(共鳴する)と、C–N 結合は二重結合の性質を帯びて回らなくなり、窒素はプロトンを受け取らなくなり、カルボニル炭素は求核剤に攻撃されにくくなります。アミドの性質のほとんどは、この1つの事実から説明できます。この記事では、構造・分類・命名から反応・ペプチド結合までを、「孤立電子対の共鳴」という1本の軸で読んでいきます。
アミド基とは——構造と一般式
アミド基とは、カルボニル炭素に窒素が直接結合した原子団 –C(=O)–N< のことです。窒素に水素が2つ付いた形なら –CONH2 と書きます。アミドはこの原子団をもつ化合物の総称で、一般式は R–CO–NR’R”(R’・R” は H でも炭化水素基でもよい)です。カルボン酸 R–COOH の –OH を –NH2・–NHR’・–NR’R” に置き換えたもの、と見ることもできます。
窒素に何が付いているかで、R–CONH2(一級アミド)、R–CONHR’(二級アミド)、R–CONR’R”(三級アミド)と表記されます。分類のしかたは下の節で詳しく扱います。
アミド基・アミド結合・ペプチド結合の関係
アミド基は官能基としての –C(=O)–N<、アミド結合はアシル基とアミン由来の部分をつなぐ C(=O)–N の結合を指し、アミノ酸どうしをつなぐアミド結合を特にペプチド結合と呼びます。エステルの「エステル基」と「エステル結合」の関係と同じです。
アミド基は分子の中で2通りの向きに入る
–C(=O)–NH– は左右非対称なので、骨格に炭素側で付く場合(ベンズアミド C6H5–CONH2)と、窒素側で付く場合(アセトアミノフェンのベンゼン環に付いた CH3CONH–)があります。どちらもアミド基で、窒素が環に付いていてもアミノ基ではありません。この向きの違いは、命名法の接頭語(カルバモイルとアセトアミド)の使い分けに出てきます。
先に結論——アミド結合が「回らない」ことがすべて
アミドの性質は、窒素の孤立電子対がカルボニルへ流れ込む共鳴ひとつで説明できます。その結果 C–N 結合に二重結合性が生まれます。
   ⇒ C–N は「1.5重結合」のようにふるまう
     ・回転しにくい(障壁 約85 kJ/mol 前後。エタンの C–C は約12 kJ/mol)
     ・6原子が同一平面に並ぶ
     ・窒素の孤立電子対はもう空いていない
| 現れ方 | 中身 |
|---|---|
| 塩基性がほぼ無い | 孤立電子対が使用済み。共役酸のpKaは約−0.5で、アミン(約10)と10桁以上違う。プロトン化されるのも窒素ではなく酸素 |
| 加水分解されにくい | 共鳴で安定化されているため、強酸・強塩基+加熱が必要。エステルよりずっと丈夫 |
| タンパク質の形を決める | ペプチド結合が回らないので主鎖の自由度が制限され、αヘリックスやβシートという決まった形がとれる |
| 融点・沸点が高い | 平面構造どうしが N–H…O=C の水素結合で強く並ぶ。ナイロンが丈夫な理由 |
アミド基とアミノ基の違い
アミノ基は、カルボニルの付いていない炭素に結合した –NH2 で、窒素の孤立電子対が自由に使えるので塩基になります。アミド基は、窒素がカルボニル炭素に直接結合した –C(=O)NH2 で、孤立電子対がカルボニルと共鳴しているので塩基になりません。形が同じ –NH2 でも、隣がカルボニルかどうかで別の官能基として扱います。そのため、アミドの –NH2 はアミノ基とは呼びません(アミンの記事の「アミンとアミノ基の違い」と同じ整理です)。
| 比べる点 | アミノ基(アミン) | アミド基(アミド) |
|---|---|---|
| 窒素の隣 | sp3 炭素や芳香環(R–NH2) | カルボニル炭素(R–C(=O)–NH2) |
| 窒素の形 | 三角錐(sp3) | 平面(sp2)。孤立電子対は p 軌道に入りカルボニルと重なる |
| 共役酸の pKa | 約10.6(メチルアミン) | 約 −0.5 |
| プロトン化される原子 | 窒素 | 酸素(強酸中で) |
| 求核性 | 強い(アルキル化・アシル化される) | ほとんど無い |
| 命名での表し方 | 語尾「–アミン」、接頭語「アミノ–」 | 語尾「–アミド」、接頭語「カルバモイル–」「アセトアミド–」など |
グリシンアミド H2N–CH2–CO–NH2(IUPAC名 2-アミノアセトアミド)には –NH2 が2つありますが、CH2 に付いたほうがアミノ基、カルボニルに付いたほうがアミド基で、酸からプロトンを受け取るのはアミノ基の窒素だけです。名前でも、アミノ基は接頭語「アミノ」、アミド基は母体名の語尾「アミド」と別々に表されます。
アミノ酸がつながると、アミノ基がアミド基に変わる
2つのアミノ酸の間で、一方のカルボキシ基ともう一方のアミノ基から水が抜けてつながると、そのアミノ基の窒素はカルボニル炭素と結合してアミド基(ペプチド結合)の窒素になり、塩基性を失います。タンパク質の主鎖で塩基としてはたらくアミノ基が残るのは、鎖の端(N末端)とリシンなどの側鎖だけです。アミノ酸のアミノ基の性質はアミノ酸の記事にあります。
「アミド」という言葉のもう1つの意味——ナトリウムアミドと LDA
ナトリウムアミド NaNH2 やLDA(リチウムジイソプロピルアミド)の「アミド」は、アンモニアやアミンから N–H のプロトンを取り除いた陰イオン R2N− のことで、カルボニルはありません。
性質は正反対で、R2N− は共役酸のアミン(ジイソプロピルアミンの pKa は約36)がきわめて弱い酸であるぶん、非常に強い塩基です(IUPAC は「アザニド」とも呼ぶ)。この記事の「アミド基」は、カルボニルのアミドのことです。
一級アミド・二級アミド・三級アミド——分類のしかた
一級アミド(第一級アミド・1級アミド)は窒素に水素が2個付いた R–CONH2、二級アミドは水素1個の R–CONHR’、三級アミドは水素が無い R–CONR’R” です。教科書や試験では、この数え方が一般的です。
| 分類 | 一般式 | 例 | N–H の数 | IR の N–H 伸縮 |
|---|---|---|---|---|
| 第一級アミド(一級) | –CONH2(2つの水素を持つ) | アセトアミド、ベンズアミド、アスパラギンの側鎖 | 2 | 2本 |
| 第二級アミド(二級) | –CONHR(1つの水素 + 1つのアルキル) | N-メチルアセトアミド、ほとんどのペプチド結合 | 1 | 1本 |
| 第三級アミド(三級) | –CONRR’(水素なし、2つの置換基) | DMF、N,N-ジメチルアセトアミド、プロリンの窒素につながるペプチド結合 | 0 | なし |
環になったアミド=ラクタム
分子内でアミド結合をつくって環になったものがラクタムで、4員環の β-ラクタム(ペニシリンの骨格)、5員環の 2-ピロリドン、7員環の ε-カプロラクタム(ナイロン6の原料)などがあります。環の窒素に H があれば二級、NMP(N-メチル-2-ピロリドン)のように置換されていれば三級アミドです。β-ラクタムは環のひずみが大きく、普通のアミドより攻撃されやすくなっています。
アミドの命名法
アミドは、もとのカルボン酸の名前の語尾「–oic acid/–ic acid(〜酸)」を「–amide(アミド)」に変えて命名します。窒素上の置換基は、名前の先頭に N– を付けて示します。カルボン酸の名前から機械的に作れるので、まずもとの酸の名前を確定させるのが手順です。
IUPAC命名法
- カルボン酸に相当する部分の語尾を「-amide(アミド)」に変える(hexanoic acid → hexanamide)
- 環に直接 –CONH2 が付いている場合は、環の名前に「-carboxamide(カルボキサミド)」を付ける(cyclopentanecarboxamide)
- acetamide・benzamide・formamide は慣用名のまま IUPAC の推奨名(PIN)として使う
- 第二級・第三級アミドでは、Nに結合する置換基を「N-」で修飾(2つなら N,N-)
命名例
| 構造 | 英語名 | 日本語名 |
|---|---|---|
| CH3CONH2 | acetamide(系統的に作ると ethanamide) | アセトアミド |
| CH3CONHCH3 | N-methylacetamide | N-メチルアセトアミド |
| HCON(CH3)2 | N,N-dimethylformamide | N,N-ジメチルホルムアミド(DMF) |
| C6H5CONH2 | benzamide | ベンズアミド |
| C6H11CON(C2H5)2 | N,N-diethylcyclohexanecarboxamide | N,N-ジエチルシクロヘキサンカルボキサミド |
日本語名は英語名を字訳して作ります(–amide → アミド、–carboxamide → カルボキサミド)。N はイタリックで書いて位置番号(2-、3- など)と区別し、省略すると誤りです。
ほかの官能基と一緒にあるとき——優先順位と接頭語
1つの分子に複数の官能基があると、優先順位がいちばん高いものが語尾になります。アミドの位置は、カルボン酸 > 酸無水物 > エステル > 酸ハロゲン化物 > アミド > ニトリル > アルデヒド > ケトン > アルコール > アミン(一部を省略。全体は多官能性化合物の命名法、基本はIUPAC命名法)です。
・アミドが語尾になる例:アセトアミノフェンは、ベンゼン環にヒドロキシ基とアミド基をもちます。アミドのほうがアルコール・フェノールより優先順位が高いので、名前は N-(4-hydroxyphenyl)acetamide(N-(4-ヒドロキシフェニル)アセトアミド)です。
・–CONH2 が接頭語になる例:カルボン酸のように上位の官能基があると、環に付いた –CONH2 は「カルバモイル(carbamoyl)」で表します。4-carbamoylbenzoic acid(4-カルバモイル安息香酸)。
・–NHCOR が接頭語になる例:窒素側で骨格に付いたアミド基は、アミドの名前の語尾 -amide を -amido に変えた接頭語で表します(acetamide → acetamido)。4-acetamidobenzoic acid(4-アセトアミド安息香酸)。
ラクタムの命名
環状アミド(ラクタム)は、IUPAC の推奨名では窒素を含む複素環の「ケトン」のように命名します。2-ピロリドンは pyrrolidin-2-one(ピロリジン-2-オン)、ε-カプロラクタムは azepan-2-one(アゼパン-2-オン)です。慣用名の「〜ラクタム」も広く使われます。
平面構造と回転障壁——なぜ C–N 結合は回らないのか
アミドの C–N 結合が回らないのは、窒素の孤立電子対がカルボニルの π 結合と重なり、C–N 結合が部分的な二重結合になっているからです。回すと重なりが切れて共鳴による安定化を失うので、そのぶんのエネルギーが回転の障壁になります。
軌道で見る——窒素は平面になって p 軌道を差し出す
アミドの窒素は sp2 混成のように平面になり、孤立電子対を p 軌道に入れています。この p 軌道が C=O の π 軌道と平行に並ぶと、O・C・N の3原子にまたがった π 電子の広がりができます。共鳴構造式の巻矢印が表しているのはこの中身です(混成軌道・共鳴)。
C–N 結合を90°回すと p 軌道が π 軌道と直交して重なりが失われます。C=C が回らないのと同じ理由ですが、完全な二重結合ではないので、障壁は C=C より小さく、熱をかければ回ります。
数字で見る——結合の長さと回転障壁
| 量 | アミド | 比べる相手 |
|---|---|---|
| C–N 結合の長さ | 約1.33 Å(アセトアミドの結晶中) | 普通の C–N 単結合 約1.47 Å |
| 回転障壁(25 °C の活性化自由エネルギー) | DMF 約85 kJ/mol、N-メチルホルムアミド 約87〜92 kJ/mol | エタンの C–C 約12 kJ/mol(参考値。重なり形とねじれ形のエネルギー差) |
| 25 °C で回る頻度(障壁からの見積もり) | 1秒あたり0.01回に届かない(数分に1回) | 1秒あたり約1010回以上 |
回転障壁は、溶媒を使わない液体(ニート)について NMR で測られた 25 °C の値を kJ/mol に換算したものです。N-メチルホルムアミド(ペプチド結合のモデル化合物)は Neuman らが測定した値(ΔF‡298 = 20.7/22.0 kcal/mol。2つの回転異性体それぞれの値)、DMF の値(20.2〜20.7 kcal/mol)は同じ論文の表に引用された先行研究(Rabinovitz と Pines 1969、Inglefield ら 1968)のものです。「回る頻度」は、この障壁をアイリング式 k = (kBT/h) exp(−ΔG‡/RT) に入れた見積もりで、障壁が約7倍になるだけで回る速さは1012倍以上違ってきます。
NMR で「回らない」ことが見える
DMF HCON(CH3)2 の 1H NMR を室温で測ると、2つのメチル基が別々の2本のシグナルとして現れます。C–N が回らないので、一方はカルボニル酸素側、もう一方は水素側に固定され、環境が異なるからです。加熱して回転を速くすると2本は近づいて1本に重なり(合体)、この温度変化から上の表の回転障壁が求められます(NMR分光法)。
ペプチド結合が平面で、トランスになる理由
C–N が回らない結果、ペプチド結合では Cα–C(=O)–N(H)–Cα の6原子が同一平面に固定されます。さらにほとんどのペプチド結合は、N–H が C=O と反対側(180°)を向いたトランス形をとります。シス形では両側の α 炭素と側鎖がぶつかるからです。窒素の両側に炭素があるプロリンの前の結合だけは、シス形も無視できない割合で現れます。主鎖の結合の3本に1本が回らないこの制限が、αヘリックスや βシートという決まった形をとれる前提です。
証拠:ねじれたアミドは「アミン」に戻る
共鳴を奪ったアミドは、アミンのようにふるまうはずです。それを示すのが 2-キヌクリジノン(2-キヌクリドン、1-アザビシクロ[2.2.2]オクタン-2-オン)です。橋頭位に窒素がある二環式骨格のため、窒素の孤立電子対はカルボニルの π 軌道とほぼ直角を向かされ、共鳴できません。
この化合物は1938年に提唱されてから長く単離できず、2006年に Tani と Stoltz が、窒素がプロトン化された塩(テトラフルオロホウ酸塩)として合成・構造決定しました。共鳴を失った窒素は、アミンのように塩基としてはたらくのです。さらにこの分子は水と速やかに反応して開環します。共鳴を奪うと、塩基性の無さも加水分解されにくさも同時に消えます。
アミドの塩基性がほとんど無い理由——プロトン化は酸素で起こる
アミドの共役酸の pKa は約 −0.5 で、メチルアミン(約10.6)より10桁以上弱い塩基です。希塩酸のような水溶液の酸ではほとんどプロトン化されず、濃い強酸の中でようやくプロトン化されます。しかも、そのときプロトンが付くのは窒素ではなくカルボニル酸素です。
窒素にプロトンが付くと、共鳴を失う
もし窒素がプロトンを受け取ると、孤立電子対は N–H 結合に使われ、共鳴による安定化を丸ごと失います。だから起こりにくいのです。
酸素にプロトンが付くと、正電荷が3原子に広がる
カルボニル酸素がプロトンを受け取ると、陽イオンの正電荷は O・C・N の3原子に広がり、窒素の孤立電子対は C–N の間に流れ込んだまま正電荷を打ち消します。共鳴を失わずに済むので、プロトン化は酸素で起こります。
そのため、酸性条件でのアミドの加水分解の機構では、最初のプロトンはカルボニル酸素に付けるのが正しく、窒素から書き始めるのは誤りです。酸素のプロトン化でカルボニル炭素の正電荷が強まり、弱い求核剤の水でも攻撃できるようになります(続きは加水分解の記事)。
逆に、アミドの N–H は弱い酸になる
一級・二級アミドの N–H は、アミンの N–H(pKa 約35)よりはるかに酸性です。プロトンが外れてできる陰イオンの負電荷が、共鳴でカルボニル酸素へ広がるからです。この N–H の pKa(約15〜25。水中と DMSO 中で値が違う)は NaH の共役酸 H2(約35)よりずっと小さいので、NaH で外せます(下の「N-アルキル化」)。カルボニルが2つ付いたイミド(フタルイミドなど)はさらに酸性です。
アミドの物理的性質——水素結合と沸点・溶媒
極性と水素結合
一級・二級アミドは N–H の水素を相手のカルボニル酸素に差し出して水素結合をつくれます(1分子で一級は2本、二級は1本)。三級アミドはカルボニル酸素で水素結合を受け取ることはできますが、N–H が無いので差し出すことができません。N–H の数が沸点を決めていることは、アセトアミドの窒素の水素を1つずつメチル基に置き換えた3つを比べるとよく分かります。
| 化合物 | 分類 | 分子量 | N–H | 融点 | 沸点(1気圧) |
|---|---|---|---|---|---|
| アセトアミド | 一級 | 59 | 2 | 約80 °C(室温で固体) | 約221 °C |
| N-メチルアセトアミド | 二級 | 73 | 1 | 約28 °C | 約206 °C |
| N,N-ジメチルアセトアミド | 三級 | 87 | 0 | 約 −20 °C(室温で液体) | 約165 °C |
分子量は一級 < 二級 < 三級の順に大きくなるのに、沸点と融点は逆に下がります。分散力だけなら逆になるはずなので、N–H による水素結合の本数が効いている証拠です。それでも三級アミドの沸点が高いのは、共鳴でカルボニル酸素に負電荷が偏り、大きな双極子をもつからです(分子間力)。
三級アミドは「極性非プロトン性溶媒」になる
DMF(沸点153 °C)、N,N-ジメチルアセトアミド、NMP は三級アミドなので水素結合を差し出せませんが、大きな双極子をもち、負に偏ったカルボニル酸素で Na+ などの陽イオンを取り囲めます。塩を溶かしながら陰イオンは裸のまま残すので、SN2 反応の求核剤の反応性を高められます(プロトン性・非プロトン性溶媒)。
IRスペクトル:C=O が低波数に出る
アミドのカルボニル伸縮は約1650〜1690 cm−1で、ケトン(約1715 cm−1)やエステル(約1735 cm−1)より低波数側です。窒素の孤立電子対が共鳴で C=O に流れ込み、C=O の二重結合性が下がるためです。N–H 伸縮は一級アミドで2本、二級で1本、三級では現れません(IR吸収帯の読み方)。
アミドの反応性——カルボン酸誘導体でいちばん穏やかな理由
カルボン酸誘導体の反応性は、酸塩化物 > 酸無水物 > エステル > アミドの順で、アミドが最も反応しにくい誘導体です(チオエステルを入れると酸無水物とエステルの間)。理由は2つあります。
・カルボニル炭素の求電子性がいちばん低い:窒素は酸素より電気陰性度が小さく、共鳴で押し込む電子がいちばん多い。
・脱離基がいちばん悪い:抜けるとしたら非常に強い塩基の R2N−(アミドイオン)。
この順番から、反応性の高い誘導体からアミドは作れるが、アミドからそれらを直接作ることはできない、という一方通行のルールが出てきます。比較表はエステルの記事に、全体像はカルボン酸誘導体(求核アシル置換反応)にあります。
アミドの主な合成法
アミドは最も安定な誘導体なので、より反応性の高い誘導体にアミンを作用させれば作れます。ただしアミンは求核剤であると同時に塩基でもあり、この二面性への対処が各合成法の条件の理由になっています。
① 酸塩化物または無水物 + アミン
代表的な方法です。塩基(例:ピリジン)を加えてHClを中和します。副生する HCl が残りのアミンをプロトン化すると、孤立電子対を失った窒素はもう求核攻撃できないからです。アミンを2当量使うか、ピリジン・トリエチルアミン・水酸化ナトリウム水溶液(Schotten–Baumann 条件)で HCl を引き取ります。
② カルボン酸 + アミン(脱水剤必要)
カルボン酸とアミンを混ぜると、まず酸塩基反応でカルボン酸アンモニウム塩になって止まります。カルボキシラートは負電荷をもち、アミンに攻撃されないからです。そこで DCC(ジシクロヘキシルカルボジイミド)や EDC などの縮合剤で、カルボン酸の –OH を外れやすい形に変えてからアミンを反応させます(ペプチド合成も同じ考え方)。工業的には、ナイロン66 のようにアミンとカルボン酸の塩を高温で加熱し、水を追い出してつなぐ方法もあります。機構はカルボン酸誘導体の記事にあります。
縮合剤には DCC・EDC のほか、TCFH と NMI を組み合わせる方法もあります(縮合剤TCFHとNMI|アミド結合をつくる仕組み)。
③ エステルからの変換
エステルにアンモニアやアミンを作用させるアミノリシスです。アミドのほうが安定なので進みますが、エステルのカルボニルは攻撃されにくく、加熱を要することが多い反応です。
④ ニトリルの水和
ニトリル R–C≡N に水が付加するとアミドができますが、ふつうの条件ではカルボン酸まで進みやすく、アミドで止めるには工夫が要ります(ニトリル・加水分解)。
⑤ ベックマン転位
ケトンのオキシムを酸で処理すると転位してアミドになります。シクロヘキサノンのオキシムから得られる ε-カプロラクタムはナイロン6の原料です(ベックマン転位)。
アミドの主な化学反応
① 加水分解(酸性または塩基性)
アミドが加水分解されにくい理由を含め、エステル・ニトリルとの条件の違いは加水分解とは?けん化との違いと条件比較で比較しています。
タンパク質を構成アミノ酸まで分解する標準条件は、6 M 塩酸中110 °C で24時間の加熱です。生じたアミン(酸性)やカルボン酸(塩基性)が塩になるので、加水分解は戻りません。
② 還元反応
- LiAlH4によりアミンに還元(R–CONH2 → R–CH2NH2)
- 二級アミドは二級アミンに、三級アミドは三級アミンになる(C=O が CH2 に変わるだけで、窒素の置換基はそのまま残る)
- N-ホルミル体(R–NH–CHO)を還元すれば N-メチルアミン(R–NH–CH3)が得られる。ホルムアミドの還元でメチルアミンができるのと同じ理屈
エステルではアルコールになるのに、アミドではアミンになる理由は脱離の向きにあります。四面体中間体の酸素はアルミニウムと結合して外れやすく(O–Al)、窒素は脱離基として悪いうえに孤立電子対を押し出せます。そこで窒素が酸素側を追い出してイミニウムイオンになり、もう一度ヒドリドを受けてアミンになります(LiAlH4の還元)。
③ 脱水によるニトリル形成
強力な脱水剤を用いることで、アミド → ニトリル(R–C≡N)。SOCl2・POCl3・P4O10 などがカルボニル酸素を外れやすい基に変え、窒素上の2つの H が外れて C≡N ができます。H が2つ要るので、一級アミドだけの反応です。
十酸化四リン(P4O10)は、酢酸から無水酢酸をつくる脱水剤としても使われます(十酸化四リンと無水酢酸の合成)。
④ ホフマン転位——炭素が1つ減ったアミンへ
一級アミドに臭素と水酸化ナトリウムを作用させると、炭素が1つ少ない一級アミンが得られます。N-ブロモアミドを経て、アルキル(アリール)基が窒素へ移る転位でイソシアネートができ、加水分解・脱炭酸でアミンになります。窒素の H を2つ使うので一級アミドに限られます。アシルアジドから同じイソシアネートを経るクルチウス転位との比較はホフマン転位の記事にあります。
⑤ N-アルキル化——まず窒素から H+ を取る
アミドの窒素は求核性がほとんど無いので、アミンのようにハロゲン化アルキルと混ぜるだけではアルキル化されません。先に NaH で N–H のプロトンを外し(理由は塩基性の節)、負電荷をもった窒素にしてから SN2 反応させます。中性のアミドに強力なアルキル化剤(Meerwein 塩など)を作用させると、アルキル化されるのは酸素です。プロトン化と同じく、電子が豊富なのは酸素の側だからです。
⑥ Weinreb アミド——ケトンで止める
エステルと Grignard 試薬では第三級アルコールまで進みますが、Weinreb アミド(N-メトキシ-N-メチルアミド)では四面体中間体がマグネシウムにキレートして後処理まで壊れないので、ケトンで止められます(ワインレブアミド・グリニャール試薬)。
アミドの生体分子における役割
① ペプチド結合
アミノ酸がカルボン酸 + アミノ基の縮合によって形成する結合がペプチド結合です。これはまさにアミド結合であり、タンパク質の主鎖骨格を構成しています。
- 非常に安定(加水分解には酵素や強酸/塩基が必要)
- 平面構造を保ち、タンパク質の高次構造に寄与
ペプチド結合が水中で壊れにくいのに酵素があれば切れるのは、アミドの反応性の低さを、プロテアーゼが求核攻撃と脱離を助けて補っているからです。細胞内でも、アミノ酸はまず反応性の高いエステル(アミノアシル tRNA)に活性化されてからアミド結合をつくります(アミノ酸・ペプチド・タンパク質)。
② アミノ酸の側鎖と核酸塩基のアミド
アスパラギンとグルタミンは側鎖に一級アミド(–CONH2)をもちます。核酸塩基のグアニン・チミン・ウラシルは環の中に C=O と N–H が並んだ環状アミド(ラクタム)型の部分をもち、シトシンも環に C=O をもちます。これらの N–H や C=O が、DNA や RNA の塩基対の水素結合の一部を担っています。
アミドの応用例
- 薬品(アセトアミノフェン、ペニシリンなど):ペニシリンはひずんだ β-ラクタム環が細菌の酵素をアシル化して効く
- 材料(ポリアミド:ナイロン):ナイロン66・ナイロン6・アラミド。N–H…O=C の水素結合で鎖が並び強い繊維になる
- 溶媒(ジメチルアセトアミド、DMF):N–H の無い三級アミドなので極性非プロトン性溶媒になる
- プロドラッグ設計における安定性制御:エステルより加水分解されにくい結合として使い分ける
院試・定期試験での問われ方
代表的な2題で確認します。
メチルアミン > アニリン > アセトアミド(共役酸の pKa は約10.6、4.6、−0.5)。メチルアミンの孤立電子対は自由に使える。アニリンでは孤立電子対がベンゼン環へ非局在化し、プロトンを受け取ると環との共鳴を失う。アセトアミドでは孤立電子対がカルボニルへ強く非局在化しており、窒素にプロトンが付くとアミドの共鳴を丸ごと失うので最も弱く、強酸中でプロトン化されるのも酸素である。
例題2の化合物:前者 CH3CH2CON(CH3)2、後者 p-H2NCO–C6H4–COOH
前者は N,N-ジメチルプロパンアミド(N,N-dimethylpropanamide)。プロパン酸由来のアミドで、窒素上の2つのメチル基に N を付ける。窒素に H が無いので三級アミド(IUPAC の用語では N,N-二置換の一級アミド)。後者はカルボン酸がアミドより優先順位が高いので安息香酸を母体とし、環に付いた –CONH2 を接頭語カルバモイルで表して 4-カルバモイル安息香酸(4-carbamoylbenzoic acid)。
まとめ:アミドは生命と材料を支える官能基
- アミド基は、カルボニル炭素に窒素が直接結合した –C(=O)–N<。同じ –NH2 でも、カルボニルに付いていればアミノ基ではなくアミド
- 窒素の孤立電子対がカルボニルと共鳴するので、C–N は回転しにくく(障壁 約85 kJ/mol 前後)、6原子が平面に並ぶ
- 塩基性はほぼ無く、強酸中でプロトン化されるのは窒素ではなく酸素
- 一級・二級・三級は N–H の数で分け、N–H の数が沸点と溶媒としての性質を決める
- カルボン酸誘導体で最も反応しにくく、加水分解・還元・脱水・転位には強い条件や専用の試薬が要る
- 生体内ペプチド結合、材料化学、医薬品などに広く応用
参考文献
- J. McMurry, Organic Chemistry, 9th ed., Cengage Learning, 2016.(§21.1 命名、§24.3 アミドの非塩基性、§26.4 ペプチド結合の平面性)
- H. A. Favre, W. H. Powell, Nomenclature of Organic Chemistry: IUPAC Recommendations and Preferred Names 2013, Royal Society of Chemistry, 2014.(P-66.1 Amides)
- R. C. Neuman, Jr., V. Jonas, K. Anderson, R. Barry, Biochem. Biophys. Res. Commun. 1971, 44, 1156–1161. DOI: 10.1016/S0006-291X(71)80207-3
- K. Tani, B. M. Stoltz, Nature 2006, 441, 731–734. DOI: 10.1038/nature04842
よくある質問
アミノ基はカルボニルの付いていない炭素に結合した –NH2 で、窒素の孤立電子対が自由に使えるので塩基としてはたらきます。アミド基は窒素がカルボニル炭素に直接結合した –C(=O)NH2 で、孤立電子対がカルボニルへ非局在化しているため、プロトンを受け取る余裕がなく塩基性をほとんど示しません。共役酸の pKa はアミンが約10、アミドが約 −0.5 です。強酸中でプロトン化されるのも窒素ではなく酸素で、そのほうが共鳴で安定な陽イオンになるからです。形が同じ –NH2 でも、カルボニルに付いていればアミノ基とは呼びません。
窒素に水素が2個付いたアミド R–CONH2 のことで、アセトアミドやベンズアミドが例です。窒素の水素が1個なら二級アミド(R–CONHR’)、0個なら三級アミド(R–CONR’R”)です。ただし IUPAC の用語では、窒素に付いたアシル基の数で一級・二級・三級を区別するので、R–CONHR’ は「N-置換された一級アミド」と呼ばれます。
主鎖のとりうる形が大きく制限されます。アミド結合はC–Nに二重結合性があるため回転障壁が約85 kJ/mol前後(ペプチド結合のモデル化合物 N-メチルホルムアミドで約87〜92 kJ/mol)あり、室温ではほとんど回りません。その結果、6つの原子が同一平面に固定されます。タンパク質がαヘリックスやβシートという決まった二次構造をとれるのは、この制限があるおかげです。
共鳴による安定化が強いためです。窒素は酸素より電子を供与しやすいので、アミドのほうがカルボニルへの電子供与が大きく、求電子性が下がります。また脱離基となるアミドイオンはアルコキシドより塩基性が強く、外れにくいという事情もあります。このため加水分解には強酸・強塩基と加熱が必要です。
できません。酸塩基反応が先に起こって塩(カルボン酸アンモニウム)になって止まるからです。アミドにするには、カルボン酸を酸塩化物や活性エステルに変えて反応性を上げるか、DCCやEDCのような脱水縮合剤を使って水を取り除きながら進める必要があります。高温で加熱して脱水する方法もありますが、条件が厳しくなります。
関連記事
- 官能基の一覧とまとめ
- 官能基シリーズ総まとめ(24種の一覧)
- エステル
- ニトリル
- アミン——アミノ基との違いと塩基性の比較
- 加水分解——アミドの酸加水分解の機構
- カルボン酸誘導体(求核アシル置換反応)
- ウレア——窒素が2つ付いたカルボニル
- アミノ酸・ペプチド・タンパク質