エーテルとは?エーテル基(エーテル結合)の構造と反応しにくい理由
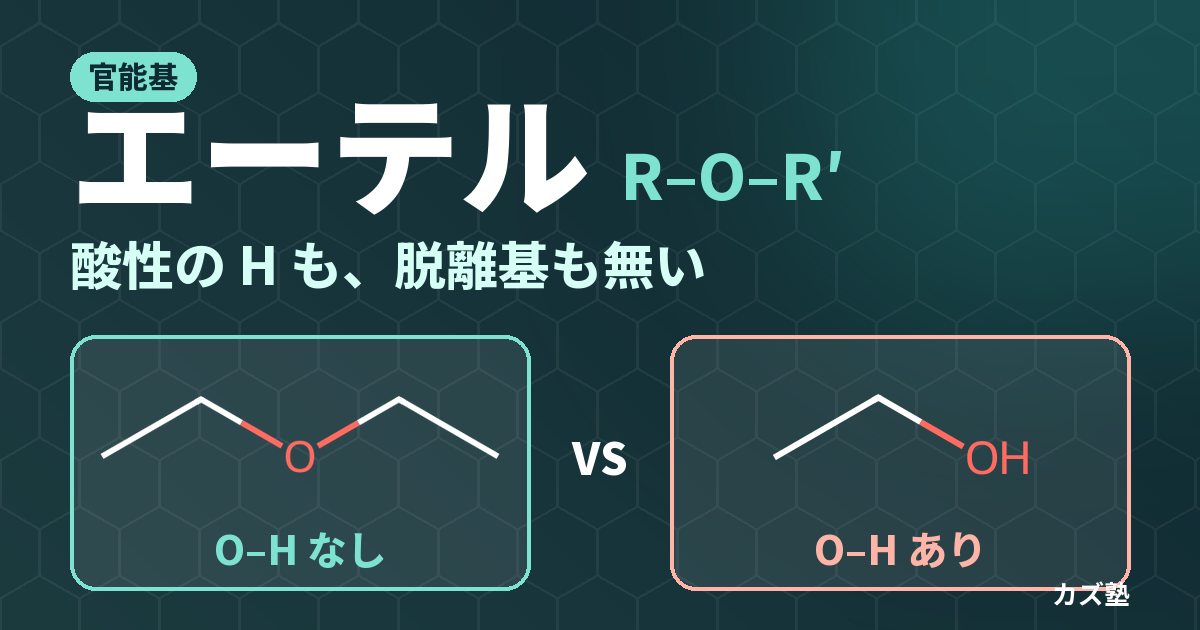
グリニャール反応の実験書を開くと、溶媒の欄にはたいてい「無水ジエチルエーテル」か「THF」と書いてあります。グリニャール試薬は水どころかアルコールのわずかな O–H とも反応してしまう、非常に強い塩基です。その試薬を溶かしておける液体は、多くはありません。
一方で、同じ実験書には「古いエーテルを蒸発乾固させてはいけない」という注意も書かれています。強塩基にも還元剤にもびくともしない分子が、棚に置いておくだけで空気中の酸素と反応し、爆発性の過酸化物をため込みます。
この「ほとんど反応しないのに、1か所だけ弱点がある」という性質は、どちらも R–O–R′ という構造から説明できます。この記事では、エーテル基(エーテル結合)とは何かから始めて、物性・反応しにくい理由・ルイス塩基としての働き・過酸化物・エーテル化までを、「酸素に水素が付いていない」という1本の軸で読んでいきます。
エーテルとは——酸素に炭素が2つ付いた R–O–R′
エーテル(ether)とは、1つの酸素原子に2つの炭素原子が単結合でつながった化合物 R–O–R′ のことです。R と R′ はアルキル基・アリール基・ビニル基のどれでもよく、同じでも違っていてもかまいません。酸素が鎖の途中にあっても、環の中にあってもエーテルです。
水 H–O–H の水素を1つ炭素に置き換えるとアルコール R–O–H、2つとも置き換えるとエーテル R–O–R′ になります。エーテルは「水の水素を2つとも有機基に替えたもの」、あるいは「アルコールの O–H の水素をもう1つの有機基に替えたもの」と見ることができます。この記事で何度も出てくる「酸素に水素が付いていない」という特徴は、ここから来ています。
酸素は sp3 混成で、C–O–C は折れ曲がっている
エーテルの酸素は、水やアルコールの酸素と同じく sp3 混成です。4つの sp3 軌道のうち2つが炭素との結合に、残りの2つが孤立電子対に使われます。そのため C–O–C は一直線ではなく、正四面体角に近い角度で折れ曲がります。ジメチルエーテルの C–O–C 結合角は 112° です(McMurry §18.1)。水の結合角(約104.5°)より少し開いているのは、酸素に付いた2つのメチル基どうしが押し合うためと考えられます。
酸素は炭素より電気陰性度が大きいので、2本の C–O 結合はどちらも Cδ+–Oδ− に分極しています。分子が折れ曲がっているので2つの結合の極性は打ち消し合わず、エーテルは小さな双極子モーメントをもちます。この「少しだけ極性がある」ことと「酸素に孤立電子対が2組ある」ことが、エーテルの物性と溶媒としての性能の両方を決めています。
エーテルの分類
| 種類 | 特徴 | 例 |
|---|---|---|
| 対称エーテル | R = R′ | ジエチルエーテル CH3CH2OCH2CH3、ジイソプロピルエーテル |
| 非対称エーテル | R ≠ R′ | エチルメチルエーテル、tert-ブチルメチルエーテル(MTBE) |
| 芳香族エーテル | 酸素の少なくとも一方にベンゼン環 | アニソール(メチルフェニルエーテル)、ジフェニルエーテル |
| 環状エーテル | 酸素が環の一員 | エポキシド(3員環)、オキセタン(4員環)、テトラヒドロフラン(THF・5員環)、1,4-ジオキサン(6員環) |
| ポリエーテル | エーテル結合をくり返しもつ | クラウンエーテル(18-クラウン-6など)、ポリエチレングリコール(PEG) |
環状エーテルのうち、THF や 1,4-ジオキサンは鎖状のエーテルとほとんど同じように振る舞い、溶媒として使われます。ところが3員環のエポキシドだけは別格に反応しやすく、求核剤で簡単に開環します。この違いは「なぜ反応しにくいのか」の節で、環の大きさを並べて説明します。
エーテル基(エーテル結合)とは
エーテル基とは、2つの炭素をつなぐ酸素 –O– の部分を指す呼び方で、エーテル結合とはこの C–O–C のつながりのことです。「エーテル基」「エーテル結合」は日常的によく使われる言葉ですが、IUPAC 命名法に「エーテル基」という置換基名はありません。命名法の上では、酸素とその先の有機基をひとまとめにした RO–(アルコキシ基)を置換基として扱います。
呼び名が2つあるのは、見ている範囲が違うからです。高分子や生化学では「ポリエチレングリコールはエーテル結合でつながった鎖」「アーキア(古細菌)の膜脂質はグリセロールと炭化水素鎖がエステル結合ではなくエーテル結合でつながっている」のように、分子の中のつなぎ目として「エーテル結合」と言うことが多く、有機化学では化合物の種類として「エーテル」と言うことが多い、という違いです。
命名では「アルコキシ基」として読む
ほかに官能基の無い単純なエーテルは、酸素に付いた2つの有機基の名前を並べて「エーテル」を付けます(慣用名)。エチルメチルエーテル、イソプロピルメチルエーテルなどです。IUPAC 名では、長いほうの炭素鎖を親にし、短いほうをアルコキシ基(メトキシ CH3O–、エトキシ C2H5O– など)として接頭語で付けます。
- CH3CH2OCH3:慣用名 エチルメチルエーテル(ethyl methyl ether)/IUPAC名 メトキシエタン(methoxyethane)
- CH3CH2OCH2CH3:慣用名 ジエチルエーテル(diethyl ether)/IUPAC名 エトキシエタン(ethoxyethane)
- C6H5OCH3:慣用名 アニソール(anisole)/IUPAC名 メトキシベンゼン(methoxybenzene)
分子にほかの官能基があるときは、エーテルの部分は必ずアルコキシ基として接頭語になります(例:p-ジメトキシベンゼン、4-tert-ブトキシ-1-シクロヘキセン)。親鎖の選び方や環状エーテルの命名はエーテルの命名法と性質で例題つきで整理しています。
エーテルとエステル・アセタールの違い
名前も構造も似ているので、エーテルはエステルやアセタールとよく混同されます。3つとも「炭素–酸素–炭素」をもっていますが、酸素の隣の炭素に何が付いているかが違い、それで反応性がまったく変わります。
| 官能基 | 一般式 | 酸素の隣の炭素 | 水との反応(加水分解) |
|---|---|---|---|
| エーテル | R–O–R′ | ふつうの sp3 炭素 | 薄い酸にも塩基にも安定。切るには濃い HI・HBr と加熱が要る |
| エステル | R–CO–O–R′ | 一方が C=O の炭素 | 塩基で加水分解(けん化)される。求核剤がカルボニル炭素を攻撃できる |
| アセタール | R2C(OR′)2 | 同じ炭素に酸素が2つ | 塩基には安定だが、薄い酸の水溶液で加水分解される |
エステルの C–O は、隣に C=O があるので話が別です。求核剤(OH− など)はカルボニル炭素の π* 軌道に付加でき、正四面体中間体を経て RO− が押し出されます。エーテルにはこの「付加できる場所」がありません。
アセタールが薄い酸で切れるのは、片方の OR がプロトン化されて抜けたとき、残ったもう1つの酸素が孤立電子対で陽電荷を受け止め、安定なオキソカルベニウムイオン(R2C=O+R′)ができるからです。ふつうのエーテルでは、C–O が切れても陽電荷を支えてくれる隣の酸素がありません。だから濃い強酸と、強い求核剤の I− や Br− の助けが要ります。保護基の MOM 基や THP 基が「エーテル」と呼ばれながら酸で外れるのは、構造上はアセタールだからです(MOM基)。
エーテルの物理的性質——水素結合を「受け取れるが、与えられない」
エーテルの物性は、アルコールと比べると一気に分かりやすくなります。違いはただ1つ、O–H を持たないことです。エーテルの酸素は孤立電子対で水素結合を受け取る(受容体になる)ことはできますが、自分には水素結合を与える(供与体になる)水素がありません。
沸点はアルコールよりずっと低く、同じくらいの大きさのアルカンに近い
| エーテル | 沸点 | 比べる相手 | 沸点 |
|---|---|---|---|
| ジメチルエーテル CH3OCH3 | −25 °C | プロパン/エタノール(同じ C2H6O) | −45 °C/78 °C |
| ジエチルエーテル CH3CH2OCH2CH3 | 34.6 °C | ペンタン/1-ブタノール(同じ C4H10O) | 36 °C/117.7 °C |
| テトラヒドロフラン(THF) | 65 °C | シクロペンタン | 49 °C |
| アニソール C6H5OCH3 | 158 °C | エチルベンゼン | 136 °C |
エーテルとアルカンの値は McMurry の表18.1、エタノールと1-ブタノールの値は PubChem(CRC Handbook ほか)によります。
同じ分子式 C4H10O のジエチルエーテルと1-ブタノールで、沸点は 80 °C 以上違います。液体を沸騰させるには、分子どうしの引き合いを断ち切らなければなりません。1-ブタノールの分子どうしは O–H···O の水素結合で強く引き合っていますが、ジエチルエーテルには O–H が無いので、分子どうしで水素結合をつくれません。残るのは弱い双極子相互作用と分散力だけなので、沸点は同じくらいの大きさのアルカン(ペンタン 36 °C)とほとんど変わらないのです。分子間力の種類と強さは分子間力とは?で整理しています。
それなのに、水への溶けやすさは同じ炭素数のアルコールに近い
ここが面白いところです。25 °C の水への溶解度は、ジエチルエーテルが約 60 g/L(Riddick ら)、1-ブタノールが約 63〜68 g/L(Tewari ら・Yalkowsky ら)で、C4 どうしで比べるとほとんど同じです。沸点では80 °C以上の差があったのに、溶けやすさはほとんど変わりません。
ただし、これは「エーテルはアルコールと同じくらい水に溶ける」という意味ではありません。一般にはエーテルのほうが水に溶けにくく、小さい分子ほど差が大きくなります。エタノールは水と任意の割合で混ざりますが、同じ C2H6O のジメチルエーテルはそうはなりません。分子が小さいうちは、水素結合を「与えることも受け取ることもできる」アルコールの有利さが前に出て、炭素数が増えて炭化水素の部分が大きくなると、どちらも溶けにくくなって差が縮まる、と整理できます。
理由は、2つの性質が別々の水素結合で決まっているからです。
- 沸点は、自分の分子どうしの水素結合で決まる。エーテルは供与体になれないので、自分どうしでは水素結合をつくれない
- 水への溶けやすさは、水との水素結合で決まる。水が O–H を差し出してくれるので、エーテルの酸素は受容体として水素結合に加われる
つまりエーテルにとって、水素結合は「相手が水素を出してくれれば成立する」ものです。この「受け取れるが、与えられない」という性質を押さえておくと、エーテルの物性はほとんど説明できます。
スペクトルでの見つけ方
IR では C–O 単結合の伸縮が 1050〜1150 cm−1 に出ますが、この領域にはほかの吸収も多く、IR だけでエーテルと決めるのは難しいとされています(アリールアルキルエーテルは 1050 と 1250 cm−1 付近に2本)。むしろ「3300 cm−1 付近の O–H の幅広い吸収も、1700 cm−1 付近の C=O も無いのに、分子式に酸素がある」ことがエーテルの手がかりになります。
NMR のほうが決め手になります。酸素の隣の炭素に付いた水素は、酸素の電子求引で低磁場に動き、1H NMR で 3.4〜4.5 ppm に出ます。13C NMR では、酸素の隣の炭素が 50〜80 ppm に出ます(McMurry §18.8)。化学シフトの全体像はNMR化学シフト一覧表にまとめています。
なぜエーテルは反応しにくいのか——溶媒に使える理由
エーテル R–O–R′ は、ほとんどの試薬に対して何もしない官能基です。McMurry の教科書は「ハロゲン・薄い酸・塩基・求核剤は、ほとんどのエーテルに作用しない」「エーテルが起こす本当に一般的な反応は、強酸による開裂ただ1つ」と書いています(§18.3)。欠点のようですが、これこそがジエチルエーテルや THF が溶媒として重宝される理由です。
| 相手 | エーテルの反応 | 意味 |
|---|---|---|
| 塩基・求核剤・還元剤 | 反応しない | グリニャール反応やLiAlH4還元の溶媒に使える |
| 金属カチオン・ルイス酸 | 酸素の孤立電子対が配位する | グリニャール試薬のMgを安定化する。単なる溶媒ではない |
| 強酸(HI・HBr)+加熱 | 開裂する | エーテルを切る数少ない方法。プロトン化してから求核置換 |
| 空気(長期保存) | 過酸化物を作る | α位のC–Hがラジカル的に酸化される。爆発の危険 |
では、なぜ反応しないのでしょうか。有機反応で分子が「反応する」ときには、たいてい次の3つのどれかが起きています。酸性の水素が塩基に取られる、脱離基が求核剤に追い出される、π 結合や空の軌道に求核剤が付加する。エーテルには、この3つの入口がどれもありません。
理由1:酸素に水素が付いていない——強塩基に壊されない
アルコールの O–H は pKa が16前後(エタノール 16、メタノール 15.54:McMurry 表17.1)の弱い酸です。弱い酸ですが、グリニャール試薬や LiAlH4 のようなはるかに強い塩基の前では、ただちにプロトンを奪われます。グリニャール試薬をエタノールに溶かせば、試薬はアルカンになって失われます。
エーテルには O–H がありません。酸素の隣の C–H は残っていますが、これは酸としてはきわめて弱く、グリニャール試薬や LiAlH4 に引き抜かれることはありません。強塩基を溶かしておけることが、溶媒としての第一の条件です。
ただし、さらに強い塩基である有機リチウム試薬(n-ブチルリチウムなど)は別です。THF やジエチルエーテルの中でもゆっくり分解していき、THF の α 位の水素も引き抜いて溶媒ごと壊してしまいます。THF 中の有機リチウムの反応をふつう低温(−78 °C など)で行い、溶液を長く置かないのはこのためです。
理由2:RO− は脱離基になれない——求核剤に追い出されない
求核剤が C–O の炭素を攻撃して置換反応を起こすには、酸素側が脱離基として抜けなければなりません。ところがエーテルから抜けるのはアルコキシドイオン RO− です。RO− は pKa 16 程度のアルコールの共役塩基、つまり強い塩基で、強い塩基ほど電子対を抱えて出ていくのを嫌います。良い脱離基とは弱い塩基のことでした(脱離基の強さの順)。
裏を返せば、酸素を何かで「ふさいで」中性の分子として抜けるようにしてやればエーテルも切れます。強酸で酸素をプロトン化すれば、抜けるのは中性のアルコール ROH になり、良い脱離基に変わります。これが HI・HBr による酸性開裂で、ルイス酸の BBr3 を酸素に結合させても同じことが起きます。アルコールの OH をトシラートに変えて脱離基にするのと、考え方は同じです。
理由3:求核剤が付加できる場所が無い
カルボニル化合物が求核剤と反応するのは、C=O に空の π* 軌道があり、そこへ電子対を受け入れられるからです。エーテルの C–O は単結合だけで、π 結合も空の p 軌道もありません。C–O の σ* 軌道はエネルギーが高く、しかも前の理由2で見たとおり、そこへ電子が入っても強塩基の RO− が抜けなければなりません。こうして、求核剤も還元剤(ヒドリド H− も求核剤の一種です)もエーテルを素通りします。
例外:3員環のエポキシドは開く——環の大きさで反応性が変わる
同じエーテルでも、酸素を含む環が小さくなると話が変わります。McMurry の本文と章末問題を手がかりに、グリニャール試薬との反応を並べると次のようになります。
- エチレンオキシド(3員環):グリニャール試薬で速やかに開環し、炭素が2つ伸びた第一級アルコールになる(例:1-ブロモブタン由来のグリニャール試薬 → 1-ヘキサノール)
- オキセタン(4員環):やはり開環して第一級アルコールになるが、エチレンオキシドよりずっと遅い
- THF(5員環):グリニャール試薬の溶媒として使われる
3員環の C–O–C の角度は約60°で、sp3 炭素と酸素が本来とりたい角度(約109°)から大きくずれています。開環するとこのひずみが解放されるので、その分だけ反応の遷移状態が下がり、RO− が抜けるという不利を押し切れるのです。5員環の THF ではひずみがほとんど無いので、ふつうのエーテルと同じになります。
環のひずみエネルギーは、エポキシド(オキシラン)が 27.3 kcal/mol(約114 kJ/mol)、オキセタンが 25.5 kcal/mol(約107 kJ/mol)、THF が 5.6 kcal/mol(約23 kJ/mol)と報告されています(Gabko ら, 2025 の総説)。ここで注意したいのは、オキセタンのひずみはエポキシドとあまり変わらないのに、開環はずっと遅いことです。つまり反応の速さは、ひずみの総量だけでは決まりません。ひずみが大きいことは「開環すると得をする」こと(生成物側の安定化)を示しますが、速さを決めるのは遷移状態の高さで、そこまでにどれだけひずみが緩むかや、求核剤が炭素の背面に回り込めるかといった要因も効いてきます。McMurry もこの差の理由を章末問題で考えさせています。ひずみの数値は「THF は溶媒に使えるのに、3員環・4員環は開く」ことの説明に使い、3員環と4員環の速さの差まで数値だけで説明しようとしない、と押さえておけば十分です。エポキシドの構造と作り方はエポキシドとは?、開環の位置選択はエポキシドの開環反応で詳しく扱っています。
エーテルはルイス塩基——「何もしない溶媒」ではない
エーテルが溶媒として優れているのは、反応しないからだけではありません。酸素の2組の孤立電子対は、電子対を受け入れる相手(ルイス酸)に配位できます。エーテルは弱いルイス塩基で、反応性の高い化学種を包み込んで安定化する「積極的な溶媒」です。
- グリニャール試薬:一般式は RMgX と書きますが、エーテル溶液中では2分子の溶媒(Et2O または THF)がマグネシウムに配位した四配位の錯体として存在します。配位できる溶媒の中でなければ、グリニャール試薬はうまく調製も保存もできません(グリニャール試薬)
- ボラン:BH3 はホウ素のまわりの電子(原子価殻の電子)が6個しかなく非常に反応しやすい分子ですが、THF 中では溶媒の酸素から電子対を受け取ってオクテットを満たし、安定な BH3–THF 錯体になります(McMurry §8.5)。ヒドロホウ素化で「BH3・THF」と書くのはこのためです(ヒドロホウ素化・酸化)
- 三フッ化ホウ素:気体の BF3 は、ジエチルエーテルと錯体 BF3·OEt2(三フッ化ホウ素ジエチルエーテル錯体)をつくった液体として、ルイス酸触媒に使われます
- クラウンエーテル:多数のエーテル酸素を環状に並べると、K+ などの金属イオンを空孔に取り込み、無機塩を有機溶媒に溶かせるようになります(クラウンエーテル)
同じエーテル溶媒でも、THF はジエチルエーテルより金属に配位しやすいと言われます。THF では酸素に付いた炭素鎖が環として後ろに束ねられているので、酸素の孤立電子対が外に突き出し、相手に近づきやすいからです。THF が水と自由に混ざるのも、露出した酸素が水の O–H から水素結合を受け取りやすいことと関係しています。
なお、エーテルの酸素は塩基としてはごく弱く、水溶液中でプロトンを受け取らせるには強酸が要ります。エーテルを切る反応に濃い HI・HBr が使われるのは、まず酸素をプロトン化しなければ何も始まらないからです。
ジエチルエーテル——もっとも身近なエーテルの性質と注意点
単に「エーテル」と言えば、たいていジエチルエーテル CH3CH2OCH2CH3(IUPAC名 エトキシエタン、略号 Et2O)を指します。McMurry は「もっともよく知られたエーテルで、麻酔薬としての長い医療利用の歴史と、溶媒としての工業利用の歴史をもつ」と紹介しています。古典的な製法は、エタノールを硫酸触媒で脱水縮合させる方法です(McMurry はこれを工業的製法として紹介しています。後の「エーテル化とは」の節)。
実験室でジエチルエーテルが好まれる理由と、注意すべき理由は、どちらも物性から読めます。
| 性質 | 値・事実 | 実験でどう効くか |
|---|---|---|
| 沸点 | 34.6 °C | エバポレーターで簡単に除ける(利点)。室温でも盛んに蒸発する(引火の危険) |
| 水への溶解度 | 約 60 g/L(25 °C) | 抽出後のエーテル層には水が溶け込んでいる → 飽和食塩水で洗い、乾燥剤で乾かす |
| 密度 | 水より小さい | 分液漏斗ではエーテル層が上になる(分液漏斗の使い方) |
| 蒸気の重さ | 分子量 74 で、空気の平均(約29)の約2.6倍 | 蒸気は床や実験台の上を這うように広がり、離れた火元まで届く |
| 発火点 | 約 160〜180 °C(資料により幅がある) | 炎が無くても、熱いホットプレートや電熱器の表面で蒸気が発火しうる |
沸点・溶解度・発火点の値は McMurry 表18.1 と PubChem(Riddick ら、NFPA『Fire Protection Guide to Hazardous Materials』、ILO-WHO 国際化学物質安全性カード)によります。蒸気の重さは分子量からの計算です。
グリニャール反応に「無水」エーテルを使うのは、溶媒に溶け込んだ水がグリニャール試薬を壊すからです(理由1の裏返し)。抽出に使ったエーテルを乾燥剤で乾かすのも、水がそれなりに溶け込む(約 60 g/L)からです。どちらも「エーテルの酸素は水から水素結合を受け取れる」ことの帰結です。
もう1つ、ジエチルエーテルを長く扱ううえで避けて通れないのが、次の節の過酸化物です。
エーテルの過酸化物——空気中でゆっくり酸化される理由と危険性
エーテルは反応しにくいと書いてきましたが、ひとつだけはっきりした弱点があります。McMurry は「一部のエーテルは空気中の酸素とゆっくり反応して、O–O 結合をもつ過酸化物を与える。ジイソプロピルエーテルや THF のような低分子量エーテルから生じる過酸化物は、少量でも爆発性で非常に危険である」と書いています(§18.1)。
なぜ α 位の C–H が狙われるのか
この反応は、イオンの反応ではなくラジカルの連鎖反応(自動酸化)です。流れは次のとおりです。
- 開始:光や微量の不純物から生じたラジカルが、酸素の隣(α 位)の C–H から水素原子を引き抜き、炭素ラジカルができる
- 成長1:炭素ラジカルに空気中の O2 が結合し、ペルオキシラジカル R–O–O· になる
- 成長2:ペルオキシラジカルが別のエーテル分子の α 位から水素原子を引き抜き、ヒドロペルオキシド(–OOH)になる。同時に新しい炭素ラジカルができ、成長1に戻る
ジエチルエーテルなら、α 位に –OOH が付いた 1-エトキシエチルヒドロペルオキシド CH3CH(OOH)OCH2CH3 ができる計算になります。狙われるのが α 位なのは、そこから水素を抜いてできる炭素ラジカルが、隣の酸素の孤立電子対と共鳴して安定化されるからです。できるラジカルが安定なほど、その C–H の結合解離エネルギー(BDE)は小さく、引き抜かれやすくなります。ふつうのアルカンの C–H との BDE の比較は自動酸化の記事に表があります。
同じ理屈で、どのエーテルが危ないかも読めます。ジイソプロピルエーテル (CH3)2CH–O–CH(CH3)2 の α 位は、酸素・2つのメチル基・水素が付いた炭素(メチン CH)です。この炭素には炭素が2つ付いているので炭素としては第二級ですが、水素を抜いてできるラジカルは、隣の酸素の孤立電子対に加えて2つのメチル基からも安定化されるため、ジエチルエーテルの CH2 よりさらに引き抜かれやすくなります。逆に、α 位に水素の無い tert-ブチルメチルエーテル(MTBE)の tert-ブチル側は、この経路で酸化されません。
なぜ爆発するのか——蒸留で濃縮される
O–O 結合は弱く、熱や衝撃で切れてラジカルを生じます。少量なら溶媒に薄まっていて問題になりにくいのですが、過酸化物はエーテルより沸点が高く揮発しにくいので、蒸留やエバポレーターで溶媒を飛ばすと残ったフラスコの底に濃縮されていきます。溶媒を最後まで飛ばして乾固させようとした瞬間が、もっとも危険です。
過酸化物の確かめ方と防ぎ方
- 確かめる:過酸化物はヨウ化物イオンを酸化してヨウ素 I2 にする(ROOH + 2I− + 2H+ → ROH + I2 + H2O)。ヨウ化カリウムデンプン紙が青紫に、ヨウ化カリウム溶液が黄褐色に色づけば陽性。市販の過酸化物検知紙も使われる
- 連鎖を止める:市販のジエチルエーテルや THF には、ラジカルを捕まえて連鎖を断つ安定剤(BHT(ジブチルヒドロキシトルエン))を加えたものがある。蒸留して安定剤を除いた溶媒は、過酸化物が早くたまる
- 開始を減らす:光は開始段階を促すので、遮光びんで密栓し、空気(酸素)との接触を減らして保存する
- 見つけたら:結晶や沈殿が見えるほど古い容器は動かさず、所属機関の安全管理の指示に従う
エーテルの反応——切るには強酸が要る
ここまでの理由から、エーテルの反応は「酸素をふさいで脱離基に変える」反応か、「α 位のラジカル反応」のどちらかにほぼ限られます。
HI・HBr による酸性開裂
濃い HI または HBr とともに加熱すると、まず酸素がプロトン化されてオキソニウムイオン R–O+(H)–R′ になり、中性の ROH が良い脱離基になります。そこへハロゲン化物イオンが攻撃して C–O 結合が切れ、アルコールとハロアルカンができます。
- 第一級・第二級のアルキル基だけなら SN2 で、立体障害の小さい側が攻撃される(エチルイソプロピルエーテル + HI → イソプロピルアルコール + ヨードエタン)
- 第三級・ベンジル・アリル基があれば、安定なカルボカチオンを経る SN1 または E1 で、その側が切れる(tert-ブチルエーテルはトリフルオロ酢酸で 0 °C でも切れる)
- アリールアルキルエーテル(アニソールなど)では、アリール側の C–O は切れず、フェノールとハロアルカンになる。ベンゼン環の sp2 炭素には背面から攻撃できず、フェニルカチオンもできないため(エチルフェニルエーテル + HBr → フェノール + ブロモエタン)
- HCl ではふつう切れない。水中での Cl− の求核性が I−・Br− より低いため
どちら側で切れるかの判断手順と例題はエーテルの酸性開裂で詳しく扱っています。強酸でなければ切れないこと自体が、エーテルの安定性を表しています。
BBr3 による開裂——ルイス酸で酸素をふさぐ
ルイス酸の三臭化ホウ素 BBr3 は、室温で芳香族メチルエーテル(アニソール類)を切ります(McMurry 章末問題)。エーテルの酸素の孤立電子対がホウ素の空の p 軌道に配位すると、酸素は陽電荷を帯び、プロトン化されたときと同じように C–O が切れやすくなります。臭化物イオンがメチル基を攻撃してブロモメタンが外れ、酸素はホウ素に結合したまま(ArO–BBr2)残ります。後処理で水を加えて初めて O–B が加水分解され、フェノールになります。天然物合成でフェノールをメチルエーテルとして保護しておき、最後に BBr3 で外すのはこの反応です。
α 位の自動酸化
前の節で見た過酸化物の生成は、エーテルの「反応」としても重要です。イオンの反応ではほとんど何も起こらないエーテルが、ラジカルの反応では α 位で反応する——この対比は、反応の種類によって「弱い場所」が変わることを示しています。
エーテル化とは——OH を OR に変える反応
エーテル化(etherification)とは、エーテル結合 C–O–C をつくる反応のことで、多くの場合はアルコールやフェノールの O–H の水素を有機基に置き換える(OH → OR)反応を指します。合成化学では新しい分子を組み立てる手段として、また保護基として OH を一時的にふさぐ手段として使われます。工業では、セルロースのヒドロキシ基をエーテル化したメチルセルロースなどのセルロースエーテルのように、材料の性質を変える手段としても使われます。
代表的な方法の要点だけを挙げます。どの方法をいつ選ぶかの詳細はエーテルの合成法まとめにまとめています。
ウィリアムソン合成(Williamson ether synthesis)
アルコキシド(RO−)とハロアルカン(R′–X)の SN2 反応です。アルコキシドはアルコールに NaH などの強塩基を作用させて作ります。もっとも一般的なエーテル化の方法ですが、SN2 なので第一級ハロアルカン(またはトシラート)が最も適しており、二級・三級では E2 脱離が競合します。そのため非対称エーテルは、かさ高い側をアルコキシド、かさ高くない側をハロアルカンにして組みます。MTBE なら tert-ブトキシドとヨードメタンの組み合わせで、メトキシドと 2-クロロ-2-メチルプロパンでは脱離して 2-メチルプロペンになってしまいます(McMurry §18.2)。機構の詳細はウィリアムソンエーテル合成の機構へ。
アルコールの酸触媒脱水(対称エーテル)
濃硫酸の存在下で130〜140 °Cに加熱すると、対称エーテルが得られます。プロトン化されたアルコールの水が、もう1分子のアルコールの酸素に SN2 で押し出される反応で、ジエチルエーテルの古典的な製法でもあります。2種類のアルコールを混ぜると3種類のエーテルの混合物になるので、対称エーテルにしか向きません。また第二級・第三級アルコールでは E1 脱水でアルケンになるため、第一級アルコールに限られます。平衡反応なので、生じる水を除くことが鍵になります。
そのほかのエーテル化
- アルコキシ水銀化:アルケンにアルコールと水銀(II)塩を作用させ、NaBH4 で脱水銀する。アルコールがマルコフニコフ則どおりに付加したエーテルができる
- 光延反応:フェノールなどの酸性の求核剤とアルコールを、ホスフィンとアゾジカルボン酸エステルで縮合させる。アルコールの炭素で立体反転が起こる(光延反応)
- 分子内での環化:分子内ウィリアムソン合成や、1,4-ジオール・1,5-ジオールの酸触媒脱水で、THF やテトラヒドロピランのような環状エーテルができる
保護基としてのエーテル化
OH を一時的にエーテルにしておけば、理由1〜3のとおり、強塩基・求核剤・還元剤の条件をやり過ごせます。ただし外すときに困らないよう、特定の条件だけで切れるエーテルを選びます。
| エーテル型の保護基 | 外す条件 | 外れる理由 |
|---|---|---|
| メチルエーテル(特にフェノール) | BBr3 | ルイス酸が酸素をふさいで C–O を切る |
| ベンジルエーテル(Bn) | H2、Pd/C | ベンジル位の C–O が水素化分解される |
| p-メトキシベンジルエーテル(PMB) | DDQ(酸化) | 電子豊富な芳香環のベンジル位が酸化される(PMB保護基) |
| シリルエーテル(Si–O–C。TBS など) | フッ化物イオン(TBAF など)・酸 | ケイ素とフッ素の結合が非常に強い |
| MOM・THP(構造はアセタール) | 薄い酸 | オキソカルベニウムイオンを経て加水分解される |
保護基どうしの組み合わせ方(直交性)は保護基の選び方と直交性で整理しています。
エーテルの応用と代表例
- 溶媒:ジエチルエーテルはグリニャール試薬の調製と抽出に、THF はリチウム試薬・ボラン・還元反応に、1,4-ジオキサンは水と混ざる高沸点のエーテル溶媒として使われる。いずれも「強塩基に壊されず、金属に配位する」性質による
- クラウンエーテル:空孔の大きさに合った金属イオンを選択的に包み込む。無機塩を有機溶媒に溶かし、相間移動触媒として陰イオンの反応性を高める
- ポリエーテル:ポリエチレングリコール(PEG)は、エーテル結合が加水分解されにくく、酸素が水から水素結合を受け取れるので水によく溶ける。医薬品の修飾(PEG化)や界面活性剤に使われる
- 香料・医薬:アニソールは心地よい香りをもつ芳香族エーテルで香料に使われる(McMurry)。医薬品の分子にも、加水分解されにくいつなぎ目としてエーテル結合がよく含まれる
- 燃料添加剤:MTBE は1990年代にガソリンのオクタン価向上剤として使われた(McMurry §18.2)
院試・定期試験での問われ方
- 沸点と溶解度の比較:ジエチルエーテルと1-ブタノールの沸点が大きく違うのに、水への溶解度は近い理由を、水素結合の「供与体」「受容体」の言葉で説明させる
- 溶媒の選択:「グリニャール試薬の調製にエタノールが使えず、ジエチルエーテルが使える理由を2つ述べよ」→ O–H が無いこと(試薬を壊さない)と、酸素の孤立電子対が Mg に配位して試薬を安定化すること
- 酸性開裂の生成物:非対称エーテルを HI・HBr で切ったとき、どちらがアルコール・どちらがハロアルカンになるか(SN2 なら立体障害の小さい側、第三級なら SN1/E1)
- ウィリアムソン合成の組み方:非対称エーテルを合成するとき、どちらをアルコキシドにするか(かさ高い側をアルコキシド、第一級をハロアルカン)
- 反応性の比較:エポキシド・オキセタン・THF の求核剤に対する反応性の順と、その理由(環のひずみ)
- 安全:エーテルの過酸化物が α 位で生じる理由と、蒸留で乾固させてはいけない理由
まとめ:エーテルは「反応しないこと」が取り柄の官能基
- 酸素は sp3 混成で、C–O–C は折れ曲がる(ジメチルエーテルで 112°)。分子は小さな双極子をもつ
- エステルは C=O があるので求核剤に攻撃され、アセタールはオキソカルベニウムイオンを経て薄い酸で切れる。ふつうのエーテルはどちらも起こらない
- 3員環のエポキシドだけは環のひずみで開環しやすい。4員環のオキセタンは遅く、5員環の THF は溶媒になる
- エーテルは弱いルイス塩基で、グリニャール試薬・BH3・BF3・金属イオンに配位する
- 古いエーテルは過酸化物検知紙で確かめ、蒸発乾固させない
参考文献
- J. McMurry, Organic Chemistry, 9th ed., Cengage Learning, 2016.(§8.5 BH3–THF 錯体、§17.2 アルコールの pKa(表17.1)、§18.1 エーテルの命名と性質(表18.1)、§18.2 エーテルの合成、§18.3 酸性開裂、§18.5 エポキシドの開環、§18.8 エーテルのスペクトル)。同内容は OpenStax Organic Chemistry(18.1 Names and Properties of Ethers)でも公開されている
- National Center for Biotechnology Information, PubChem Compound Summary: Diethyl Ether(CID 3283)— 水への溶解度(Riddick, Bunger, Sakano, Techniques of Chemistry, 4th ed., Vol. II, 1985)、発火点(NFPA, Fire Protection Guide to Hazardous Materials, 13th ed., 2002/ILO-WHO ICSC 0355)
- National Center for Biotechnology Information, PubChem Compound Summary: 1-Butanol(CID 263)・Ethanol(CID 702)— 沸点(CRC Handbook of Chemistry and Physics ほか)、水への溶解度(Yalkowsky ら, Handbook of Aqueous Solubility Data, 2nd ed., 2010/Tewari ら, J. Res. NBS 1982)
- P. Gabko, M. Kalník, M. Bella, “Oxetanes: formation, reactivity and total syntheses of natural products”, Beilstein J. Org. Chem. 2025, 21, 1324–1373. DOI: 10.3762/bjoc.21.101(オキシラン・オキセタン・THF のひずみエネルギー)
よくある質問
反応に関与しないからです。塩基にも求核剤にも還元剤にも安定なので、グリニャール反応やLiAlH4還元のような反応性の高い試薬を扱えます。加えて酸素の孤立電子対が金属カチオンに配位し、グリニャール試薬を安定化するという積極的な役割も果たします。
酸素の隣の炭素(α位)の水素が、空気中の酸素が関わるラジカル連鎖反応で引き抜かれ、ヒドロペルオキシドが少しずつ蓄積するからです。過酸化物はエーテルより揮発しにくいので、蒸留や濃縮をすると残留物として濃縮され、衝撃や加熱で爆発する危険があります。古いエーテルを蒸発乾固させないこと、使用前に検知紙で確認することが重要です。
濃いHIまたはHBrと加熱します。まず酸素がプロトン化されて脱離基(アルコール)に変わり、そこへハロゲン化物イオンが求核攻撃して C–O 結合が切れます。第一級側ならSN2で、第三級側があればそちらがSN1で切れます。強酸でなければ切れないこと自体が、エーテルの安定性を表しています。
エーテル基は C–O–C の酸素だけで、酸素の両隣はふつうの炭素です。エステル基は –CO–O– で、酸素の片側が C=O の炭素です。エステルは C=O の炭素に求核剤が付加できるので、塩基で加水分解(けん化)されます。エーテルには付加できる場所が無いので、薄い酸にも塩基にも安定で、切るには濃い HI・HBr が要ります。
エーテル結合 C–O–C をつくる反応のことで、多くはアルコールやフェノールの O–H を O–R に変える反応を指します。代表はアルコキシドとハロアルカンの SN2 反応であるウィリアムソン合成と、濃硫酸によるアルコールの脱水縮合(対称エーテル)です。合成では、OH を一時的にふさぐ保護基(ベンジルエーテル・シリルエーテルなど)としても使われます。
関連記事
- 官能基の一覧とまとめ
- 官能基シリーズ総まとめ(24種の一覧)
- アルコール——O–H があるかどうかがエーテルとの違い
- エステル——C=O が隣にあるので加水分解される
- チオール——硫黄版のアルコール。硫黄版のエーテルはスルフィド
- フェノール——メチルエーテルにするとアニソール
- エーテルの合成法まとめ/エーテルの酸性開裂/エーテルの命名法と性質
- エーテルとエポキシド(章記事)